
第03章定量分析样品前处理
CCl3−C(CH3)2−OH + 4NaOH
回流 (CH3)2−CO + 3NaCl + HCOONa + 2H2O △
NaCl + AgNO3
AgCl↓ + NaNO3 (Ksp=1.56×10⁻¹⁰ ) ×
AgNO3 + NH4SCN
AgSCN ↓ + NH4NO3
(Ksp=1.0×10⁻¹² ) × Fe3+ + SCN¯ Fe (SCN) 2+ 淡棕红色) (淡棕红色)
CH2OCOCH3 C O CH3 CH3 O C CH3 O H
醋酸氟轻松
Br Br Br
Br C O
C O
HO SO3Na
OH SO3Na
磺溴酞钠
(二)含卤素有机药物的分析
C − X →X
直接回流后测定法 碱性或酸性还原后测定法 氧瓶燃烧分解后测定法
适当的处理 −
1. 直接回流后测定法 本法是将含卤素有机药物溶于适当 溶剂(如乙醇) 溶剂(如乙醇)中,加入氢氧化钠溶 液(或一定量过量的硝酸银滴定液) 或一定量过量的硝酸银滴定液) 加热回流使其水解, 后,加热回流使其水解,将有机结合 的卤素转变为无机的卤素离子, 的卤素转变为无机的卤素离子,然后 采用银量法( 采用银量法(Volhard法)测定。 法 测定。
(4)注意事项 ① 根据被燃烧分解的样品量选用适 宜大小的燃烧瓶。 宜大小的燃烧瓶。 ChP(2000) ChP(2000)规定的燃烧瓶体积 为 500 、 1000或 2000ml三种 , 采用常 500、 1000或 2000ml 三种 三种, 量或半微量分析
待分解样品量 3~5mg(微量分析) (微量分析)
(1)乙烯型卤和芳卤 )
不活泼
CH2 CH X
X
(2)烯丙型卤和苄卤 )
CH2 CH CH2 X
活泼
CH2X
(3)卤代烷型 )
介于两者之间
n≥2
CH2 CH (CH2)n X
2. 分子中所含卤原子的个数 分子中所含卤原子的个数越多, 分子中所含卤原子的个数越多, 活泼性越强, 活泼性越强,特别是同一碳上含多个 卤原子或一个苯环上含多个卤原子时, 卤原子或一个苯环上含多个卤原子时, 活泼性增强更加明显
3. 卤素的种类 I>Br>Cl>F > > >
常见的含卤素有机药物
CH3
CH3 C CCl3 OH
三氯叔丁醇
Cl3C
六氯对二甲苯
CCl3
COOH I CH3CONH I I NHCOCH3
泛影酸
COOH I I I
COOH I
I
NH C (CH2)4 C NH O O
I
胆影酸
COOH I CH3CONH I I CONHCH3
燃烧瓶的体积 150~250ml
20~30mg(半微量分析) 300~500ml (半微量分析) 50~60mg 0.6~0.7g或更多 或更多 1000ml 2000ml或特殊结 或特殊结 构的燃烧瓶
正确选用燃烧瓶的目的在于: 正确选用燃烧瓶的目的在于 : 样品能在足够的氧气中燃烧分解完 全 ; 有利于将燃烧分解产物较快地 吸收到吸收液中; 防止爆炸的可能 吸收到吸收液中 ; 性。
B. 吸收液的选择
氟 水 氯 NaOH溶液 溶液 溴 H2O2-NaOH NaOH-硫酸肼饱和溶液 硫酸肼饱和溶液 碘 NaOH-硫酸肼饱和溶液 - 硫 NaOH或H2O2 或 硒 硝酸溶液
(3)操作方法 )
①燃烧瓶燃烧前的准备 用洗液洗净后, 用洗液洗净后,按各药品项下的规定加 入吸收液,将瓶口用水湿润, 入吸收液,将瓶口用水湿润,小心急速地 通入氧气1min,立即用表面皿覆盖瓶口。 ,立即用表面皿覆盖瓶口。 通入氧气 ②样品的准备 取样品适量, 取样品适量,精密称定后按规定方法 包裹,固定于铂丝下端的网内或螺旋处。 包裹,固定于铂丝下端的网内或螺旋处。
O2 燃烧分解 HBr + S2- + SO4 + …
HBr +
S2-
NaOH, H2O2
NaBr + Na2SO4 + H2O
取本品约0.2g,照氧瓶燃烧法(附录Ⅶ 溴 取本品约 ,照氧瓶燃烧法(附录Ⅶ C)进行有机破坏,选用 燃烧瓶, )进行有机破坏,选用1000ml燃烧瓶,以 燃烧瓶 0.4%氢氧化钠溶液 氢氧化钠溶液10ml,浓过氧化氢溶液 氢氧化钠溶液 , 0.5ml与水 与水10ml作为吸收液,俟生成的烟雾完 作为吸收液, 与水 作为吸收液 全吸入吸收液后,用水稀释至100ml,煮沸 全吸入吸收液后,用水稀释至 ,煮沸5 分钟,放冷,加稀硝酸使成酸性, 分钟,放冷,加稀硝酸使成酸性,精密加硝 酸银滴定液(0.1mol/l)20ml,摇匀,再加硫 酸银滴定液( ) ,摇匀, 酸铁胺指示液2mL,用硫氰酸胺滴定液 酸铁胺指示液 , (0.1mol/L)滴定,并将滴定的结果用空白试验 滴定, 滴定 校正。 硝酸银滴定液(0.1mol/L)相当于 校正。每1mL硝酸银滴定液 硝酸银滴定液 相当于 7.990mg的溴 的溴(Br)。 的溴 。
本法适用于测定结构中碘与苯环 直接相连, 直接相连,且一个苯环上含多个碘原 子的含卤素有机药物。 子的含卤素有机药物。
(1) 碱性还原后测定法 ) 例 泛影酸的测定 ChP (2000)
取本品约0.4g,精密称定,加氢氧化钠溶 ,精密称定, 取本品约 与锌粉1.0g,加热回流 液30ml与锌粉 与锌粉 ,加热回流30min,放冷, ,放冷, 冷凝管用少量水洗涤,滤过, 冷凝管用少量水洗涤,滤过,烧瓶与滤器用水 洗涤3次,每次15ml,洗液与滤液合并,加冰 洗涤 次 每次 ,洗液与滤液合并, 醋酸5ml与曙红钠指示液 滴,用硝酸银滴定液 与曙红钠指示液5滴 醋酸 与曙红钠指示液 (0.1mol/L)滴定。每1ml硝酸银滴定液 滴定。 硝酸银滴定液(0.1mol/L) 滴定 硝酸银滴定液 相当于20.46mg的C11H9 I 3N2O4。 相当于 的
(2)酸性还原后测定法 ) JP (13) 例 碘番酸的测定
取本品的干燥品约0.4g,精密称定,加锌 ,精密称定, 取本品的干燥品约 及冰醋酸10ml,加热回流 粉1g及冰醋酸 及冰醋酸 ,加热回流30min,放冷, ,放冷, 冷凝管用水30ml洗涤,用脱脂棉过滤,烧瓶与 冷凝管用水 洗涤,用脱脂棉过滤, 洗涤 脱脂棉用水洗涤2次 每次20ml,洗液与滤液 脱脂棉用水洗涤 次,每次 , 合并,加四溴酚酞乙酯指示液1ml ,用硝酸银 合并,加四溴酚酞乙酯指示液 滴定液(0.1mol/L)滴定。终点时黄色沉淀变为绿 滴定。 滴定液 滴定 硝酸银滴定液(0.1mol/L)相当于 色。每1ml硝酸银滴定液 硝酸银滴定液 相当于 19.031mg的C11H12 I 3NO2。 的
本法适用于含卤素有机药物结构 中卤素原子结合不牢固的药物( 中卤素原子结合不牢固的药物(如卤 原子和脂肪碳原子相连者)。 原子和脂肪碳原子相连者)。
ChP(2000) 例三氯叔丁醇的测定 ( ) 原理 三氯叔丁醇在氢氧化钠溶液中 加热回流水解, 加热回流水解 , 氯元素全部转变成氯 化钠,然后用剩余滴定法, 化钠 , 然后用剩余滴定法 , 即于水解 液中加硝酸酸化,再加入定量过量的 液中加硝酸酸化 , 硝酸银滴定液, 生成AgCl沉淀 , 沉淀, 硝酸银滴定液 , 使 Cl- 生成 沉淀 过量的硝酸银, 以 Fe3+ 为指示剂, 用 过量的硝酸银 , 为指示剂 , 硫氰酸铵液回滴定。 硫氰酸铵液回滴定。
取本品约0.1g,精密称定,加 测定方法 取本品约 ,精密称定, 乙醇5ml溶解后,加20%氢氧化钠溶液 溶解后, 氢氧化钠溶液5ml, 乙醇 溶解后 氢氧化钠溶液 , 加热回流15min,放冷至室温,加水 加热回流 ,放冷至室温,加水20ml与 与 硝酸5ml,精密加硝酸银滴定液 硝酸 ,精密加硝酸银滴定液(0.1mol/L) 30ml,再加邻苯二甲酸二丁酯 邻苯二甲酸二丁酯5ml,密塞, ,再加邻苯二甲酸二丁酯 ,密塞, 强力振摇后,加硫酸铁胺指示液2ml,用硫 强力振摇后,加硫酸铁胺指示液 , 氰酸胺滴定液(0.1mol/L)滴定,并将滴定的 滴定, 氰酸胺滴定液 滴定 结果用空白试验校正。 结果用空白试验校正。每1ml硝酸银滴定液 硝酸银滴定液 (0.1mol/L)相当于 相当于6.216mg的 相当于 的 C4H7Cl3O·1/2H2O。 。
反应摩尔ol = 3 = 6.216g L = 6.216 mg ml
T——滴定度,每1ml滴定液相当于被测组分的mg数 c——滴定液浓度,mol/L M——被测物的摩尔质量,g/mol n——1mol样品消耗滴定液的摩尔数,常用反应摩尔比体现,即反应摩尔比为 1∶n
②称样用材料及称样 A. 固体样品 无灰滤纸 B. 液体样品 纸袋 C. 软膏类样品:将适量样品置不含 软膏类样品: 被测成分的蜡油纸中包裹严密, 被测成分的蜡油纸中包裹严密,外层 再用无灰滤纸包裹
③氧气 ④吸收液 A. 作用:吸收液的作用是将样品经 作用: 燃烧分解所产生的各种价态的卤素、 燃烧分解所产生的各种价态的卤素、 硫、氮、硒等,定量地吸收并转变为 硒等, 一定的便于测定的价态
②测定含氟有机药物时,用石英制 测定含氟有机药物时, 燃烧瓶 ③铂丝燃烧时起催化作用 ④应同时做空白试验 ⑤燃烧时要注意防爆 ⑥燃烧要完全 ⑦燃烧产生的烟雾完全被吸收
(5)应用 例 磺溴酞钠的含量测定 ChP (2000)
Br Br Br
Br C O
C O
HO SO3Na
OH SO3Na
Br Br O O Br NaO S HO Br O O ONa S O O OH
2. 碱性或酸性还原后测定法 本法是将含卤素有机药物在碱性或 酸性下,加还原剂(如锌粉)加热回 酸性下,加还原剂(如锌粉) 流,药物产生还原裂解反应,使有机 药物产生还原裂解反应, 结合的卤素转变为无机的卤素离子, 结合的卤素转变为无机的卤素离子, 然后采用银量法(Fajans法)测定。 然后采用银量法( 法 测定。
(药分)第01节 定量分析样品的前处理方法

含金属的有机药物:一是金属原子不 直接与碳原子相连,通常为有机酸及酚的 金属盐或配位化合物,称为含金属的有机 药物,其分子结构中的金属原子结合不够 牢固;二是金属原子直接与碳原子以共价 键相连接,结合状态比较牢,称为有机金 属药物,如卡巴胂、醋酸苯汞、汞撒利, 在溶液中一般不解离成离子状态,应该根 据共价键的牢固程度,经适当处理,将其 金属转变为适于分析的状态,方可进行其 金属的鉴别或含量测定。
2NaOH + H2SO4
某些含汞有机药物,由于C—Hg 键不牢固,在水溶液(冰浴)中滴加
硫酸使其水解,将有机汞定量转化成 硫酸汞,再用硫氰酸铵滴定液滴定。
例
汞撒利的测定
取本品约0.5g,精密称定,加蒸馏水
10ml,置冰浴中,滴加硫酸10ml,随滴随 搅拌,至产生的沉淀复溶解,再加蒸馏水 50ml,硫酸铁铵指示液2ml,用硫氰酸铵
本法特点是简便、快速、破坏完 全,尤其适用于微量样品的分析。
(1) 仪器与材料 ①仪器装置 燃烧瓶为500、1000或 2000ml无色、磨口、厚壁、 硬质玻璃锥型瓶;瓶塞空 心,底部熔封铂丝一根, 下端呈螺旋状或网状
②称样用材料及称样 A. 固体样品 无灰滤纸 B. 液体样品 纸袋
如醋酸苯汞的含量测定 取本品约0.5g,精密称定,置100ml烧瓶中, 加水15ml,甲酸5ml与锌粉1g,附回流冷凝器, 煮沸30min。放冷,滤过,滤纸和锌汞齐用蒸馏 水洗涤至洗液对石蕊试纸不显酸性反应。将锌 汞齐溶解在稀硝酸(1∶2)40ml中,置蒸气浴上 加热3min,加尿素0.5g和足够的高锰酸钾试液 至显桃红色。冷却后,加过氧化氢溶液脱色, 加 硫 酸 铁 铵 指 示 剂 lml , 用 硫 氰 酸 铵 滴 定 液 (0.1mol/L) 滴 定 , 即 得 。 每 1ml 硫 氰 酸 铵 液 (0.1mol/1)相当于16.84mg的C8H8O2Hg。
重金属样品的前处理及分析技术
一、重金属样品前处理方法 二、重金属的分析方法
清洁的地表水和地下水一般不需要前处理;例如 3838-2002《地表水质量标准》中的 铜、铅、锌、 镉等一般可以不用前处理,按照采样技术规范采样、 固定后直接进样。
污水都需要前处理。例如《污水综合排放标准》
中规定项目总铜、总铅、总锌、总镉都需要进行前 处理。
然后开盖继续加热飞硅(常摇动坩埚)。当加热至
浓厚白烟出来时,加盖,除去有机物。当白烟散尽
内容物变粘稠时,取下稍冷,用少量水冲洗坩埚内 壁,加入1ml(1+1)盐酸溶液温热溶解残渣。转 移至25ml容量瓶定容待测。
方法适用于GFAA法测土壤中铅、镉。也适用于 FAA法测试土壤中铜、锌。
(GB/T 17140-1997) 如最后一步改用(1+5) 硝酸溶液1ml溶解残债,则可转移至100ml分液漏 斗中,加水约50ml,摇匀。再加入2mol/L的KI溶 液2.0ml,2ml 10%的抗坏血酸溶液,摇匀。然后 准确加入5.0ml的MIBK,振摇1-2min,静置分层, 有机相待测。
方法适用于铜、铅、锌、镉、铬、砷的ICP-AES法 测定。
注意滤膜空白。
(第四版)取试样滤膜置于烧杯中,加入(1+1) 盐酸10ml,盖上表面皿通风橱放置过夜。电热板 缓慢加热至起泡停止。冷却后加入2ml高氯酸,蒸 发至近干。冷却后,加入10ml水和(1+1)盐酸 2ml重新溶解,再加入(1+1)硝酸10滴,转移用 水定容至50ml,待测。
方法适用于滤膜中铅、镉的测定。 注意滤膜空白。
取适量滤膜或滤筒样品(大张滤膜可取1/8,小张 圆滤膜取整张,滤筒取整个)剪碎+10.0mL消解 混酸(500mL水+55.5mL浓硝酸+167.5mL浓盐 酸定容至1L,酸用量可适当增加),使滤膜(筒) 浸没其中,加盖, 200℃持续时间为15分钟。冷
《分析化学》练习题第3章定量分析中的误差及数据处理
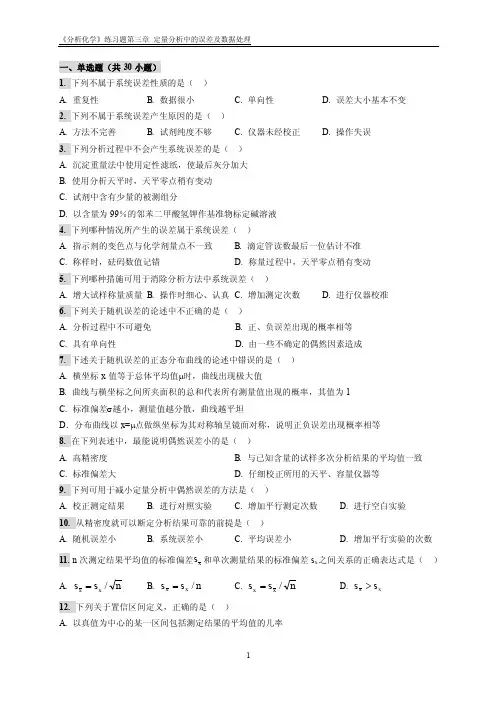
一、单选题(共30小题)1. 下列不属于系统误差性质的是( ) A. 重复性B. 数据很小C. 单向性D. 误差大小基本不变2. 下列不属于系统误差产生原因的是( ) A. 方法不完善B. 试剂纯度不够C. 仪器未经校正D. 操作失误3. 下列分析过程中不会产生系统误差的是( ) A. 沉淀重量法中使用定性滤纸,使最后灰分加大 B. 使用分析天平时,天平零点稍有变动 C. 试剂中含有少量的被测组分D. 以含量为99%的邻苯二甲酸氢钾作基准物标定碱溶液 4. 下列哪种情况所产生的误差属于系统误差( ) A. 指示剂的变色点与化学剂量点不一致 B. 滴定管读数最后一位估计不准 C. 称样时,砝码数值记错D. 称量过程中,天平零点稍有变动5. 下列哪种措施可用于消除分析方法中系统误差( ) A. 增大试样称量质量 B. 操作时细心、认真 C. 增加测定次数 D. 进行仪器校准6. 下列关于随机误差的论述中不正确的是( ) A. 分析过程中不可避免 B. 正、负误差出现的概率相等 C. 具有单向性D. 由一些不确定的偶然因素造成7. 下述关于随机误差的正态分布曲线的论述中错误的是( ) A. 横坐标x 值等于总体平均值μ时,曲线出现极大值B. 曲线与横坐标之间所夹面积的总和代表所有测量值出现的概率,其值为1C. 标准偏差σ越小,测量值越分散,曲线越平坦D .分布曲线以x=μ点做纵坐标为其对称轴呈镜面对称,说明正负误差出现概率相等 8. 在下列表述中,最能说明偶然误差小的是( ) A. 高精密度 B. 与已知含量的试样多次分析结果的平均值一致 C. 标准偏差大D. 仔细校正所用的天平、容量仪器等9. 下列可用于减小定量分析中偶然误差的方法是( ) A. 校正测定结果B. 进行对照实验C. 增加平行测定次数D. 进行空白实验10. 从精密度就可以断定分析结果可靠的前提是( ) A. 随机误差小B. 系统误差小C. 平均误差小D. 增加平行实验的次数11. n 次测定结果平均值的标准偏差x s 和单次测量结果的标准偏差s x 之间关系的正确表达式是( ) A. n /s s x x =B. n /s s x x =C. n /s s x x =D. x x s s >12. 下列关于置信区间定义,正确的是( )A. 以真值为中心的某一区间包括测定结果的平均值的几率B. 在一定置信度下,以测量值的平均值为中心的包括总体平均值的范围C. 真值落在某一可靠区间的几率D. 在一定置信度下,以真值为中心的可靠范围13. 有两组分析数据,要比较它们的测量精密度有无显著性差异,应采用( ) A. F 检验B. t 检验C. Q 检验D. 格鲁布斯法14. 有一组平行测定的分析数据,要判断其中是否有异常值,可采用( ) A. F 检验B. t 检验C. 方差分析D. 格鲁布斯法15. 对同一试样用两种不同的测量方法进行分析,得到两组数据,若想判断两组数据之间是否存在显著性差异应采用( ) A. u 检验B. t 检验C. F+t 检验D. F 检验16. 用25 mL 移液管移出的溶液体积应记为( ) A. 25 mLB. 25.0 mLC. 25.00 mLD. 25.000 mL17.四位学生用重量法同时对分析纯BaCl 2⋅2H 2O 试剂中Ba 的质量分数各测三次,所得结果及标准偏差如下,其中结果最好的是( )已知:3.244M O H 2BaCl 22=⋅;()3.137Ba Ar = A. 42.55x =;%5.1s = B. 18.56x =;%1.2s = C. 22.56x =;%21.0s =D. 10.55x =;%20.0s =18. 滴定分析中通常要求称量误差≤±0.1%,若分析天平精度为0.1 mg ,则至少应称取多少样品( ) A. 0.1 gB. 0.2 gC.0.05 gD. 1.0 g19. 下列是95%置信度下某试样测量结果的报告,请问哪份报告更为合理( ) A. ()%2.036.25±B. ()%24.036.25±C. ()%243.036.25±D. ()%2432.036.25±20. 下列数值中,有效数字为四位的是( ) A. π=3.141B. pH=10.50C. CaO%=25.30D. 222.3021. 下列数据不是四位有效数字的是( ) A. pH=11.26 B. [H +]=0.1020 C. Cu%=10.26D. [Pb 2+]=12.28×10⁻⁴ 22. 测得某种新合成的有机酸pKa 为12.35,其Ka 值应表示为( )A. 4.467⨯10-13B. 4.47⨯10-13C. 4.5⨯10-13D. 4⨯10-1323. 已知某溶液的pH 为11.02,其氢离子活度的正确表示为( ) A. 9.550⨯10-12mol ⋅L -1B. 9.55⨯10-12mol ⋅L -1C. 9.5⨯10-12mol ⋅L -1D. 1⨯10-11mol ⋅L -124. 误差的有效数字位数通常为( ) A. 1~2位B. 2~3位C. 四位有效数字D.算出多少就多少 25. 定量分析中,对测定结果误差的要求是( ) A. 越大越好B. 越小越好C. 等于零D. 在允许范围内即可26. 甲乙丙丁四人同时分析一矿物中的含硫量,取样均为3.5 g ,下列哪份报告合理( ) A. 甲:0.04%B. 乙:0.042%C. 丙:0.0421%D. 丁:0.04211%27. 欲测定石英(SiO 2)中的Fe 、Al 、Ca 、Mg 的含量,应采用下列哪组试剂分解试样( ) A. HF+H 2SO 4B. H 2SO 4+HNO 3C. H 2SO 4+H 3PO 4D. HClO 4+HNO 328. 欲进行硅酸盐的全分析,宜采用下列哪种熔剂分解试样( ) A. K 2S 2O 7B. KHSO 4C. Na 2CO 3D. NaHCO 329. 欲测定钢铁中的磷含量,选择下列哪组试剂分解试样最合适( ) A. HClB. HNO 3+H 2SO 4C. H 2SO 4D. H 2SO 4+HCl30. 某组分的质量分数按下式计算而得:s m /M v c w ⋅⋅= ,若c =0.1020±0.0001 mol ⋅L -1,V = 30.02±0.02 mL ,M =50.00±0.01 g ⋅mol -1,m =0.2020±0.0001 g ,则对w 的误差而言( ) A. V 项引入的最大B. c 项引入的最大C. M 项引入的最大D. m 项引入的最大二、填空题(共15小题,30个空)1. 决定正态分布曲线形状的两个参数为:________和________;它们分别反应了测量值的______________________________和______________________________。
电子教案与课件:无机及分析化学教材资料 第三章 定量分析基础

定ห้องสมุดไป่ตู้分析中的误差
3. 过失 除了系统误差和随机误差外,还有一种由工
作人员粗心大意,违反操作规程造成的错误,称
“过失”,如读错数据、透滤等。 这类差错是可
以避免的。 处理所得数据时,对已发现因过失而 产生的结果应舍弃。
无机及分析化学 2017版
定量分析中的误差
系统误差的减免: (1)方法误差—— 采用标准方法,对照、回收实验, (2) 试剂误差—— 作空白实验 (3)仪器误差—— 校正仪器、外检 (4)操作误差——内检 (5)减小测量误差
滴定管,容量瓶未校正。 去离子水不合格; 试剂纯度不够 (含待测组份或干扰离子)。
无机及分析化学 2017版
定量分析中的误差
(3)操作误差——操作人员主观因素造成 例:对指示剂颜色辨别偏深或偏浅; 滴定管读数习惯性偏高或偏低。
减免方法:以上几种误差都是系统误差,是 恒定的、可测的,可减免。检验和减免系统误差 的措施如下:
无机及分析化学 2017版
分析数据的处理
2.有效数字的位数 (1) 0的意义 0在具体数字之前,只作定位,不属于 有效数字;而在具体数字中间或后面时,均为有效 数字。 (2) 单 位 发 生 变 换 时 , 有 效 数 字 位 数 不 变 。 例 如 23.65mL可转换为0.02365L。
无机及分析化学 2017版
无机及分析化学 2017版
定量分析中的误差
③同一方法,同一试样由多个分析人员进行分析,称 为“内检”,对照分析结果可检验各分析人员的操作 误差。 ④同一方法,同一试样由不同实验室进行分析,称为 “外检”,对照分析结果,可检验实验室之间的仪器 或试剂误差。 (3)空白实验——不加试样测定、扣空白。用于 检验并消除由试剂、蒸馏水及容器引入杂质或待测 组分造成的系统误差。 (4)校正仪器——可消除仪器不准确所引起的误 差(校正砝码、滴定管)。
定量分析样品前处理与测定方

I2 + 2Na2S2O3
2NaI + Na2S4O6
(2)含铁药物
2Fe3+ + 2KI I2 + 2Na2S2O3 2Fe2+ + 2K+ + I2 2NaI + Na2S4O6
三、经有机破坏的分析方法
湿法破坏
药物分析中常用的有机破坏的方法有
HNO3-HClO4法
(一)湿法破坏 HNO3-H2SO4法 H2SO4-硫酸盐法 HNO3- H2SO4-HClO4法;
14.20ml,空白试验消耗0.1015mol/l的盐酸液24.68ml。
求供试品的含量,每1ml氢氧化钠液(0.1mol/L)相当于 37.25mg的青霉素钾。
例:取司可巴比妥钠胶囊(标示量为0.1g)20粒,除去 胶囊后测得内容物总重为3.0780g,称取0.1536g,按药典 规定用溴量法测定。加入溴滴定液(0.05 mol/L) 25ml, 剩余的溴滴定液用硫代硫酸钠滴定液(0.1025mol/L)滴 定到终点时,用去17.94ml。空白试验用去硫代硫酸钠滴 定液25.00ml。按每1ml 溴滴定液(0.05mol/L)相当 13.01mg的司可巴比妥钠,计算该胶囊中按标示量表示的 百分含量。
4. 对溶剂的要求:
220~240nm
溶剂+吸收池A
241~250nm <0.20
251~300nm <0.10
300nm以上 <0.05
<0.41
5. 测定方法
要求供试品溶液的A应在0.3 ~0.7 对照品比较法:Cx=(Ax/Ar)Cr; 含量%=Cx×D/W×100 % 常用方法 吸收系数法: 含量%= (E1%1cm )x/(E1%1cm )r ×100 % 计算分光光度法:VA的三点校正法
HPLC样品前处理
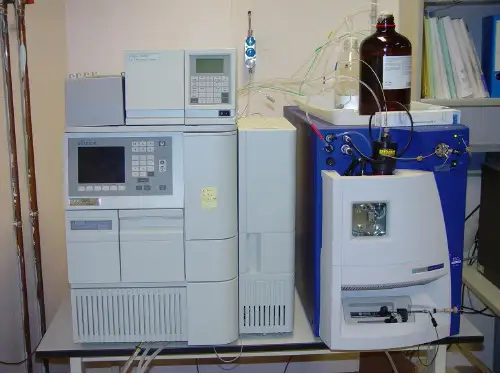
太“危险”- 污染物可能成为“色谱柱杀手”
样品呈溶液状态,调节样品的酸碱度,离子强度和 浓度,保护仪器。
• 样品预处理的总体原则:
①消除干扰因素,选择性的将目标化合物从 基质中分离出来;
第三章 高效液相色谱法
• 复习: • 色谱参数:tR ,σ,k,α,Rs,n,Ts • 色谱理论 • 定性定量分析 • 毛细管气相色谱法
提高教学效果 • 理论和实践相结合 • 希望增强互动
0 为什么需要样品预处理?
• GC或者HPLC是不是可以直接检测: • 橙汁中糖和有机酸的种类和含量? • 食品(酱料、咸菜、浓缩果汁、月饼)
盐酸克伦特罗 ) 蛋白,颗粒和内源性物质
向。
2 预处理技术
固体样品分析过程:
匀浆-提取-萃取-浓缩-净化-分析
2.1 细胞破碎 • 目的: 胞内代谢产物释放出来
2.2 溶剂提取
1. 水溶法 多酚氧化酶 2. 有机溶剂提取 浸提/溶剂萃取/考虑因素? 原理:相似相溶 蔬菜水果残留的农药 3. 酸碱溶解去杂质 (样品是脂溶性的) • 酸去脂肪和色素 -磺化 • 碱去脂肪-皂化
中添加剂-糖精钠、山梨酸、苯甲酸? • 面粉中的过氧化苯甲酰(外观宜人,口
感优良) ? • 日本肯定列表制度-有毒物质的最小限量
1 预处理的基本概念
• 1.1 分析检测的基本流程: • 取样;
• 预处理;
• 分析测试(鉴别、检查、含量测 定);
• 数据处理和结果报告。
1.2 为什么要进行样品预处理?
预处理的过程-多种方法组合
无机及分析化学 03定量分析基础
23
系统误差的分类
a.方法误差:由所选择的方法本身(分析系统 的化学或物理化学性质)决定的,是无法避 免的; b.仪器及试剂误差:由仪器性能及所用试剂的
性质(仪器准确度不够、器皿间不配套、试 剂不纯等)所决定;
按被测组分含量分类:
被测组分的质 量分数
常量组分分析 ≥1%
微量组分分析 0.01%~1%
痕量组分分析 ≤0.01%
化学分析方法(经典分析法)
以化学反应为基础的分析方法。 重量分析法:将待测物分离后测定绝对质量。 滴定分析法:用已知溶液与待测液反应测定溶
液浓度。
仪器分析方法
以物质的物理或物理化学性质为基础的分析方法。
化学分析法 分 析 方 法
仪器分析法
重量分析法
滴定分析法
光学分析法 电化学分析法 色谱分析法 其他
按试样用量分类:
固体试样 液体试样
常量分析 ≥100 mg ≥10 ml
半微量分析 微量分析 超微量分析
10~100 mg
0.1~10 mg
≤0.1 mg
1~10 ml 0.01~1 ml ≤0.01 ml
第三章
定量分析基础
1
3.1 分析化学的任务和作用 3.2 定量分析方法的分类 3.3 定量分析的一般过程 3.4 定量分析中的误差 3.5 分析结果的数据处理 3.6 有效数字及运算规则 3.7 滴定分析法概述
2
学习要求
1.了解分析化学的任务和作用; 2.了解定量分析方法的分类和定量分析的过程; 3.了解定量分析中误差产生的原因、表示方法以
真实值
以打靶为例也能说明精密度与准确度的关 系。(1)的精密度高,准确度也好;(2) 的精密度很高,但准确度不高;而(3)的精 密度不高,准确度就更不用说了。
进行样本处理
进行样本处理样本处理是实验研究中不可或缺的一步,它涉及到对收集到的样本进行加工和处理,以便得到准确可靠的实验结果。
本文将介绍一系列常见的样本处理方法和技术,并探讨它们在不同研究领域中的应用。
一、样本采集与预处理样本采集是样本处理的第一步,它直接关系到最终实验结果的可靠性。
在采集样本之前,我们需要制定合适的采集计划,并选择适当的工具和方法。
常见的样本采集方法包括调查问卷、观察和实验等。
在样本采集完成后,我们需要对样本进行预处理。
预处理的目的是去除噪声、平滑数据、标准化和压缩数据等。
常见的预处理方法包括数据清洗、数据平滑、数据标准化和特征选择等。
这些方法可以提高数据的准确性和可比性,为后续的样本处理做好准备。
二、样本分配与分组在进行实验研究时,我们通常需要将样本分为不同的组别,以便进行对照对比和统计分析。
常见的样本分配和分组方法包括随机分组、均匀分组和因子分组等。
通过合理地进行样本分配和分组,可以保证实验结果的可靠性和可重复性。
在样本分组完成后,我们还需要对不同组别的样本进行统计分析。
例如,可以采用描述性统计、方差分析和回归分析等方法,对实验数据进行整体分析和比较。
这些统计方法可以帮助我们发现样本之间的差异和相关性,并得出相应的结论和推断。
三、样本处理与处理技术样本处理是指对样本进行加工和处理,以便得到所需的数据。
不同研究领域和实验目的需要采用不同的样本处理方法和技术。
下面将介绍几个常见的样本处理技术及其应用:1. DNA提取和测序:在生物学和遗传学研究中,DNA提取和测序是常见的样本处理技术。
它们可以帮助我们获取样本的遗传信息,并进行基因分型、基因组测序和遗传变异等分析。
2. 图像处理和分析:在计算机视觉和图像处理领域,样本处理主要包括图像采集、图像去噪、图像分割和图像特征提取等。
这些技术可以帮助我们对图像进行分析和理解,进而用于图像识别、目标检测和图像检索等应用。
3. 数据挖掘和机器学习:在大数据时代,数据挖掘和机器学习成为了研究热点。
水果中农药残留样品前处理及分析检测方法课件
采用自动化进样器,减少人为操作误差,提高 样品处理效率。
自动萃取装置
使用自动萃取装置,实现快速、高效的样品提 取。
自动化浓缩装置
采用自动化浓缩装置,避免手动操作中产生的误差和损失。
提高检测灵敏度与准确性
高效净化技术
01
采用高效净化技术,去除样品中的杂质和干扰物质,
提高检测灵敏度和准确性。
03
在分析检测方面,GC和 HPLC同样是最常用的方法 。这些方法能够准确地测定 草莓中的农药残留量。
04
需要注意的是,草莓的品种 和生长环境也会影响农药残 留的水平,因此在进行分析 时要考虑这些因素对结果的 影响。同时还需要注意草莓 表面可能存在的微生物污染 问题。
05 前处理方法优化 与改进
增加前处理自动化程度
农药残留分析流程
01 样品采集
02 样品处理
03 样品浓缩
04 样品净化
05 仪器分析
采集水果样品时,应选择 不同品种、不同产地、不 同种植方式的水果,确保 样品的代表性。同时,采 集的样品量应足够进行后 续的分析检测。
将采集的水果样品去皮、 切块,用匀浆机打成匀浆 。将匀浆后的样品放入离 心管中,加入适量的乙腈 等溶剂进行萃取。萃取后 的样品进行液-液分离,收 集有机相。
定量检测方法
02 采用可靠的定量检测方法,确保检测结果的准确性和
可重复性。
高精度仪器
03
使用高精度仪器,如高效液相色谱仪、气相色谱仪等
,提高检测精度和准确度。
简化样品前处理流程
样品制备标准化
制定标准化的样品制备流程,减少操作中的不确定性 和误差。
试剂使用优化
选择合适的试剂和用量,减少不必要的步骤和试剂使 用。
第三章 定性和定量分析
式中W0.15和 W0.85分别为峰高0.15倍和0.85倍处的峰宽。
35
(3)对于同系物-峰高乘保留时间法 在一定操作条件下,同系物之间存在半峰宽规律: W1/2=btR+a
对于难于测量半峰宽的窄峰、重叠峰(未完全重叠),
组分X
18
[例]图19-15为某组分在阿皮松L柱上的流出曲线 (柱温100℃)。测得调整保留时间以记录纸距离表 示为310.0mm。又测得正庚烷和正辛烷的调整保留时 间分别为174.0mm,373.4mm,求组分X的保留指数 并判断是什么组分。 解: 已知Z=7
lg 310.0 lg174.0 I x 100 [7 ] 775.6 lg 373.4 lg174.0
16
保留指数的测定
将被测组分与相邻两正构烷烃混合在 一起(或分别进行),在相同色谱条件下 进行分析,测出保留值,按上式计算出被 测组分保留指数Ix。将测定出的Ix值与文 献值对照定性。
17
[例]图19-15为某组分在阿皮松L柱上的流出曲线 (柱温100℃)。测得调整保留时间以记录纸距离 表示为310.0mm。又测得正庚烷和正辛烷的调整保 留时间分别为174.0mm,373.4mm,求组分X的保 留指数并判断是什么组分。
从文献上查得,在该色谱条件下,乙酸乙酯保留指数为 775.6,再用纯乙酸乙酯对照实验,可以确认该组分是乙酸乙酯。 在与文献值对照时,一定要重视文献值的实验条件,如 固定液、柱温等。而且要用几个已知组分进行验证。
19
保留指数的应用特点
保留指数仅与柱温和固定相性质有关,与色
谱操作条件无关。不同的实验室测定的保留指数 的重现性较好,精度可达±0.03个指数单位。所