
化学发光分析仪注册指导原则分解
附件8化学发光免疫分析仪(第二类)产品注册技术审查指导原则本指导原则旨在指导和规范化学发光免疫分析仪(第二类)产品的技术审评工作,帮助审评人员理解和掌握该类产品原理/机理、结构、性能、预期用途等内容,把握技术审评工作基本要求和尺度,对产品安全性、有效性作出系统评价。
本指导原则所确定的核心内容是在目前的科技认识水平和现有产品技术基础上形成的。
因此,审评人员应注意其适宜性,密切关注适用标准及相关技术的最新进展,考虑产品的更新和变化。
本指导原则不作为法规强制执行,不包括行政审批要求。
但是,审评人员需密切关注相关法规的变化,以确认申报产品是否符合法规要求。
一、适用范围本规范适用于对人类血清、血浆或其他体液中的各种被分析物进行定量或定性检测的第二类化学发光免疫分析仪(以下简称化学发光分析仪)。
该产品的管理类别为Ⅱ类,产品类代号为6840-1。
二、技术审查要点(一)产品名称的要求化学发光免疫分析仪的产品名称表达方式应为:产品名称管式/微孔板式(二)产品的结构组成化学发光免疫分析仪一般由反应盘装置、样品盘装置、试剂仓装置、清洗装置、搅拌装置、加样装置、温控装置、光子检测装置、电源部分、计算机及软件组成。
(三)产品工作原理化学发光免疫分析仪包含两个部分, 即免疫反应系统和化学发光分析系统。
化学发光分析系统是利用化学发光物质经催化剂的催化和氧化剂的氧化, 形成一个激发态的中间体, 当这种激发态中间体回到稳定的基态时, 同时发射出光子(hM) , 利用发光信号测量仪器测量光量子产额。
免疫反应系统是将发光物质(在反应剂激发下生成激发态中间体) 直接标记在抗原(化学发光免疫分析) 或抗体(免疫化学发光分析) 上, 或酶作用于发光底物。
化学发光免疫分析仪器中核心探测器件为光电倍增管(PMT),由单光子检测并传输至放大器,并加高压电流放大,放大器将模拟电流转化为数字电流,数字电流将发光信号由R232数据线传输给电脑并加以计算,得出临床结果。
化学发光分析仪依据试剂分析方法分为直接化学发光免疫分析仪、酶促化学发光分析仪。
化学发光分析仪按照免疫反应的载体及分离方式不同分为管式化学发光分析仪和塑料微孔板式发光分析仪。
注:企业应明确仪器所使用的方法学。
(四)产品适用的相关标准化学发光免疫分析仪根据产品自身特点适用以下相关标准:注:以上标准适用最新版本。
上述标准包括了注册产品标准中经常涉及到的标准。
有的企业还会根据产品的特点引用一些行业外的标准和一些较为特殊的标准。
产品适用及引用标准的审查可以分两步来进行。
首先对引用标准的齐全性和适宜性进行审查,也就是在编写注册产品标准时与产品相关的国家标准、行业标准是否进行了引用,以及引用是否准确。
可以通过对注册产品标准中“规范性引用文件”是否引用了相关标准,以及所引用的标准是否适宜来进行审查。
此时,应注意标准编号、标准名称是否完整规范,年代号是否有效。
其次对引用标准的采纳情况进行审查。
即所引用的标准中的条款要求,是否在注册产品标准中进行了实质性的条款引用。
这种引用通常采用两种方式,文字表述繁多内容复杂的可以直接引用标准及条文号,比较简单的也可以直接引述具体要求。
(五)产品的预期用途化学发光免疫分析仪的预期用途为适用于对人类血清、血浆或其他体液中的各种被分析物进行定量或定性检测。
注:企业应在注册登记表的适用范围中明确仪器所使用的方法学。
(六)产品的主要风险化学发光免疫分析仪的风险管理报告应符合YY/T 0316-2008《医疗器械风险管理对医疗器械的应用》的有关要求,判断与产品有关的危害,估计和评价相关风险,控制这些风险并监视控制的有效性。
主要的审查要点包括:1.与产品有关的安全性特征判定可参考YY/T 0316-2008的附录C。
2.危害、可预见的事件序列和危害处境判断可参考YY/T 0316-2008的附录E、I。
3.风险控制的方案与实施、综合剩余风险的可接受性评价及生产和生产后监视相关方法可参考YY/T 0316-2008的附录F、G、J。
4.产品的主要危害(1)能量危害电磁能:漏电流,可能共同使用的设备(移动电话、离心机、生化分析仪等)对化学发光免疫分析仪的电磁干扰,静电放电对分析仪产生的干扰,分析仪产生的电磁场对可能共同使用的设备的影响等引发的危害。
坠落:坠落导致机械部件松动,导致测量错误、误差过大或显示异常。
(2)生物学和化学危害生物学:公共场所未经清洗、消毒的与人体接触的部件引起的交叉感染;分析仪的原材料有毒有害对人体造成的危害。
化学:使用的清洁剂、消毒剂残留引发的危害。
(3)操作危害不正确的测量:产品的检测装置超过寿命或长时间未经校准,导致误差过大。
未按使用说明书中的要求进行测量,造成的测量失败、测量误差过大。
使用不同厂家的或与分析仪不相匹配的试剂,造成的测量失败、测量误差过大。
在制造商规定的使用环境条件外使用产品,可能造成测量误差过大,产品寿命降低。
(4)信息危害包括标记缺少或不正确,标记的位置不正确,不能被正确的识别,不能永久贴牢和清楚易认。
不符合法规及标准的说明书,包括说明书中未对限制充分告知,未对不正确的操作、与其他设备共同使用时易产生的危害进行警告,未正确标示储存条件、消毒方法、维护信息,未对因长期使用产生功能丧失而可能引发的危害进行警告,未对合理可预见的误用进行警告等引发的危害。
表2 初始事件和环境示例表3 危害、可预见的事件序列、危害处境表2、表3依据YY/T 0316-2008的附录E 提示性列举了化学发光免疫分析仪可能存在危害的初始事件和环境,示例性地给出了危害、可预见的事件序列、危害处境和可发生的损害之间的关系,给审查人员予以提示、参考。
由于分析仪的原理、功能和结构的差异,本章给出的风险要素及其示例是常见的而不是全部的。
上述部分只是风险管理过程的组成部分,不是风险管理的全部。
生产企业应按照YY/T 0316-2008中规定的过程和方法,在产品整个生命周期内建立、形成文件和保持一个持续的过程,用以判定与医疗器械有关的危害、估计和评价相关的风险、控制这些风险并监视上述控制的有效性,以充分保证产品的安全和有效。
(七)产品的主要技术指标分析仪主要技术指标应包括性能指标、安全指标、电磁兼容三部分。
本条款列举的基本技术指标为典型分析仪的指标,企业应参考相应的国家标准、行业标准,并结合临床需求、自身产品的技术特点对各项指标的具体参数做出规定。
1.半自动化学发光免疫分析仪1.1测光值重复性测光值的变异系数CV≤2%。
1.2测光值稳定性用相对极差表示,应CV≤3%。
1.3线性范围在不小于3个发光数量级的范围内,线性相关系数(r)≥0.99。
1.4孔间干扰(不适用于单管式分析仪)孔间干扰应≤10-3。
1.5最低响应值最低响应值应符合下列要求之一:a)10-10mol三磷酸腺苷(ATP)的发光值应≥本地噪声的2倍;b)最低响应值测试用参考光源发光值应≥本地噪声的2倍。
1.6外观外观应满足以下要求:a)外观应整洁,无裂痕或划痕,文字和标识清晰;b)分析仪运动部件应平稳,不应卡住突跳;c)紧固件连接应牢固可靠,不得有松动。
1.7环境试验应符合GB/T14710-2009《医用电器设备环境要求及试验方法》的要求。
1.8安全应符合GB 4793.1-2007《测量、控制和试验室用电气设备的安全要求第1部分:通用要求》以及YY/T 0648-2008《测量、控制和实验室用电气设备的安全要求第2-101部分:体外诊断(IVD)医用设备的专用要求》的要求。
1.9电磁兼容性设备应满足GB/T 18268-2010中规定的要求。
2.全自动化学发光免疫分析仪2.1反应区温度控制的准确性和波动度温度准确性应在设定值的±0.5℃内,波动度不超过1.0℃。
2.2分析仪稳定性分析仪开机处于稳定工作状态后第4h、第8h的测试结果处于稳定工作状态时的测试结果的相对偏倚不超过±10%。
2.3批内测量重复性批内测量重复性CV≤8%。
在不小于两个数量级的浓度范围内,线性相关系数(r)≥0.99。
2.5携带污染率携带污染率应≤10-5。
2.6分析仪主要功能分析仪应具备以下主要功能:a)用户可以通过人机对话指令,使仪器能自动完成不同样品、测试项目的分析任务;b)仪器应能提示试剂等消耗品、废弃物的状态;c)仪器具备自检功能;d)故障提示:仪器对操作错误、机械及电路故障应有相应提示。
2.7外观外观应满足如下要求:a)外观应整洁,无裂痕或划痕,文字和标识清晰;b)分析仪运动部件应平稳,不应卡住突跳;c)紧固件连接应牢固可靠,不得有松动。
2.8环境试验应符合GB/T 14710-2009《医用电器设备环境要求及试验方法》的要求。
2.9安全应符合GB 4793.1-2007 《测量、控制和试验室用电气设备的安全要求第1部分:通用要求》以及YY/T0648-2008《测量、控制和实验室用电气设备的安全要求第2-101部分:体外诊断(IVD)医用设备的专用要求》的要求。
设备应满足GB/T 18268-2010中规定的要求。
注1:对2.2~2.5进行测试时,生产企业可自行制定临床测试项目,测试项目建议应包括夹心法和竞争法两种方法。
注2:由于目前YY 0505《医用电气设备第1-2部分:安全通用要求并列标准:电磁兼容要求和试验》国家暂缓强制执行,对GB/T 18268-2010的要求建议参考实施。
(八)产品的检测要求产品的检测包括出厂检验和型式检验。
出厂检验应包括性能要求和安全要求两部分。
性能要求至少应包括以下内容:测光值稳定性、测光值重复性、线性范围、外观;安全要求至少应包括:漏电流、电介质强度(可考虑抽样检验)。
型式检验为产品标准全性能检验。
(九)产品的临床要求临床试验应按照《医疗器械临床试验规定》及《医疗器械注册管理办法》附件12的要求进行,企业可进行临床试验或与已上市产品实质性等同。
完全执行国家标准、行业标准的分析仪,申报产品注册时,不需要提供临床试验资料。
1.注册产品为在境内有已批准同类产品上市的,根据《医疗器械注册管理办法》规定,可提交同类产品对比说明和同类产品的临床试验资料,但应注意以下要求:1.1提供与上市同类产品进行实质性等同对比的综述和数据。
要求进行对比并提供数据的内容包括但不限于:预期用途、产品结构、工作原理、测量方式、主要技术指标、关键部件。
1.2提供同类产品临床试验的资料。
同类产品临床试验资料包括:该同类产品其原始的临床试验方案和临床试验报告;或者已经公开的,取得广泛认可的临床试验结果并在技术文献资料或医学学术杂志中刊登和记载的,能够证明其安全使用的资料;或者国内外同类产品的原始临床试验资料(如果是外文资料,需要译文和原文同时提交)。
2.企业按照《医疗器械临床试验规定》及《医疗器械注册管理办法》附件12的要求进行临床试验,应注意以下要求:临床试验机构应为国家食品药品监督管理部门认定公布的药品临床试验基地。
CFDA-20171031 孕酮检测试剂(化学发光免疫分析法)注册技术审查指导原则(征求意见稿)(20171031)
附件2孕酮检测试剂(化学发光免疫分析法)注册审查技术指导原则(征求意见稿)2017年7月本指导原则旨在指导注册申请人对孕酮测定试剂盒(化学发光免疫分析法)注册申报资料的准备及撰写,同时也为技术审评部门审评注册申报资料提供参考。
本指导原则是对孕酮测定试剂盒(化学发光免疫分析法)的一般要求,申请人应依据产品的具体特性确定其中内容是否适用,若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。
本指导原则是供申请人和审查人员使用的指导文件,不涉及注册审批等行政事项,亦不作为法规强制执行,如有能够满足法规要求的其他方法,也可以采用,但应提供详细的研究资料和验证资料。
应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规、标准体系及当前认知水平下制定的,随着法规、标准体系的不断完善和科学技术的不断发展,本指导原则相关内容也将适时进行调整。
一、适用范围从方法学考虑,在本文中孕酮测定试剂是指采用化学发光免疫分析技术,以竞争法为基本原理,利用全自动、半自动化学发光免疫分析仪,在医学实验室对人体样本中孕酮的含量进行体外定量分析的试剂,临床上主要用于先兆流产的辅助诊断。
依据《体外诊断试剂注册管理办法》(国家食品药品监督管理总局令第5号),孕酮测定试剂盒管理类别为Ⅱ类,分类代号为6840。
本指导原则不适用于:(一)单独申请注册的孕酮校准品和质控品。
(二)化学发光免疫分析法原理之外的其他孕酮测定试剂盒。
二、注册申报材料要求(一)综述资料综述资料主要包括产品预期用途、产品描述、生物安全性方面的说明、产品主要研究结果的总结和评价以及同类产品上市情况介绍等内容,应符合《体外诊断试剂注册管理办法》和《关于公布体外诊断试剂注册申报资料要求和批准证明文件格式的公告》(国家食品药品监督管理总局公告2014年第44号)的相关要求,下面着重介绍与孕酮测定试剂预期用途有关的临床背景情况及检测方法学。
IVD产品注册指导原则汇总(有效)
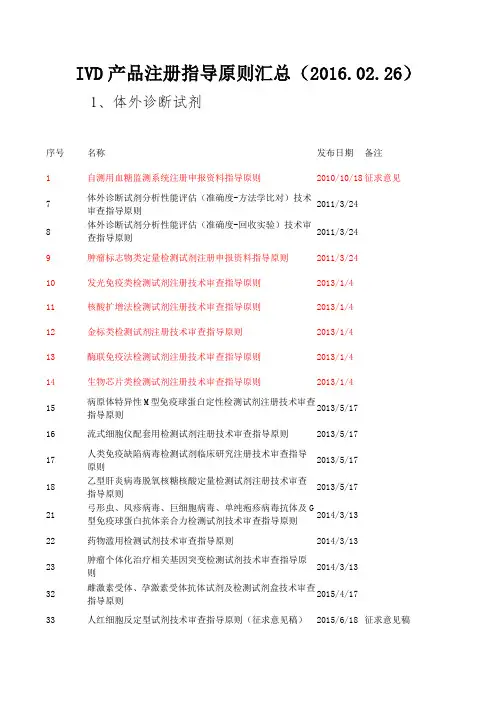
IVD产品注册指导原则汇总(2016.02.26)1、体外诊断试剂序号名称发布日期备注1 自测用血糖监测系统注册申报资料指导原则2010/10/18 征求意见7 体外诊断试剂分析性能评估(准确度-方法学比对)技术审查指导原则2011/3/248 体外诊断试剂分析性能评估(准确度-回收实验)技术审查指导原则2011/3/249 肿瘤标志物类定量检测试剂注册申报资料指导原则2011/3/2410 发光免疫类检测试剂注册技术审查指导原则2013/1/411 核酸扩增法检测试剂注册技术审查指导原则2013/1/412 金标类检测试剂注册技术审查指导原则2013/1/413 酶联免疫法检测试剂注册技术审查指导原则2013/1/414 生物芯片类检测试剂注册技术审查指导原则2013/1/415 病原体特异性M型免疫球蛋白定性检测试剂注册技术审查指导原则2013/5/1716 流式细胞仪配套用检测试剂注册技术审查指导原则2013/5/1717 人类免疫缺陷病毒检测试剂临床研究注册技术审查指导原则2013/5/1718 乙型肝炎病毒脱氧核糖核酸定量检测试剂注册技术审查指导原则2013/5/1721 弓形虫、风疹病毒、巨细胞病毒、单纯疱疹病毒抗体及G型免疫球蛋白抗体亲合力检测试剂技术审查指导原则2014/3/1322 药物滥用检测试剂技术审查指导原则2014/3/1323 肿瘤个体化治疗相关基因突变检测试剂技术审查指导原则2014/3/1332 雌激素受体、孕激素受体抗体试剂及检测试剂盒技术审查指导原则2015/4/1733 人红细胞反定型试剂技术审查指导原则(征求意见稿)2015/6/18 征求意见稿34 乙型肝炎病毒基因分型检测试剂技术审查指导原则2015/7/1535 结核分枝杆菌复合群核酸检测试剂注册技术审查指导原则2015/9/2136 丙型肝炎病毒核糖核酸测定试剂技术审查指导原则2015/11/2637 过敏原特异性IgE抗体检测试剂技术审查指导原则2015/11/2638 人乳头瘤病毒(HPV)核酸检测及基因分型试剂技术审查指导原则2015/11/2639 碱性磷酸酶测定试剂盒注册技术审查指导原则2016/2/26 修订版40 人绒毛膜促性腺激素检测试剂(胶体金免疫层析法)注册技术审查指导原则2016/2/26 修订版41 C反应蛋白测定试剂盒注册技术审查指导原则2016/2/26 修订版42 大便隐血(FOB)检测试剂盒(胶体金免疫层析法)注册技术审查指导原则2016/2/26 修订版43 缺血修饰白蛋白测定试剂盒注册技术审查指导原则2016/2/26 修订版44 肌酸激酶测定试剂(盒)注册技术审查指导原则2016/2/26 修订版45 白蛋白测定试剂(盒)注册技术审查指导原则2016/2/2646 糖化血红蛋白测定试剂盒(酶法)注册技术审查指导原则2016/2/2647 乳酸脱氢酶测定试剂盒注册技术审查指导原则2016/2/2648 促甲状腺素检测试剂注册技术审查指导原则2016/2/2649 甘油三酯测定试剂盒注册技术审查指导原则2016/2/2650 唾液酸检测试剂盒(酶法)注册技术审查指导原则2016/2/2651 β-2微球蛋白检测试剂盒注册技术审查指导原则2016/2/262、体外诊断仪器9 医疗器械软件注册技术审查指导原则2015/8/510 全自动化学发光免疫分析仪技术审查指导原则2015/11/2611 尿液分析仪注册技术审查指导原则2016/2/6 修订版12 半自动化学发光免疫分析仪注册技术审查指导原则2016/2/6 修订版13 凝血分析仪注册技术审查指导原则2016/2/6 修订版14 生化分析仪注册技术审查指导原则2016/2/6 修订版15 血糖仪注册技术审查指导原则2016/2/6 修订版16 自动尿液有型成分分析仪注册技术审查指导原则2016/2/6 修订版17 医学图像存储传输软件(PACS)注册技术指导审查指导原则2016/2/618 正压通气治疗机注册技术指导审查指导原则2016/2/619 大型蒸汽灭菌器注册技术指导审查指导原则2016/2/620 腹膜透析机注册技术指导审查指导原则2016/2/621 医用内窥镜冷光源注册技术指导审查指导原则2016/2/622 振动叩击排痰机注册技术指导审查指导原则2016/2/6。
全自动化学发光分析仪参数及资格要求
全自动化学发光分析仪参数及资格要求
1、*发光原理:非酶参与的直接化学发光
2、*测试速度:≥180测试/小时
3、第一份结果出来所用时间:≤17分钟
4、样本位:≥100个,测试过程中可连续装载,急诊优先
5、采样针:具备液面探测、凝块探测功能
6、试剂位:≥25个,可随时装载、替换
7、*试剂种类:≥80种项目,包含:性腺、甲状腺、肿瘤标志物、产前筛查、TORCH,乙肝标志物等,必要时需提供注册证复印件
8、试剂包装:集成式试剂盒,无需预处理,即开即用
9、*试剂辨别:采用射频识别技术读取试剂盒全部信息,瞬间完成,样本区带独立供电冷藏系统
10、试剂仓:具备冷藏功能,独立电源控制,保持试剂稳定
11、*标准品:每盒试剂自带标准品,电子标签内置主曲线
12、定标方式:两点定标修正主曲线,稳定期≥2周
13、标本稀释比例可任意选定,可汇总、存储、查询病人信息
14、品牌电脑,正版WINDOWS XP系统、双核CPU、宽频触摸显示器及打印机
15.联网功能:可通过COM口或网卡与医院LIS系统连续,实现远程数据共享维修服务:四川有经工商注册的厂家维修服务机构(提供营业执照副本),必须提供相应证书证明。
工程师立即响应,24小时内到现场。
能够提供完整配套试剂,其中必须有优生优育、产筛、甲状腺功能等试剂资质。
发光免疫类检测试剂注册技术审查指导原则
发光免疫类检测试剂注册技术审查指导原则发光免疫类检测试剂是一种常用的生物化学分析方法,广泛应用于临床诊断和实验室研究中。
为了确保检测试剂的质量和安全性,各国都制定了相应的法规要求和技术审查指导原则。
下面将对发光免疫类检测试剂注册技术审查指导原则进行详细介绍。
一、概述二、注册要求1.技术要求:检测试剂的技术要求包括检测原理、方法、灵敏度、特异性、稳定性等。
同时,还需要提供临床试验数据,证明该检测试剂在不同疾病中的应用价值和有效性。
2.质量要求:检测试剂的质量要求包括原材料的选择和准备、生产工艺的控制、质量控制的建立和执行等。
同时,还需要提供相关的质量管理体系文件,如质量手册、SOP等。
3.安全性要求:检测试剂的安全性要求包括对人体的毒性和过敏原性的评价,以及可能存在的副作用和不良反应的分析和控制。
此外,还需要提供相关的安全性评价文件,如毒理学研究报告等。
三、技术评估和审查的基本原则1.制定评估标准:制定明确的技术评估标准,包括技术要求、检测方法、质量标准、安全性评价等方面的指标,以确保评估和审查的科学性和客观性。
2.独立评估:评估和审查由具有相应专业技术和经验的专家组进行,确保评估的客观性和专业性。
3.权威机构认证:注册过程中,检测试剂的质量、安全性等需要通过具有权威认证的实验室进行验证和确认,以确保数据的可靠性和准确性。
4.风险评估:针对可能存在的风险因素进行评估,并采取相应的措施进行控制,确保产品的安全性和有效性。
5.平等竞争:评估和审查过程中,对申请人进行公正、公平和透明的评价,保证各个企业之间的竞争公平。
四、注册产品的监督管理1.定期检查:注册后的检测试剂需要进行定期的抽样检查和检验,验证其质量和安全性是否仍然符合要求。
2.质量控制体系:建立完善的质量控制体系,定期进行质量管理的审核和评估,确保产品的质量稳定性。
3.不良事件报告:要求各企业建立完善的不良事件报告和处理机制,确保及时发现和处理可能存在的质量问题。
化学发光体外诊断系统产品注册技术审查指导原则试行

化学发光体外诊断系统产品注册技术审查指导原则试行一、背景介绍化学发光体外诊断系统(Chemiluminescence immunoassay system,简称CLIA)是一种基于化学反应产生的发光信号来检测生物分子的方法,被广泛应用于临床诊断领域。
为了确保CLIA产品的质量和安全性,对其进行技术审查和注册是非常必要的。
二、技术审查指导原则1.审查范围技术审查应包括但不限于以下方面:(1)CLIA系统的原理和工作机制;(2)主要组成部分(包括发光反应液、样品处理系统、光学检测系统等)的性能与参数;(3)样本类型和样本处理方法;(4)质控和校准程序;(5)关键试剂的质量控制;(6)性能验证和临床试验结果。
2.技术文件的评估(1)申请人应提供完整的技术文件,包括说明书、技术规格和性能文件等;(2)技术文件应包含完整的实验数据和实验结果,以支持所申请的技术特征和性能;(3)技术文件应清晰明了地描述CLIA系统的工作原理和机制,以及各组成部分的功能和性能。
3.性能评估(1)性能评估应涵盖CLIA系统的准确度、精密度、线性范围、检测限、干扰物的影响等指标;(2)性能评估应按照国家相关标准和规定进行,如有需要可以参考国际标准;(3)对于已有的CLIA系统,可以通过对比试验和验证试验来评估性能。
4.样本处理方法的评估(1)样本处理方法应根据不同样本类型进行优化和验证,确保准确、可靠地提取目标分子;(2)对于样本预处理方法,应提供详细的实验数据和结果,说明其适用范围和质量控制措施。
5.质控和校准程序的评估(1)质控和校准程序应能够有效监测和校正CLIA系统的性能波动;(2)质控和校准程序应符合国家相关标准和规定,且应提供实验数据和结果的支持。
6.关键试剂的质量控制(1)关键试剂的质量控制应符合国家相关标准和规定;(2)应提供详细的质量控制措施和实验数据,确保关键试剂的稳定性和一致性。
7.性能验证和临床试验结果的评估(1)申请人应提供完整的性能验证数据和临床试验结果,以证明CLIA 系统的准确性和临床可靠性;(2)性能验证和临床试验应符合国家相关标准和规定,且应提供实验方案、数据和结果的支持。
[5]半自动化学发光免疫分析仪注册技术审查指导原则(2016年修订版)

附件5半自动化学发光免疫分析仪注册技术审查指导原则(2016年修订版)本指导原则旨在指导注册申请人对半自动化学发光免疫分析仪注册申报资料的准备及撰写,同时也为技术审评部门审评注册申报资料提供参考。
本指导原则是对半自动化学发光免疫分析仪的一般要求,申请人应依据产品的具体特性确定其中内容是否适用,若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。
本指导原则是供申请人和审查人员使用的指导文件,不涉及注册审批等行政事项,亦不作为法规强制执行,如有能够满足法规要求的其他方法,也可以采用,但应提供详细的研究资料和验证资料。
应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规、标准体系及当前认知水平下制定的,随着法规、标准体系的不断完善和科学技术的不断发展,本指导原则相关内容也将适时进行调整。
一、适用范围本指导原则适用于对人类血清、血浆或其他体液中的各种被分析物进行定量或定性检测的半自动化学发光免疫分析仪(以下简称分析仪)。
该产品的管理类别为Ⅱ类,产品管理类代号为6840。
—116 —本指导原则不适用于全自动化学发光免疫分析仪和具成像检测功能的化学发光分析仪。
二、技术审查要点(一)产品名称要求依据2014年版《免于进行临床试验的第二类医疗器械目录》,建议统一将产品名称命名为半自动化学发光免疫分析仪,如有特殊情形,可根据医疗器械命名原则,参考修订后的《医疗器械分类目录》中的产品名称举例确定命名,并详细描述确定依据。
(二)产品的结构和组成分析仪主要由检测单元、控制单元、数据处理、显示及打印单元组成。
(三)产品工作原理化学发光免疫分析主要包含两个部分, 即免疫反应系统和化学发光分析系统。
免疫反应系统与放射免疫测定中的抗原抗体反应系统相同;化学发光系统则是利用某些化合物如鲁米诺(luminol)、异鲁米诺(isoluminol)、金刚烷(AMPPD)及吖啶酯(AE)等经氧化剂氧化或催化剂催化后成为激发态产物,当其回到基态时就会将剩余能量转变为光子,随后利用发光信号能量仪器测量光量子的产额。
全自动化学发光免疫分析仪技术审查指导原则
全自动化学发光免疫分析仪技术审查指导原则一、技术指标审查1.性能参数:首先要对全自动化学发光免疫分析仪的性能参数进行审查,包括灵敏度、特异性、准确性、稳定性等。
这些参数直接影响到仪器对样品的检测能力和结果的可信度,因此必须严格进行评估。
2.检测范围:全自动化学发光免疫分析仪需要具备较广的检测范围,以满足不同种类和浓度的样品的检测需求。
对于特定指标的检测范围要求,应参考相关的标准和临床实用性。
3.检测时间:全自动化学发光免疫分析仪应具备较快的检测速度,并能在短时间内完成大批量样品的检测。
因此,要对其检测时间进行审查,确保其具有高效性和实用性。
二、操作性能审查1.界面设计:全自动化学发光免疫分析仪的界面设计需要简洁明了,操作步骤清楚易懂,以方便用户的操作。
同时,界面应具备良好的人机交互性,避免操作失误和误解。
2.样品处理:全自动化学发光免疫分析仪的样品处理方法应简便可行,能够适应不同类型的样品,且保证处理的准确性和可靠性。
3.维护和维修:对于全自动化学发光免疫分析仪的维护和维修问题,需要审查其易损件的更换方式、维护周期以及仪器的可维修性。
这些因素直接影响到仪器的可用性和使用寿命。
三、质量管理审查1.质量控制:全自动化学发光免疫分析仪应具备良好的质量控制系统,能够对样品的检测结果进行准确性验证,并提供相应的质量控制规范和程序。
2.再现性和稳定性:全自动化学发光免疫分析仪的再现性和稳定性是其质量保证的重要指标。
应对其长时间运行的稳定性和测试结果的再现性进行检查和验证。
3.环境适应性:全自动化学发光免疫分析仪需要适应不同环境条件下的使用,在高温、低温、湿度等恶劣环境中也能正常工作。
因此,要对其环境适应性进行审查,确保其稳定性和可靠性。
综上所述,全自动化学发光免疫分析仪技术审查指导原则主要涉及技术指标审查、操作性能审查和质量管理审查。
通过对这些方面的审查,可以保证全自动化学发光免疫分析仪的质量和性能符合要求,满足临床和实验室的检测需求。
化学发光分析仪注册指导原则分解
附件8化学发光免疫分析仪(第二类)产品注册技术审查指导原则本指导原则旨在指导和规范化学发光免疫分析仪(第二类)产品的技术审评工作,帮助审评人员理解和掌握该类产品原理/机理、结构、性能、预期用途等内容,把握技术审评工作基本要求和尺度,对产品安全性、有效性作出系统评价。
本指导原则所确定的核心内容是在目前的科技认识水平和现有产品技术基础上形成的。
因此,审评人员应注意其适宜性,密切关注适用标准及相关技术的最新进展,考虑产品的更新和变化。
本指导原则不作为法规强制执行,不包括行政审批要求。
但是,审评人员需密切关注相关法规的变化,以确认申报产品是否符合法规要求。
一、适用范围本规范适用于对人类血清、血浆或其他体液中的各种被分析物进行定量或定性检测的第二类化学发光免疫分析仪(以下简称化学发光分析仪)。
该产品的管理类别为Ⅱ类,产品类代号为6840-1。
二、技术审查要点(一)产品名称的要求化学发光免疫分析仪的产品名称表达方式应为:产品名称管式/微孔板式(二)产品的结构组成化学发光免疫分析仪一般由反应盘装置、样品盘装置、试剂仓装置、清洗装置、搅拌装置、加样装置、温控装置、光子检测装置、电源部分、计算机及软件组成。
(三)产品工作原理化学发光免疫分析仪包含两个部分, 即免疫反应系统和化学发光分析系统。
化学发光分析系统是利用化学发光物质经催化剂的催化和氧化剂的氧化, 形成一个激发态的中间体, 当这种激发态中间体回到稳定的基态时, 同时发射出光子(hM) , 利用发光信号测量仪器测量光量子产额。
免疫反应系统是将发光物质(在反应剂激发下生成激发态中间体) 直接标记在抗原(化学发光免疫分析) 或抗体(免疫化学发光分析) 上, 或酶作用于发光底物。
化学发光免疫分析仪器中核心探测器件为光电倍增管(PMT),由单光子检测并传输至放大器,并加高压电流放大,放大器将模拟电流转化为数字电流,数字电流将发光信号由R232数据线传输给电脑并加以计算,得出临床结果。
【指导原则】医疗器械注册单元划分指导原则(2017年第187号)
附件医疗器械注册单元划分指导原则本指导原则根据《医疗器械注册管理办法》(国家食品药品监督管理总局令第4号)和《体外诊断试剂注册管理办法》(国家食品药品监督管理总局令第5号)有关要求制定。
注册单元划分着重考虑产品的技术原理、结构组成、性能指标、适用范围及体外诊断试剂的包装规格等因素。
本指导原则包括有源医疗器械、无源医疗器械及体外诊断试剂注册单元划分的指导原则,并列举了有关注册单元划分的实例,部分要求需结合相关的注册技术审查指导原则或标准进行综合判断。
本指导原则是基于现行医疗器械注册申报工作实际情况制定的,随着法规体系的不断完善、科学技术的不断发展以及认知水平的提升,本指导原则相关内容也将适时进行调整。
一、有源医疗器械注册单元划分指导原则(一)技术原理不同的有源医疗器械原则上划分为不同的注册单元。
(二)技术原理相同,但产品主要结构、组成的不同对安全有效性有影响的相同种类有源医疗器械原则上划分为不同注册单元。
(三)当产品性能指标差异导致适用范围或作用机理不同时,原则上划分为不同的注册单元。
—1—(四)技术原理和设计结构相同,但产品适用范围有实质不同的相同种类有源医疗器械,原则上划分为不同的注册单元。
(五)与有源医疗器械配合/组合使用的无源类耗材原则上与该有源医疗器械划分为不同的注册单元。
(六)适用范围相同,需要配合使用但各自独立的有源医疗器械原则上划分为不同的注册单元。
体外诊断设备以系统申报的情况例外。
(七)有源医疗器械附件与连接使用的主机原则上作为同一个注册单元申报。
对于单独注册的作为医疗器械管理的附件,不同预期用途的附件原则上划分为不同的注册单元,有源和无源附件原则上划分为不同的注册单元。
如果有源和无源附件在同一个无菌包装内,原则上划分为同一注册单元。
(八)适用范围、产品性能和结构组成基本相同的不同型号医疗器械,原则上划分为同一注册单元。
但如果各型号间在适用范围、性能、结构方面差异较大,则划分为不同的注册单元。
化学发光免疫分析仪产品注册技术审查指导原则
化学发光免疫分析仪产品注册技术审查指导原则化学发光免疫分析仪是一种新型的生物分析技术,具有高灵敏度、高特异性、广泛的测定范围和快速的分析速度等优点。
然而,由于其涉及生物样品的检测,需要对其产品进行注册和技术审查。
以下是化学发光免疫分析仪产品注册技术审查指导原则。
1.技术原理和性能指标的要求:注册申请人应提供化学发光免疫分析仪的技术原理和工作原理的详细介绍,包括反应原理、信号放大机制和检测方法等。
此外,还需要提供性能指标,如灵敏度、特异性、线性范围、稳定性和重复性等。
2.临床应用范围的确定:化学发光免疫分析仪可以应用于临床诊断、毒理学研究和生物学研究等领域。
注册申请人需要明确说明产品的临床应用范围,并提供相关的临床试验数据和文献支持。
3.检测项目的确定:化学发光免疫分析仪可以用于多种生物分析,如蛋白质、肽、抗体、激素和药物等的检测。
注册申请人需要确定产品的检测项目,并提供相关的试剂盒和标准物质的质量控制数据。
4.临床试验数据的要求:为了证明化学发光免疫分析仪的临床可靠性和准确性,注册申请人需要进行临床试验并提供相关数据。
临床试验应包括疾病样本和健康志愿者样本的对比研究,以及与其他方法的比较研究。
5.设备性能验证和质量控制体系的建立:注册申请人需要建立合理的设备性能验证和质量控制体系,包括设备的准确性、精密度、线性范围、稳定性和重复性等方面的验证。
此外,还需要建立合理的质量控制策略和质量控制记录,以确保产品的准确性和可靠性。
6.安全性和有效性的评估:化学发光免疫分析仪的注册申请还需要对其安全性和有效性进行评估。
注册申请人需要提供有关产品的安全性数据,如毒理学评价和临床试验中的安全性评估。
此外,还需要提供产品的有效性数据,如敏感性、特异性和准确性等。
7.注册申请材料的准备:注册申请人需要准备完整的注册申请材料,包括产品的技术规格、临床试验数据、安全性评价报告、质量控制体系文件和相关的文献支持等。
注册申请材料需要按照相关法规和标准的要求进行准备,以提高注册通过率。