
CFDA-20130104 生物芯片类检测试剂注册技术审查指导原则(食药监办械函[2013]3号附件)
附件5生物芯片类检测试剂注册技术审查指导原则一、前言本指导原则主要针对生物芯片类检测试剂的主要原材料、生产工艺及反应体系、产品质量控制等环节提出指导性技术要求。
本指导原则系对生物芯片类检测试剂的一般要求,申请人应依据产品特性确定其中的具体内容是否适用,若不适用,需详细阐述其理由及相应的科学依据。
本指导原则是对申请人和审查人员的指导性文件,但不包括注册审批所涉及的行政事项,亦不作为法规强制执行,如果有能够满足相关法规要求的其他方法,也可以采用,但是需要提供详细的研究资料和验证资料。
应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规和标准体系以及当前认知水平下制订的,随着法规和标准的不断完善、科学技术的不断发展,其相关内容也将进行适时的调整。
二、适用范围根据芯片制作的主要原料和方法,生物芯片可分为核酸芯片、蛋白芯片、细胞芯片、组织芯片等。
本指导原则是针对核酸和蛋白为检测靶分子生物芯片的注册技术审查指导原则,其他类型靶分子检测的芯片诊断试剂可参考本指导原则。
三、基本要求(一)基本原则1.试剂研制、生产用各种原料、辅料等应制定相应的质量标准,并符合有关法规的要求。
2.试剂生产企业应具备相应的专业技术人员、仪器设备以及适宜的生产环境,获得《医疗器械生产许可证》;同时,应按照《体外诊断试剂生产实施细则(试行)》的要求建立相应的质量管理体系,形成文件和记录,加以实施并保持有效运行;还应通过《体外诊断试剂生产企业质量管理体系考核评定标准(试行)》的考核。
3.生物芯片类试剂在研制时,应当按照科学、规范的原则组织研发,各反应条件的选择和确定应符合基本的科学原理。
4.试剂研制、生产过程中所用的物料及工艺,应充分考虑可能涉及的安全性方面的事宜。
5.生产和质量控制的总体目标:保证试剂使用安全、质量稳定、工艺可控、检测有效。
(二)原材料质量控制1.核酸检测芯片核酸芯片检测时,从生物样本中提取的核酸可用荧光标记、金标记和酶标记;检测方法包括光谱学方法和化学显色。
下面为荧光标记芯片技术指导原则,采用金标记和酶联显色等的生物芯片诊断试剂可参照核酸芯片和蛋白芯片相关部分。
(1)主要生物原料核酸检测芯片的主要生物原料包括模板DNA、dNTPs、引物、探针、标记物等。
主要生物原料若为企业自己生产,其工艺必须相对稳定,企业应按照工艺要求对这类生物原料进行质量检验,以保证其达到规定的质量标准;若购买,其供应商要求相对固定,不能随意变更供应商,同时,供应商应提供相应的质量保证证明和相应的质检报告,达到生产规定的质量标准。
如果主要原料(包括工艺)或其供应商有变更,应依据国家相关法规的要求进行变更申请。
①模板DNA重组DNA:经测序验证,关键碱基或序列没有错误。
1×TE溶解,浓度为100ng/μl以上,-20℃保存。
作为阳性参考品时,其稀释度由企业根据产品标准确定。
②dNTPs(dATP/dUTP/dGTP/dCTP/dTTP)HPLC纯,PCR级,无DNase、RNase污染,-20℃以下保存。
③引物生产中的引物原材料为冻干粉,PAGE纯或HPLC纯。
用标准DNA模板扩增,电泳检测,谱带单一,大小正确,与对照引物比较,产物量一致。
符合视为合格引物,-20℃以下保存。
④探针(用于阵列制备)重组DNA, 冻干粉(或1×TE溶解液):至少满足一个批次的用量,酶切鉴定分析图谱。
PCR产物,冻干粉(或1×TE溶解液):至少满足一个批次的用量,PCR电泳鉴定图谱。
合成寡核苷酸:PAGE纯或HPLC纯,至少满足一个批次的用量,提供该产品的PAGE电泳分析图谱或HPLC分析图谱。
探针序列的正确性:应用克隆鉴定的标准DNA杂交鉴定或测序鉴定。
纯度和浓度检测:采用电泳方法,电泳图谱没有杂带,目的条带的强度与已知浓度的标准DNA条带进行参比计算其强度。
纯度较高的DNA,可用紫外分光光度计进行定量。
检验合格后入库,避光、-20℃以下保存。
⑤标记物含有激发光波长和发射光波长介于280 680nm的所有荧光分子,HPLC纯。
⑥Taq DNA聚合酶SDS-PAGE 检测,纯度>95%,具有DNA聚合酶活性,无核酸内切酶活性;具热稳定性,94℃保温1小时后仍保持50%活性。
产品-20℃保存。
⑦尿嘧啶糖基化酶(UNG)具尿嘧啶糖基化酶活性,无核酸外切酶及核酸内切酶活性。
1U UNG 37℃处理3分钟后,103拷贝以下含U模板被降解后不能产生扩增产物。
产品-20℃保存。
⑧逆转录(RT)酶具有逆转录活性,无核酸内切酶活性,-20℃保存。
⑨RT-PCR酶具逆转录酶活性和DNA聚合酶活性,无核酸内切酶活性,具热稳定性,94℃ 1小时后仍保持50%活性。
产品-20℃保存。
⑩缓冲液各类酶制品所需的反应缓冲液由厂家随酶制品提供,-20℃保存。
(2)主要生物辅料主要生物辅料包括酶类(蛋白酶、核酸酶等)、核酸提取试剂、鱼精DNA、封闭用蛋白、杂交液等,企业应建立相应的质量标准。
主要生物辅料若为企业自己生产(配制),其工艺必须相对稳定,并按照工艺要求对这类生物原料进行质量检验,以保证其达到规定的质量标准;若购买,其供应商要求相对固定,不能随意变更供应商,同时,供应商应提供相应的质量保证证明和相应的质检报告,达到生产规定的质量标准。
(3)主要化学原辅料化学原材料的质量标准参照《中国生物制品主要原辅材料质控标准(2000年版)》分析纯级别进行检验。
主要的检测指标包括:溶液外观、一般盐类检测、溶液pH值、溶解情况、干燥失重、炽灼残渣等。
主要化学原材料的供应商要求相对固定,不得随意发生变更。
化学原材料在购入时,原材料的生产商必须提供该批次化学原材料的质量保证材料和质检报告,其质量标准应达到生产所需的质量标准。
(4)其他物料①载玻片外观:明亮处用肉眼观察无缺刻,无划伤等。
规格按设计要求。
激光扫描仪扫描(波长为芯片检测波长):包被层基本均匀。
②试管、吸头、试剂瓶等一次性使用,由生产厂家提供质量保证,达到设计要求。
③其他:包括试剂瓶标签、铝箔袋、衬垫、可密封塑料袋、说明书、干燥剂和包装外盒等,应参照国家食品药品监督管理局发布的《体外诊断试剂说明书编写指导原则》和《医疗器械说明书、标签和包装标识管理规定》建立相应质量标准。
2.蛋白检测芯片(1)主要生物原料与生产的产品质量最密切相关的生物原料包括各种天然抗原、重组抗原、单克隆杭体、多克隆抗体以及多肽类生物原科。
这类原料可用于点膜、标记相关酶、纳米金、光学基团及中和反应用抗原或抗体等。
使用前应按照工艺要求对这类生物原料进行质量检验,以保证其达到规定的质量标准。
主要生物原料若为企业自己生产,其工艺必须相对稳定;若购买,其供应商要求相对固定,不能随意变更供应商,如果主要原料(包括工艺)或其供应商有变更,应依据国家相关法规的要求变更申请。
主要生物原料的常规检验项目一般包括:①外观肉眼观察,大部分生物原料为澄清均一液体,不含异物、浑浊或摇不散的沉淀或颗粒;或者为白色粉末,不含其他颜色杂质;特殊生物原料应具备相应外观标准。
②纯度和分子量生物原料经SDS-PAGE 电泳后,利用电泳扫描仪进行分析;也可用其他适宜的方法,如高效液相法等进行分析。
根据所检测生物原料的分子量选择适宜聚丙烯酰胺凝胶浓度进行电泳。
一般每个电泳道加样量为5μg;电泳后的凝胶可用考马斯亮蓝染色或银染法染色。
染色后的凝胶用电泳扫描仪分析原料的纯度和分子量,纯度应达到相应的质量标准,分子量大小应在正确的条带位置。
③蛋白浓度蛋白浓度可通过Lowry法、280nm 光吸收法、双缩脲法或其他适宜方法进行检测。
④效价效价的测定一般根据蛋白含量测定结果,通过倍比稀释法进行。
效价应达到规定的要求。
⑤功能性实验功能性实验是指生物原料用于试剂盒实际生产中的情况,一般考查使用该原料的试剂的灵敏度、特异性和稳定性等,并比较其与上批次原料的相关性。
(2)主要生物辅料生物辅料是指在生产过程中作为蛋白保护剂用途的一类生物原料,主要包括小牛血清、山羊血清、牛血清白蛋白和酪蛋白等。
这些生物原料的质量标准应符合《中国生物制品主要原辅材料质控标准(2000年版)》规定的质量标准要求,并且要适合于企业生产。
建议作以下检验:①牛血清或羊血清外观:为浅黄色澄清稍粘稠的液体,无溶血或异物无菌试验:将血清直接37℃放置7天,放在明亮处观察,不得出现混浊或沉淀。
总蛋白含量:用双缩脲法测定,标准为不小于32mg/ml。
球蛋白含量:取待测血清1ml,采用饱和硫酸铵法进行沉淀。
沉淀溶于0.85%NaCl溶液至1ml,用Lowry法测定蛋白含量不能大于2mg/ml。
②牛血清白蛋白:外观:应为浅黄色、黄色或乳白色的冻干粉末,无吸潮,无结块,无肉眼可见的其他杂质颗粒。
溶解性:将牛血清白蛋白配成10%溶液,溶解时间在18~26℃时应不大于15分钟。
pH值应为6.5~7.1。
总蛋白含量:用双缩脲法测定,其标准为不小于干重的95%。
总蛋白中的牛血清白蛋白(BSA)含量:采用硝酸纤维素膜电泳法,其标准为不小于总蛋白含量的95%。
BSA的净含量:总蛋白含量乘总蛋白中的BSA含量,其标准为不小于90%。
③酪蛋白:应符合生产所需的质量标准。
④标记用酶应在产品的质量标准中明示所使用的标记用酶的名称(如辣根过氧化物酶、碱性磷酸酶等),同时应根据不同生产厂家的检验方法和质量标准进行检验,酶的纯度RZ值(OD403nm/OD280nm)应大于3.0。
对于小牛血清或山羊血清、牛血清白蛋白以及酪蛋白等,还应进行功能性实验,即以其为原料配制一定浓度的稀释液作为样品,进行测定,均不得出现非特异性反应。
生物辅料的供应商同样要求相对固定,不得随意变更供应商。
(3)化学原辅料参照《中国生物制品主要原辅材料质控标准(2000年版)》分析纯级别进行检验。
主要的检测指标包括:溶液外观、一般盐类、溶液pH值、溶解情况、干燥失重、炽灼残渣等。
主要化学原材料的供应商要求相对固定,不得随意发生变更。
化学原材料在购入时,原材料的生产商必须提供该批次化学原材料的质量保证材料和质检报告,其质量标准应达到生产所需的质量标准。
(4)其他物料①基质以硝酸纤维素膜为例:孔径符合设计要求(0.45μm、0.22μm等)、均一性(厚度及毛细迁移速度±20%)、尺寸(与标识吻合)②试剂瓶和干燥剂由生产厂家提供质量保证,达到规定要求。
③其他:说明书、包装外盒等应参照国家食品药品监督管理局发布的《体外诊断试剂说明书编写指导原则》和《医疗器械说明书、标签和包装标识管理规定》建立相应质量控制标准,如数量、规格等。
(三)试剂盒各组分的生产生物芯片主要包括DNA芯片、蛋白芯片、组织芯片和细胞芯片等。
生物芯片诊断试剂产品基本可分成二个部分,一部分是芯片,另一部分检测用工作液。
医疗器械注册技术审查指导原则目录2023年
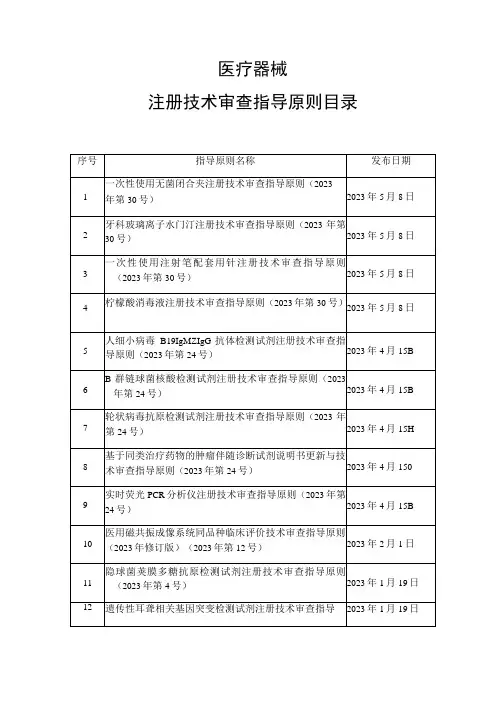
11
隐球菌荚膜多糖抗原检测试剂注册技术审查指导原则(2023年第4号)
2023年1月19日
12
遗传性耳聋相关基因突变检测试剂注册技术审查指导
2023年1月19日
原则(2023年第4号)
13
肺炎支原体IgMZIgG抗体检测试剂注册技术审查指导原则(2023年第4号)
2023年1月19日
2023年9月24日
29
3D打印患者匹配下颌骨假体注册审查指导原则(2023年第62号)
2023年9月24日
30
个性化匹配骨植入物及工具医工交互质控审查指导原则(2023年第62号)
2023年9月24日
31
输注产品针刺伤防护装置要求与评价技术审查指导原则(2023年第62号)
2023年9月24日
32
2019年9月4日
111
口腔数字印模仪注册技术审查指导原则(2019年第37号)
2019年7月4日
112
植入式给药装置注册技术审杳指导原则(2019年第25号)
2019年5月22日
113
宫内节育器注册技术审查指导原则(2019年第25号)
79号)
2019年11月15日
91
肌电生物反馈治疗仪注册技术审查指导原则(2019年
2019年11月15日
第79号)
92
医用诊断X射线管组件注册技术审查指导原则(2019年第79号)
2019年11月15日
93
直接检眼镜注册技术审查指导原则(2019年第79号)
2019年11月15日
94
医疗器械产品受益-风险评估注册技术审查指导原则(2019年第79号)
2023年7月6日
体外诊断试剂生产及质量控制技术指导原则——生物芯片类试剂生产教程文件
体外诊断试剂生产及质量控制技术指导原则——生物芯片类试剂生产及质量控制技术指导原则(报批稿)本指导原则所定义的生物芯片诊断试剂是指将多个生物探针(包括DNA片段,寡核苷酸、抗原、抗体,组织,细胞等)按预先设计的排列方式固定在特制的基质(包括玻璃片,尼龙膜,硝酸纤维素膜等)上,用特定的方法提取生物靶分子并进行标记,然后与固定在基质上的生物探针特异性的结合,再用相应的检测设备(如激光扫描仪、CCD检测仪等)和分析方法(包括软件)进行检测、记录、分析,实现对生物靶分子的定性或定量检测的试剂。
根据芯片制作的主要原料和方法,生物芯片可分为核酸芯片、蛋白芯片、细胞芯片、组织芯片等。
本指导原则是针对核酸和蛋白为检测靶分子生物芯片的生产及质量控制技术指导原则,其它类型靶分子检测的芯片诊断试剂可参考本指导原则。
国家食品药品监督管理部门将依据科学技术发展的需要,适时组织修订。
一、基本原则(一)试剂研制、生产用各种原料、辅料等应制定相应的质量标准,并符合有关法规的要求。
(二)试剂生产企业应具备相应的专业技术人员、仪器设备以及适宜的生产环境,获得《医疗器械生产许可证》;同时,应按照《体外诊断试剂生产实施细则(试行)》的要求建立相应的质量管理体系,形成文件和记录,加以实施并保持有效运行;还应通过《体外诊断试剂生产企业质量管理体系考核评定标准(试行)》的考核。
(三)生物芯片类试剂在研制时,应当按照科学、规范的原则组织研发,各反应条件的选择和确定应符合基本的科学原理。
(四)试剂研制、生产过程中所用的物料及工艺,应充分考虑可能涉及的安全性方面的事宜。
(五)生产和质量控制的总体目标:保证试剂使用安全、质量稳定、工艺可控、检测有效。
二、原材料质量控制(一)核酸检测芯片核酸芯片检测时,从生物样本中提取的核酸可用荧光标记、金标记和酶标记;检测方法包括光谱学方法和化学显色。
下面为荧光标记芯片技术指导原则,采用金标记和酶联显色等的生物芯片诊断试剂可参照核酸芯片和蛋白芯片相关部分。
(完整版)医疗器械软件注册技术审查指导原则
附件医疗器械软件注册技术审查指导原则本指导原则旨在指导制造商提交医疗器械软件注册申报资料,同时规范医疗器械软件的技术审评要求。
本指导原则是对医疗器械软件的一般性要求,制造商应根据医疗器械软件的特性提交注册申报资料,判断指导原则中的具体内容是否适用,不适用内容详述理由。
制造商也可采用其他满足法规要求的替代方法,但应提供详尽的研究资料和验证资料。
本指导原则是在现行法规和标准体系以及当前认知水平下、并参考了国外法规与指南、国际标准与技术报告制定的。
随着法规和标准的不断完善,以及认知水平和技术能力的不断提高,相关内容也将适时进行修订。
本指导原则是对制造商和审查人员的指导性文件,不包括审评审批所涉及的行政事项,亦不作为法规强制执行,应在遵循相关法规的前提下使用本指导原则。
本指导原则针对软件的特殊性,在现行法规要求下进一步明确了对医疗器械软件的要求,特别是对软件更新、软件版本的要求。
本指导原则是医疗器械软件的通用指导原则,其他涉及软件医疗器械产品的指导原则可在本指导原则基础上进行有针对性的调整、修改和完善。
一、范围本指导原则适用于医疗器械软件的注册申报,包括第二类、第三类医疗器械产品,适用的软件开发方式包括自主开发、部分采用现成软件和全部采用现成软件。
医疗器械软件包括独立软件和软件组件。
独立软件:作为医疗器械或其附件的软件;软件组件:作为医疗器械或其部件、附件组成的软件。
独立软件应同时具备以下三个特征:具有一个或多个医疗用途,无需医疗器械硬件即可完成预期用途,运行于通用计算平台。
独立软件包括通用型软件和专用型软件,其中通用型软件基于通用数据接口与多个医疗器械产品联合使用,如PACS、中央监护软件等;而专用型软件基于通用、专用的数据接口与特定医疗器械产品联合使用,如Holter数据分析软件、眼科显微镜图像处理软件等。
软件组件应同时具备以下两个特征:具有一个或多个医疗用途,控制(驱动)医疗器械硬件或运行于专用(医用)计算平台。
碱性磷酸酶检测试剂盒注册技术审查指导原则-国家食品药品监督管理

附件9碱性磷酸酶检测试剂盒产品注册技术审查指导原则本指导原则的主要目的是规范碱性磷酸酶检测试剂(盒)的技术审评工作,帮助审评人员理解和掌握该类产品的原理、组成、性能、预期用途等内容,明确技术审评过程中应该关注和重点把握的内容,对产品安全性、有效性作出系统评价。
本指导原则是对碱性磷酸酶检测试剂(盒)的一般要求,审评人员应依据产品的具体特性确定其中的具体内容是否适用并对注册申报资料的内容进行补充要求。
本指导原则是对技术审查人员的指导性文件,但不包括注册审批所涉及的行政事项,亦不作为法规强制执行,如果有能够满足相关法规要求的其他方法,也可以采用,但是需要提供详细的研究资料和验证资料。
应在遵循相关法规、国家标准、行业标准的前提下使用本指导原则。
本指导原则是在现行法规和标准体系以及当前认知水平下制定的,随着法规和标准的不断完善,以及科学技术的不断发展,本指导原则相关内容也将进行适时的调整。
一、适用范围碱性磷酸酶检测试剂(盒)是指基于分光光度法原理对人血清、血浆或其他体液中的碱性磷酸酶活性进行体外定量分析的试剂。
本指导原则适用于进行首次注册申报和相关许可事项变更的产品。
碱性磷酸酶活性的测定方法目前主要有连续监测法和比色法两类:1. 连续监测法(磷酸对硝基苯酚底物法)碱性磷酸酶催化水解磷酸对硝基苯酚(4-NPP),生成对硝基苯酚(4-NP),在特定波长处监测吸光度变化速率,可计算碱性磷酸酶活性。
2. 比色法(磷酸苯二钠底物法)碱性磷酸酶催化水解磷酸苯二钠,生成游离酚,酚与4-氨基安替比林结合,经铁氰化钾氧化生成红色的醌衍生物,在特定波长处监测吸光度值,可计算碱性磷酸酶活性。
从方法学考虑,本文主要指以碱性磷酸酶水解底物引起特定产物的吸光度的改变对碱性磷酸酶活性进行定量检测的体外诊断试剂,不包括干化学、酶联免疫及金标类检测试剂。
前列腺碱性磷酸酶试剂不属于本指导原则涵盖的范畴。
依据《体外诊断试剂注册管理办法》(试行)、《食品药品监管总局关于印发体外诊断试剂分类子目录的通知》(食药监械管〔2013〕242号),肌酸激酶检测试剂属于酶类检测试剂,管理类别为Ⅱ类,分类代号为6840。
生物芯片类检测试剂注册技术审查指导原则
生物芯片类检测试剂注册技术审查指导原则生物芯片类检测试剂是一种利用生物芯片技术进行分析检测的试剂,广泛应用于生命科学、医药研究、临床诊断等领域。
为了保障生物芯片类检测试剂的质量和安全性,各国纷纷制定相关的技术审查指导原则。
本文将从技术审查的基本原则、审查内容和技术要求等方面进行探讨。
一、技术审查的基本原则1.安全性原则:生物芯片类检测试剂应符合国家和地区的相关安全标准,确保试剂在正常使用过程中不会对人体和环境造成危害。
2.准确性原则:生物芯片类检测试剂应能够准确、可靠地检测目标分析物,确保检测结果的科学性和可靠性。
3.一致性原则:生物芯片类检测试剂应具有一致的性能和效果,不受批次、生产工艺等因素的影响,确保不同批次的试剂具有相似的性能指标。
二、审查内容1.原材料和生产工艺:审查试剂的原材料和生产工艺,确保试剂的原材料符合质量标准,生产工艺符合规范要求。
3.性能评价:审查试剂的性能评价数据,包括准确性、灵敏度、特异性、线性范围等指标,确保试剂具有良好的性能。
4.临床验证和评估:审查试剂的临床验证和评估结果,包括与标准方法对比的结果、与临床样本对比的结果等,确保试剂在临床应用中具有可靠的效果。
三、技术要求2.稳定性:生物芯片类检测试剂应具有良好的稳定性,能够长期储存并保持良好的性能。
3.灵敏度和特异性:生物芯片类检测试剂应具有较高的灵敏度和特异性,能够准确检测目标分析物,排除误报和误差。
4.临床应用价值:生物芯片类检测试剂应具有较高的临床应用价值,能够为临床诊断提供准确、快速、可靠的结果,提高临床诊断水平。
总之,生物芯片类检测试剂的注册技术审查是确保试剂质量和安全性的重要环节。
通过严格的技术审查,能够保证生物芯片类检测试剂的质量和性能符合相关标准要求,为生命科学和医药研究提供可靠的工具。
金标类检测试剂注册技术审查指导原则

金标类检测试剂注册技术审查指导原则金标类检测试剂是指用于检测人体中特定物质含量的试剂,如血糖、血压、血脂等检测试剂。
它在临床诊断、疾病预防和健康管理中具有重要的应用价值。
因此,金标类检测试剂的注册技术审查显得尤为重要。
下面是金标类检测试剂注册技术审查的指导原则:一、审查准则的制定1.法规和标准的遵循:金标类检测试剂的注册技术审查应当遵循国家相关法规和标准,如《医疗器械注册管理办法》、《医疗器械注册备案申请技术要求》等。
2.技术评估内容的明确:明确金标类检测试剂注册技术的评估内容,包括技术要求、临床试验数据、质量管理体系等。
二、产品技术评估1.技术要求:对金标类检测试剂的性能指标、操作规范、适用范围等进行评估,确保其能够准确、可靠地进行检测。
2.临床试验:根据金标类检测试剂的临床应用目的,进行临床试验,验证其准确性、灵敏度、特异性等指标。
3.质量管理体系:对生产企业的质量管理体系进行评估,确保其具备生产金标类检测试剂的能力和保障质量的能力。
三、安全性评估1.医学安全性:评估金标类检测试剂在人体中的应用安全性,包括对人体的不良反应情况的评估。
2.材料安全性:评估金标类检测试剂所使用的原材料的安全性,确保其无毒、无刺激性、无致敏性等。
四、技术论证2.技术创新性:评估金标类检测试剂的技术创新性,验证其在同类产品中的独特特性和优势。
五、案例评估1.类似产品的评估:根据类似产品的注册情况,评估金标类检测试剂的创新性和与市场上已有产品的差异。
2.相关领域的评估:评估金标类检测试剂在相关领域的应用情况,包括市场需求、技术水平等。
六、审查流程的规范1.注册申请的受理:对金标类检测试剂注册申请材料进行受理,保证申请材料的完整性和准确性。
2.技术评估的独立性:技术评估应当由经过专业培训和资质审核的人员进行,确保评估的独立性和客观性。
3.审查结论的出具:根据技术评估的结果,出具审查结论,明确注册申请是否符合要求。
以上是金标类检测试剂注册技术审查的指导原则,通过科学、合理、客观的审查流程,可以确保金标类检测试剂的质量和安全性,为人们提供更加可靠和准确的检测结果。
国家食品药品监督的管理总局关于发布可吸收止血产品等3个医疗器械注册技术审查指导原则通告-国家规范性文件
国家食品药品监督管理总局关于发布可吸收止血产品等3个医疗器械注册技术审查指导原则的通告为加强医疗器械产品注册工作的监督和指导,进一步提高注册审查质量,国家食品药品监督管理总局组织制定了《可吸收止血产品注册技术审查指导原则》《腹腔、盆腔外科手术用可吸收防粘连产品注册技术审查指导原则》《透明质酸钠类面部注射填充材料注册技术审查指导原则》,现予发布。
特此通告。
附件:1.可吸收止血产品注册技术审查指导原则2.腹腔、盆腔外科手术用可吸收防粘连产品注册技术审查指导原则3.透明质酸钠类面部注射填充材料注册技术审查指导原则国家食品药品监管总局2016年1月18日附件1可吸收止血产品注册技术审查指导原则一、前言本指导原则旨在帮助和指导申请者/生产企业对可吸收止血产品注册申报资料进行准备,以满足技术审评的基本要求。
同时有助于审评机构对该类产品进行科学规范的审评,提高审评工作的质量和效率。
本指导原则是对可吸收止血产品注册申报资料的一般要求,申请者/生产企业应依据具体产品的特性对注册申报资料的内容进行充实和细化。
生产企业还应依据具体产品的特性确定其中的具体内容是否适用,若不适用,需具体阐述其理由及相应的科学依据。
本指导原则是对生产企业和审查人员的指导性文件,但不包括注册审批所涉及的行政事项,亦不作为法规强制执行,如果有能够满足相关法规要求的其他方法,也可以采用,但是需要提供详细的研究资料和验证资料。
应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规和标准体系以及当前认知水平下制定的,随着法规和标准的不断完善,以及科学技术的不断发展,本指导原则相关内容也将进行适时的调整。
二、适用范围本指导原则适用于可吸收止血医疗器械产品注册申报资料的准备及产品技术审评的参考。
可吸收止血类医疗器械是指在常规止血技术无效的情况下,在手术过程中放置于人体内的可被人体吸收的医疗器械产品,该类产品可通过加速创面局部血液的凝固过程产生止血作用。
核酸提取试剂注册技术审查指导原则
核酸提取试剂注册技术审查指导原则下载提示:该文档是本店铺精心编制而成的,希望大家下载后,能够帮助大家解决实际问题。
文档下载后可定制修改,请根据实际需要进行调整和使用,谢谢!本店铺为大家提供各种类型的实用资料,如教育随笔、日记赏析、句子摘抄、古诗大全、经典美文、话题作文、工作总结、词语解析、文案摘录、其他资料等等,想了解不同资料格式和写法,敬请关注!Download tips: This document is carefully compiled by this editor. I hope that after you download it, it can help you solve practical problems. The document can be customized and modified after downloading, please adjust and use it according to actual needs, thank you! In addition, this shop provides you with various types of practical materials, such as educational essays, diary appreciation, sentence excerpts, ancient poems, classic articles, topic composition, work summary, word parsing, copy excerpts, other materials and so on, want to know different data formats and writing methods, please pay attention!一、概述核酸提取试剂是生物医药领域中常用的一种试剂,用于从生物样品中提取核酸。
定性检测体外诊断试剂分析性能评估注册审查指导原则
定性检测体外诊断试剂分析性能评估注册审查指导原则定性检测体外诊断试剂是在临床实验室中广泛使用的一种试剂,用于检测疾病的存在或特定的生物分子标记物。
与定量检测不同,定性检测只能提供结果的存在或不存在,而不能给出具体的数值。
因此,准确评估定性检测体外诊断试剂的分析性能至关重要,以确保其在临床诊断中的可靠性和准确性。
分析性能评估是指对试剂的敏感性、特异性、准确性和重复性等性能进行评估的过程。
这些评估过程是为了确定试剂在不同样本类型和不同操作条件下的分析性能,并评估其与标准方法的一致性。
分析性能评估是监管机构进行注册审查的主要依据之一,以确保试剂的安全性和有效性。
在进行分析性能评估时,需要注意以下几个原则:1.样本选择原则:选择一组典型和广泛的临床样本进行评估。
这些样本应该代表不同病理状态和临床背景,以确保试剂在各种情况下的稳定性和可靠性。
2.比较方法原则:将试剂的结果与已知标准的方法进行比较。
这些标准方法应该是经过确认和公认的方法,以确保评估的准确性和可靠性。
比较的方法应该是通过高精密度仪器和标准曲线进行定量测定的方法。
4.敏感性和特异性评估原则:评估试剂对目标分析物的敏感性和特异性。
敏感性指试剂对低浓度目标分析物的检测能力,特异性指试剂与非目标分析物之间的区分能力。
这些评估可以通过构建浓度梯度和对不同样本中的干扰物进行测定来完成。
5.严格的统计分析原则:在分析性能评估中,需要进行严格的统计分析。
如均值、标准差、方差分析、ROC曲线分析等。
最后,在分析性能评估完成后,需要详细记录和报告评估结果。
这些记录和报告应该包括分析方法的描述、样本准备和分析过程的详细步骤,以及评估结果的统计分析。
这些记录和报告将作为注册审查的依据,确保试剂在临床实验室中的正确使用。
总之,定性检测体外诊断试剂分析性能评估是确保试剂在临床应用中可靠性和准确性的重要步骤。
准确评估试剂的敏感性、特异性、准确性和重复性等性能是确保其安全性和有效性的关键。
人类免疫缺陷病毒检测试剂临床研究注册技术审查指导原则
附件3人类免疫缺陷病毒检测试剂临床研究注册技术审查指导原则一、前言人类免疫缺陷病毒(Human Immunodeficiency Virus,HIV)检测试剂是指运用免疫学及分子生物学等方法原理对人血清、血浆或其他体液中的特定的HIV生物学标记物,涉及HIV 1型(HIV-1 )p24抗原、HIV抗体、HIV核酸、HIV基因耐药突变等进行定量或定性分析的试剂。
据《体外诊断试剂注册管理办法(试行)》(国食药监械〔2023〕229号)的分类原则,该类产品作为第三类体外诊断试剂(In Vitro Diagnostic,IVD)管理,属高风险管理产品。
本指导原则制定的重要目的是让申请人明确在注册申报过程中对本类试剂在临床研究方面重点关注内容,同时规范注册申请人对于注册申报资料中有关临床研究资料的规定。
本指导原则是对HIV检测试剂临床研究的一般性规定,申请人应依据具体产品的特性对临床研究资料的内容进行充实和细化。
申请人还应依据具体产品的特性拟定其中的具体内容是否合用,若不合用,需具体阐述其理由及相应的科学依据。
本指导原则只是针对HIV检测试剂的特点,强调需重点考虑的问题,临床实验的基本规定应符合《体外诊断试剂临床研究技术指导原则》(国食药监械〔2023〕240号)的规定,涉及临床实验协议、方案、报告的撰写等。
本指导原则不涉及行政审批规定,不作为法规强制执行。
本指导原则是申请人和技术审评人员的指导文献,假如有可以满足适合的法规规定的其他方法,也可以采用,但是需要提供具体的研究资料和验证资料。
应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规和标准体系以及当前认知水平下制定,随着法规和标准的不断完善、科学技术的不断发展,本指导原则相关内容也将进行适时的调整。
二、合用范围HIV生物学标记物是指机体在感染HIV后,在不同的感染阶段出现的生物学标记物,涉及:HIV抗体、HIV-1p24抗原、HIV核酸、HIV 基因耐药突变等。