
药品注册审评报告完整版
药品注册审评报告Document serial number【NL89WT-NY98YT-NC8CB-NNUUT-NUT108】国家食品药品监督管理局《2010年药品注册审批报告》药品注册,是国家食品药品监督管理局依照《药品管理法》的规定,根据药品注册申请人的申请,对拟上市销售药品的安全性、有效性、质量可控性等进行审查,并决定是否同意其申请的审批过程。
在药品研制、生产、流通、使用的全过程监管中,药品注册管理是从源头上对药品安全性和有效性实施监管的重要手段,其根本目的是通过科学评价,保证上市药品安全有效,保障和促进公众健康。
1 2010年药品注册管理的重要举措2010年,药品注册管理工作继续践行科学监管理念,紧紧围绕“质量和效率”这个中心,以风险效益评估和风险管理为核心,坚持“规范审批、公开透明、鼓励创新”的原则,全面推进体制机制改革和法制建设,强化学药品物研究全程监管,进一步推进审评审批公开公平,提高审评审批效率,较好地履行了《药品管理法》赋予的职责。
完善药品注册管理法规体系一是发布了《药物临床试验伦理审查工作指导原则》,规范和指导伦理委员会的药物临床试验伦理审查工作,加强药物临床试验的质量管理和对受试者的保护,提高药物临床试验伦理审查工作质量。
继续开展《药用原辅材料登记备案管理规定》、《药品标准管理办法》、《药物临床试验生物样本分析实验室管理规定》、《药物Ⅰ期临床试验管理指导原则》、《药物临床试验中严重不良事件报告与监测管理规定》及天然药物注册技术要求等法规和规范性文件的研究起草工作。
二是加快药品研究技术指导原则体系建设。
成立了人用药物注册技术要求国际协调会(ICH)中国研究小组,对国际标准和技术规范进行深入研究。
完成216个国外药品研究指导原则的翻译,其中150个拟转化实施的指导原则已对外征求意见,31个指导原则根据征求意见作了进一步修订,《药物致癌试验必要性的技术指导原则》正式对外发布执行。
这些指导原则的建立,使得我国药品注册审评更加科学、规范,也将指导和促进我国新药研发向国际水平看齐。
确保药品注册审评科学、公正、公开一是构建了已上市药品、药用辅料、溶出度测定方法等数据库,使药品技术审评建立在科学、量化的基础上。
二是以仿制药为切入点,制定了化学药品仿制药电子申报资料格式,启动了电子申报,提高审评审批效率。
三是通过重大专项专题会、创新品种沟通交流会、专家咨询会议,以及第三方验证、专家票决等方式,保证技术审评工作的科学性和公正性。
四是进一步严格技术审评标准。
对于高风险的疫苗、血液制品,坚持审评原则与国际接轨,严格技术审评,保证此类品种质量;对于需长期使用的新药,增加致癌性试验要求,确保用药安全;严格抗生素品种的立题审查及技术要求。
五是继续加大信息公开力度。
公开审评报告,使申报单位全面了解审评过程和审评决策依据;通过咨询日、开放日、主任信箱、网上信息反馈等多种形式不断加强与社会各界的沟通交流,促进审评工作的公开透明,逐步实现“阳光审评”。
加强中药、民族药的监管一是会同卫生部、国家民委及国家中医药管理局共同发布了《全国民族医药近期重点工作实施方案(2010-2012年)》,强调要充分发挥民族医药在少数民族地区防病治病中的积极作用,加强对民族药的监督管理,保障民族地区广大人民群众用药安全。
二是会同卫生部、国家中医药管理局等联合发布了《关于加强医疗机构中药制剂管理的意见》,要求发挥医疗机构中药制剂在中医临床诊疗中的积极作用,进一步促进医疗机构中药制剂科学、健康发展。
三是贯彻落实国务院《关于扶持和促进中医药事业发展的若干意见》的要求,开展了中药民族药监管现状调研,进一步厘清促进中医药事业健康发展的思路、步骤和措施。
加强药品研究过程的监督管理一是加强和完善药品注册现场核查。
各省(区、市)全年累积派出几百个工作组、近3000人次,开展了药品注册现场检查,为药品技术审评工作提供了有力的保障。
通过问卷调查和实地调研,对近几年药品注册现场核查工作进行了总结和分析,细化了现场检查的要点及相关格式要求。
二是开展GLP/GCP认证工作。
2010年,共受理15家药物研发机构的GLP(药物非临床研究质量管理规范)认证申请、48家医疗机构的GCP(药物临床试验质量管理规范)认证申请,派出80个检查组、354人次,对129家机构开展了GLP或GCP认证检查,分别有10家和38家机构通过了GLP和GCP认证。
三是开展药物临床试验电子监管试点。
建立了药物临床试验信息化管理系统,并在天津6家医院开展了药物临床试验电子监管试点。
通过开展临床试验电子监管,规范了药物临床研究行为,提高了临床试验监管效率,有效地解决了临床试验过程监管缺失问题。
四是开展了药品注册申请人管理制度、药物研究机构分级分类管理模式及药品研究监管信息系统建设等专题研究工作,探索药品研究监管的新模式。
2 2010年药品批准生产上市情况2010年,共批准药品注册申请1000件。
其中批准境内药品注册申请886件,批准进口114件。
批准上市药品中,化学药品数量仍居首位,占全年批准上市药品的%,其次为中药,生物制品最少。
与2009年相比较,2010年批准总数量增加%,主要是由于化学药品仿制药批准数量的增加。
表1:2010年批准的药品情况注:1. 表中数据以受理号计,受理号系申请人提出的一件申请事项的编号。
对各申请企业的原料药、制剂、制剂不同规格分别予以编号。
2. 表中新药系根据《药品注册管理办法》规定按照新药管理的药品。
化学药品新药包括化学药品注册分类1-4,中药新药包括中药、天然药物注册分类1-7。
3. 表中化学药品改剂型为化学药品注册分类5,中药改剂型为中药、天然药物注册分类8。
4. 表中化学药品仿制药为化学药品注册分类6,中药仿制药为中药、天然药物注册分类9。
5. 生物制品不进行分类。
图1:2009年与2010年批准的药品对比在886件境内药品注册申请中,化学药品794件,中药80件,生物制品12件。
新药有124件,占14%;改剂型111件,占13%;仿制药651件,占73%。
表2:境内药品化合物(处方)和受理号的对应关系图2:2009年与2010年批准的境内药品对比注:以受理号计。
表3:2010年批准的化学药品新药分布注:“其他”指按《药品注册管理办法》(2005年版)分类申报的一、二、三、四类药品。
虽然总体上批准品种的重复现象有所缓解,但仍有部分品种较为集中。
本年度批准数量超过10个的品种有:氧、注射用头孢美唑钠、注射用头孢地嗪钠、辛伐他汀片。
批准数量占前10位的品种中,抗生素类占了6席,反映近几年药品生产企业仍然对抗生素品种进行了大量的投入。
上述抗生素品种均属于头孢类、沙星类等常规类别,未见新作用类型和新靶点的抗生素。
对已经批准产品按照适应症类别进行分类统计,批准产品适应症前5位的情况如下表:表4:批准药品的适应症上述数据表明,2010年,药物研发活动保持良好有序态势,批准上市药品分布于多个治疗领域,为临床医疗提供了更多的药品和治疗手段。
3 批准药物临床研究情况2010年批准药物临床研究情况如下表:表5:2010年批准药物临床研究情况注:以受理号计。
与2009年相比,2010年批准进入临床研究的化学药品和生物制品均有所增加,批准进入临床研究的药物总数也有所增加。
表6:2009年与2010年批准药物临床研究概况比较注:以受理号计。
2010年,共批准32个全新化合物进入临床研究,批准了158件国际多中心临床研究申请。
批准进入临床试验的药物,既涵盖在我国疾病谱中占重要位置的常见疾病和多发疾病,如肿瘤、心血管病等的治疗药物,也包括了社会影响度高的一些罕见性疾病的治疗药物。
对于符合《药品注册特殊审批管理规定》要求的,按照特殊审批程序开展审评审批,促进药物研究进程。
为保护患者权益,对利伐沙班等无充分研究基础、不符合我国治疗领域用药原则的国际多中心临床试验申请,以及生物素化依达肝素等国外临床研究已出现严重不良反应的临床试验申请,均未批准在中国开展临床试验。
4 批准重要治疗领域品种情况治疗罕见病的药品原发性肺动脉高压属于罕见病,疾病发展迅速、预后效果差、可选择药品少,国家食品药品监督管理局高度关注国际药品研发进展及治疗措施,2010年批准了西他生坦钠进口上市,批准了可溶性鸟苷酸环化酶(sGC)激动剂和长效非前列素类前列环素受体(IP受体)激动剂进入临床试验。
有条件批准了甲磺酸伊马替尼片用于隆突性皮肤纤维肉瘤(DFSP)的治疗。
批准了用于治疗特发性肺纤维化新化合物的国际多中心临床试验,为我国患者尽早获得有效的治疗药物提供了可能。
预防、治疗及诊断用生物制品为贯彻国家血液安全策略,配合卫生部血站血筛试点计划的开展,按照“特殊审评程序”,批准了3个国产及2个进口的乙型肝炎病毒(HBV)丙型肝炎病毒(HCV)人类免疫缺陷病毒(HIV-1)核酸检测试剂盒(PCR-荧光法),为今后血站核酸检测工作的顺利开展打下了良好的基础,为输血“窗口期”防止HBV、HCV和HIV感染提供了保障。
近年来,我国手足口病发病率上升,重症病例和死亡病例也呈现增加趋势,儿童健康受到严重威胁,开展疫苗研制是推进国家健康策略的迫切需要。
2010年,国家食品药品监督管理局启动特殊审批程序,组织和协调多方专家,对国内3家企业申报的肠道病毒71型(EV71)灭活疫苗进行研制指导、审评论证,使研发有序推进,并批准其进入临床试验。
批准谷赖胰岛素注射液进口,为控制糖尿病患者膳食血糖提供了新的治疗手段。
批准了重组人肿瘤坏死因子受体-抗体融合蛋白进口,为中、重度活动性类风湿关节炎患者以及常规治疗无效的重度活动性强直性脊柱炎患者提供了更多的治疗选择。
批准了首家国产聚乙二醇化重组人粒细胞刺激因子注射液生产,用于降低发热性中性粒细胞减少所引起的感染发生率。
该品种上市后,患者由一天一次用药,减为一周一次用药,有利于简化治疗方案,提高用药顺应性。
治疗HIV感染的药品批准了首家国产拉米夫定片生产。
该药品是《中国艾滋病诊疗指南》中抗病毒治疗方案的一线用药,它的批准,可使国内艾滋病患者获得质量相同而价格低廉的治疗药品。
治疗肿瘤的药品按照创新药特殊审批程序,采用重大新药创制专项专题审评会形式,对我国自主研发的小分子靶向新药盐酸埃克替尼片进行了技术审评,并批准生产。
批准地拉罗司分散片进口,用于治疗6岁以上β-地中海贫血患者因频繁输血所致慢性铁负载,并将给药方式调整为一天一次,提高临床用药依从性。
批准氟维司群注射液进口,用于“晚期乳腺癌内分泌治疗”,为临床芳香化酶抑制剂内分泌治疗失败人群提供了一种新的治疗选择。
批准多个新剂型药物进行临床研究或生产上市,如地西他赛脂质微球注射液、盐酸米托蒽醌脂质体注射液、盐酸多柔比星脂质体注射液等,提高了肿瘤临床治疗效果。
新药注册核查整改报告范文

企业复工安全员发言
尊敬的各位员工:
大家好!我是企业的复工安全员,今天很高兴能够与大家分享一些关于我们企业复工安全的重要事项。
首先,我要感谢每一位员工在这段特殊时期里所做出的努力和配合。
我们的首要任务是确保每一位员工的健康和安全。
为此,我们采取了一系列严格的防控措施,包括但不限于:每日体温检测、佩戴口罩、保持社交距离、定期消毒等。
我要强调的是,这些措施的实施不仅是为了保护自己,也是为了保护我们的同事和家人。
在工作中,我们也需要密切关注身体状况,如果出现任何不适,一定要及时向主管或者我汇报。
同时,如果有任何关于安全方面的建议或者疑虑,也欢迎随时提出,我们将会认真对待并及时解决。
最后,我要再次强调,团结一致,共同抗疫是我们当前的首要任务。
只有通过大家的共同努力,我们才能够顺利渡过这个艰难时期。
让我们携手并肩,共同创造一个安全、健康的工作环境。
谢谢大家!。
利司扑兰评审报告

利司扑兰评审报告全文共四篇示例,供读者参考第一篇示例:1. 药物简介让我们先了解一下利司扑兰这种药物的基本情况。
利司扑兰是一种选择性5-羟色胺再摄取抑制剂,通过抑制5-羟色胺再摄取来增加5-羟色胺在神经元间的浓度,从而调节神经递质的平衡,从而起到镇静和抗抑郁的作用。
利司扑兰被广泛应用于治疗焦虑症、抑郁症以及其他神经系统疾病,是一种疗效显著且安全性较高的药物。
2. 临床试验结果3. 安全性评估在药物评审中,安全性是一个至关重要的指标。
根据利司扑兰的评审报告显示,该药物在临床试验中未出现严重的不良反应和安全性问题。
利司扑兰的常见不良反应包括头痛、恶心、失眠等,但这些不良反应通常是轻度的且可逆的。
综合分析结果显示,利司扑兰在安全性方面表现良好,对患者的生命健康没有明显的威胁。
4. 适应症和禁忌症5. 用药注意事项评审报告中提到了一些用药注意事项,患者在使用利司扑兰时需要谨慎遵守。
患者应按照医生的指导和处方来服用利司扑兰,不能随意更改剂量或停止药物使用。
服药期间应避免同时饮酒或使用其他中枢神经系统抑制药物,以免增加不良反应的风险。
老年患者应根据自身情况适当调整剂量,以确保安全有效地治疗。
第二篇示例:利司扑兰(Lisapulan)是一种用于医学实验室研究的化合物,经常用作抑制细菌生长和繁殖的药物。
在这份利司扑兰评审报告中,我们将对该化合物的化学性质、药理学特性、临床应用和安全性进行综合评估。
让我们来了解一下利司扑兰的化学性质。
利司扑兰是一种合成的氨基甲酸酯类化合物,其化学式为C9H12N2O5,分子量为232.2。
它的结构中含有一个氨基甲酸酯基团,这使得它能够与靶细胞的核酸相互作用,从而抑制细菌的复制和转录过程。
利司扑兰是一种白色结晶性粉末,可以溶解在水中,具有较好的溶解性和稳定性。
在药理学方面,利司扑兰被广泛应用于临床实践中,主要用于治疗各种细菌感染,包括呼吸道、泌尿道和皮肤软组织感染等。
其抗菌谱广泛,对革兰氏阳性细菌和革兰氏阴性细菌具有很好的抑制作用。
2016年度药品审评报告20170317

2016年度药品审评报告国家食品药品监督管理总局药品审评中心2016年,在国家食品药品监督管理总局(以下简称总局)的坚强领导下,药品审评中心(以下简称药审中心)紧紧围绕《国务院关于改革药品医疗器械审评审批制度的意见》(国发〔2015〕44号)相关要求,不断推进审评制度改革,坚持依法依规、科学规范审评,切实保护和促进公众健康。
药审中心通过加强审评项目管理、细化审评序列、强化时限管理,成立专项小组、增加审评人员、授权分级签发,制修订审评要点、规范技术要求,发挥省局挂职团队力量等措施,不断提高审评效率和质量。
全年完成审评并呈送总局审批的注册申请共12068件(以受理号计,下同),接收新报注册申请3779件。
化药和疫苗临床试验申请、中药民族药各类注册申请已基本实现按时限审评,完成了国发〔2015〕44号文件和总局确定的阶段性目标。
一、药品注册申请审评完成情况(一)审评总体完成情况1.全年审评完成情况2016年,药审中心完成审评并呈送总局审批的注册申请共12068件,另有943件注册申请完成审评因申报资料缺陷等待申请人回复补充资料。
全年完成审评的注册申请数量较2015年提高了26%,排队等待审评的注册申请已由2015年9月高峰时的近22000件降至近8200件(不含完成审评因申报资料缺陷等待申请人回复补充资料的注册申请),基本消除了注册积压。
2016年全年完成审评并呈送总局审批和排队等待审评的注册申请情况与前三年比较详见图1。
图1 2016年完成审评并呈送总局审批和排队等待审评的注册申请情况与前三年比较2016年审评完成的注册申请中,化药注册申请为10060件,约占全部完成量的83%。
2016年各类药品注册申请完成审评送局数量与前三年比较详见图2。
图2 2016年各类药品注册申请完成审评送局数量与前三年比较2.各类注册申请审评完成情况2016年,药审中心完成新药临床试验(IND)申请审评961件,验证性临床申请审评3275件,新药上市申请(NDA)审评690件,仿制药申请(ANDA)审评3655件。
2019年度药品审评报告

2019年度药品审评报告一、药品注册申请受理情况2019年,药审中心受理新注册申请8082件(含器械组合产品5件,以受理号计,下同),其中需技术审评的注册申请6199件(含4907件需药审中心技术审评和行政审批的注册申请),直接行政审批(无需技术审评,下同)的注册申请1878件。
(一)总体情况药审中心受理的8077件药品注册申请中,化学药注册申请受理量为6475件,占2019年全部注册申请受理量的80.2%,2016-2019年各类药品注册申请受理情况详见图1。
图12016-2019年各类药品注册申请受理情况注:1.2019年受理量中含5件器械组合产品的注册申请,故上图中2019年受理注册申请总量大于中药、化学药、生物制品受理注册申请之和;2.药审中心的直接行政审批工作自2017年开始,所以2016年无直接行政审批注册申请,所有受理注册申请均需技术审评。
图22017-2019年需技术审评的各类药品注册申请受理情况2019年,受理需技术审评的注册申请6199件,较2018年增加11.21%,其中化学药注册申请为4937件,较2018年增长了10.72%,占全部需技术审评的注册申请受理量的79.64%;中药注册申请257件,较2018年降低了14.33%;生物制品注册申请1005件,较2018年增长了23.3%。
2016-2019年需技术审评的化学药、中药和生物制品注册申请受理情况详见图2。
药审中心受理1类创新药注册申请共700件(319个品种),(化学药的品种数以活性成分统计,中药和生物制品的品种数均以药品通用名称统计,下同),品种数较2018年增长了20.8%。
其中,受理1类创新药的新药临床试验(I N D)申请302个品种,较2018年增长了26.4%;受理1类创新药的新药上市申请(N D A)17个品种,较2018年减少了8个品种。
(二)国产创新药受理情况药审中心受理国产1类创新药注册申请528件(244个品种),其中受理临床申请503件(228个品种),上市申请25件(16个品种)。
2008药品审评报告

2008年药品注册情况通报2009年02月12日发布药品注册,是国家食品药品监督管理局根据药品注册申请人的申请,依照法定程序,对拟上市销售药品的安全性、有效性、质量可控性等进行审查,并决定是否同意其申请的审批过程。
其根本目的是通过科学评价保证上市药品安全有效,保障和促进公众健康。
在药品研制、生产、流通、使用一系列环节中,药品注册管理处于药品监管的起始阶段,是从源头上对药品安全性和有效性进行评估和实施监管的重要手段。
改革开放30年来,我国药品注册管理的模式从分散审批到集中审批,从审评审批一体化到受理、审评、审批三分离,药品注册工作在改革与发展中不断完善。
特别是2007年修订施行的《药品注册管理办法》,以科学监管理念为指导,通过整合药品注册管理资源,深化注册审评机制改革,严格注册审批程序,强化药品的安全性,实现对药品注册全过程的监督管理,逐步建立起统一高效、运行顺畅的药品注册管理体系。
去年是新修订的《药品注册管理办法》实施的第一年,为贯彻执行新办法,将立法精神和要求真正落到实处,我们又相继出台了《中药注册管理补充规定》、《药品注册现场核查管理规定》、《新药注册特殊审批管理规定》等一系列的配套文件以及几个药品研究技术指导原则。
总之,从法制、机制和技术方面规范和完善了药品注册管理工作。
一、药品注册批准情况2008年,我局共受理药品注册申请3413件,与06年和07年同期相比分别下降75%和18%,主要是由于仿制药申请和简单改剂型等申请数量的大幅度下降所致,(其中仿制药申请分别同比下降了85%和46%),这在一定程度上反映出注册申报数量开始趋于正常,注册申请人更加趋于理性,药品研发秩序逐步好转。
2008年,我局共批准新药临床申请434件,其中有52种属于新化合物;批准新药生产申请165件,涉及119种药品,其中包括1类新药5个;批准仿制药生产申请1502件,涉及614种药品;批准药品进口申请99件,涉及83种药品。
2021年第一季度药品审评报告-受理篇
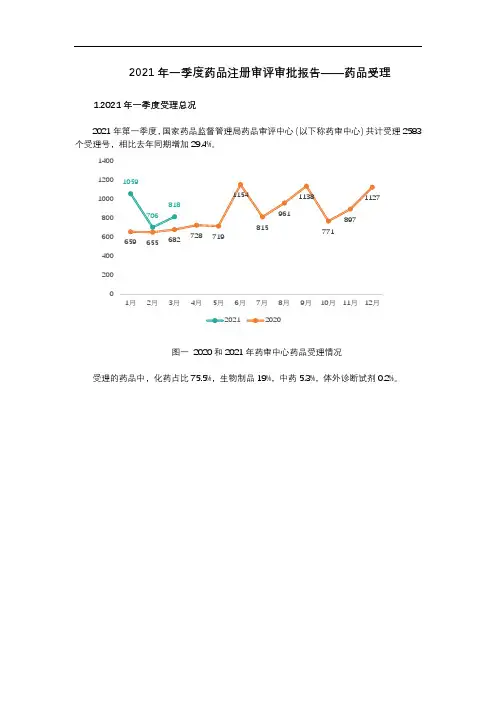
2021年一季度药品注册审评审批报告——药品受理1.2021年一季度受理总况2021年第一季度,国家药品监督管理局药品审评中心(以下称药审中心)共计受理2583个受理号,相比去年同期增加29.4%。
图一2020和2021年药审中心药品受理情况受理的药品中,化药占比75.5%,生物制品19%,中药5.3%,体外诊断试剂0.2%。
图二2021年一季度各药品类型受理情况2.化药受理情况2021年一季度化药受理总数为1951个。
图三2021年一季度化药各申请类型受理情况化药1类创新药新申报共计277个受理号,包含国产和进口品种。
图四2021年一季度化药各注册分类受理情况本季度新申报的1类化药共计94个品种,涉及80个企业,本月国产创新药共计新申报65个品种。
表1 第一季度首次申报临床的国产化药创新药表2 一季度首次申报临床的进口化药创新药本月共有3个1类新药申报上市。
甲磺酸贝福替尼胶囊2021年3月1日,贝达药业申报的甲磺酸贝福替尼(BPI-D0316、D-0316)胶囊的上市许可申请已获得国家药品监督管理局受理,拟用于既往使用EGFR-TKI耐药后产生T790M 突变的局部晚期或转移性非小细胞肺癌治疗。
甲磺酸贝福替尼胶囊是一种第三代EGFR-TKI,含有新的结构明确的、具有药理作用的化合物,注册分类为化学药品1类。
目前,国内已有两款三代EGFR-TKI获批上市,分别是阿斯利康的泰瑞沙(一线、二线)和豪森药业的阿美乐(二线)。
替戈拉生片替戈拉生片是钾离子竞争性酸阻滞剂类药物(Potassium-Competitive Acid Blockers,P-CAB),其抑制酸分泌的作用机制为竞争性结合壁细胞内H+/K+-ATP酶(质子泵)的钾离子结合部位。
与质子泵抑制剂(PPI)不同,P-CAB可直接抑制H+/K+-ATP酶,而无需在强酸环境下活化。
而且,无论H+/K+-ATP酶活化与否,P-CAB均可与之结合。
2013年度药品审评报告
2013年度药品审评报告1. 引言药品审评报告是对特定年份内药品审评工作的总结和评价。
本文将重点介绍2013年度的药品审评报告,包括药品审批申请数量、审批时间、审评结果等方面的内容。
2. 申请数量统计根据报告数据显示,2013年度共收到药品审批申请XXX个。
其中,化学合成药物占比最高,达到XX%,其次是生物制品和中药材,分别占比XX%和XX%。
这些申请主要涉及到治疗癌症、糖尿病、心脑血管疾病等常见疾病。
3. 审批时间分析2013年度,药品审批的平均时间为XX个月。
与前几年相比,审批时间有所缩短,这得益于政府部门加大了药品审评的力度,优化审评流程,提高了审评效率。
然而,仍有一些复杂药品的审评时间较长,需要进一步加强优化。
4. 审评结果报告显示,2013年度共有XXX个药品获得审评通过,通过率达到XX%。
其中,新药占比XX%,仿制药占比XX%。
这些药品的审评通过将为患者提供更多治疗选择,改善疾病治疗效果。
5. 审评质量评价在审评质量方面,报告显示绝大多数审评报告质量合格,达到了相关标准要求。
然而,仍存在一些问题,如部分报告缺乏必要数据支持、审评结论不够明确等,建议加强质量监管,进一步提高审评报告的准确性和可靠性。
6. 临床试验安全性针对临床试验安全性,报告显示,2013年度未发生严重不良事件,临床试验的安全性得到了有效保障。
但是,仍需要密切关注,并加强对临床试验的监管,以确保药品上市后的使用安全性。
7. 药品审评的挑战与展望报告指出,药品审评工作在取得成绩的同时也面临一些挑战。
例如,新药研发的成本高昂、审评流程的复杂性、技术和专业人才的需求等。
未来,应加强合作与交流,探索更加高效和科学的审评方法,为患者提供更多安全有效的药物选择。
8. 结论综上所述,2013年度药品审评报告总体显示出审评工作的积极进展。
审批申请数量增加,审批时间有所缩短,审评通过率提高,临床试验安全性得到保障。
然而,仍需要关注质量问题和面临的挑战。
药品注册审批报告
2011年药品注册审批年度报告一、药品批准生产上市情况2011年,共批准药品注册申请718件。
其中批准境内药品注册申请644件,批准进口74件。
在644件境内药品注册申请中,化学药品569件,占88.4%;中药50件,占7.8%;生物制品25件,占3.8%。
从注册分类看,境内药品注册申请中,新药149件,占22.9%;改剂型59件,占9.3%;仿制药436件,占67.7%。
与2010年相比较,批准化学药品仿制药品的数量减少,批准新药的数量增加,其中,1.1类化学药品共批准10件,相比2009年及2010年有显著增长。
表1 2011年批准的药品情况注册分类新药改剂型仿制药进口药合计化学药品1033543168637中药21245252生物制品25429合计718注:1. 表中数据以受理号计,受理号系申请人提出的一件申请事项的编号。
对各申请企业的原料药、制剂、制剂不同规格分别予以编号。
2. 表中新药系根据《药品注册管理办法》规定按照新药管理的药品。
化学药品新药包括化学药品注册分类1-4,中药新药包括中药、天然药物注册分类1-7。
3. 表中化学药品改剂型为化学药品注册分类5,中药改剂型为中药、天然药物注册分类8。
4. 表中化学药品仿制药为化学药品注册分类6,中药仿制药为中药、天然药物注册分类9。
5. 生物制品不进行分类。
图1 2009~2011年批准国产药品的对比表2 2011年批准的化学药品新药分布注册类别 1.1 1.52 3.1 3.2 3.3 3.44其他批准数量1012491722119合计:103注:“其他”指按《药品注册管理办法》(2005年版)分类申报的一、二、三、四类药品。
数量以受理号计。
表3 2011年批准的中药新药分布注册类别356其他批准数量14151合计21注:“其他”指按《药品注册管理办法》(2005年版)分类申报的三类药品。
数量以受理号计。
表4 2011年批准的1.1类新药药品名称注册类别剂型生产企业艾瑞昔布化药1.1类原料药江苏恒瑞医药股份有限公司艾瑞昔布片化药1.1类片剂江苏恒瑞医药股份有限公司盐酸埃克替尼化药1.1类原料药浙江贝达药业有限公司盐酸埃克替尼片化药1.1类片剂浙江贝达药业有限公司艾拉莫德化药1.1类原料药先声药业有限公司艾拉莫德片化药1.1类片剂先声药业有限公司吡非尼酮化药1.1类原料药上海睿星基因技术有限公司吡非尼酮胶囊化药1.1类胶囊剂上海睿星基因技术有限公司托伐普坦片化药1.1类片剂浙江大冢制药有限公司托伐普坦片化药1.1类片剂浙江大冢制药有限公司二、药物临床研究批准情况2011年,共批准621个注册申请开展临床研究。
药监局2017年度药品审评报告
药监局2017年度药品审评报告2017年度药品审评报告2017年,国家食品药品监督管理总局(以下简称总局)认真贯彻中共中央办公厅、国务院办公厅《关于深化审评审批制度改革鼓励药品医疗器械创新的意见》(厅字〔2017〕42号,以下简称42号文件)和国务院《关于改革药品医疗器械审评审批制度的意见》(国发〔2015〕44号,以下简称44号文件)文件精神,以保证药品有效安全、满足公众临床用药需求为工作目标,在鼓励药物研发创新、提高药品质量方面开展了一系列工作,不断推进审评审批制度改革,坚持依法依规、科学规范审评,切实保护和促进公众健康。
一、药品注册申请审评审批完成情况(一)审评审批总体完成情况1.批准上市药品情况2017年,总局批准上市药品394个(以药品批准文号计),其中化学药品369个,中药民族药(以下简称中药)2个,生物制品23个;国产药品278个,进口药品116个;国产药品中化学新药28个,中药新药1个,生物制品10个,化学仿制药238个,中药仿制药1个;纳入优先审评审批品种53个,占13.5%。
2.全年审评审批完成情况根据总局《关于调整部分药品行政审批事项审批程序的决定》(局令第31号),在原有技术审评职能的基础上,国家食品药品监督管理总局药品审评中心(以下简称药审中心)承接药物临床试验、药品补充申请和进口再注册3项行政审批决定职能。
2017年,药审中心完成审评审批的注册申请共9680件(以受理号计,下同),其中完成审评的注册申请8773件,完成直接行政审批(无需技术审评,下同)的注册申请907件。
排队等待审评的注册申请已由2015年9月高峰时的近22000件降至4000件(不含完成审评因申报资料缺陷等待申请人回复补充资料的注册申请),中药、化药、生物制品各类注册申请基本实现按法定时限审评审批,基本完成了国务院44号文件确定的解决药品注册申请积压的工作目标。
2014年-2017年排队等待审评的注册申请数量变化情况详见图1。
2013年度药品审评报告(5篇模版)
2013年度药品审评报告(5篇模版)第一篇:2013年度药品审评报告2013年度药品审评报告国家食品药品监督管理总局药品审评中心国家食品药品监督管理总局药品审评中心是国家食品药品监督管理总局药品注册技术审评机构,负责对药品注册申请进行技术审评。
根据国家食品药品监督管理总局相关工作要求,现将《2013年度药品审评报告》呈现给公众。
一、2013年主要工作措施及进展为更好地维护和促进公众健康,药品审评中心在2013年度深入总结既往经验,继续加强审评管理,不断提升审评效率和质量,保证审评的科学性,着力解决未被满足的临床需求及公众用药的可及性与可支付性问题。
2013年主要的工作措施及进展包括:(一)进一步加强创新药的审评管理遵循创新药研发规律,对申请临床的创新药审评进行了合理优化,制定了《创新药临床申请的综合审评要点》,加强此类注册申请审评的规范化管理,严格安全性评价,提高审评效率,推进创新药尽快进入临床试验,以切实鼓励创新。
制定了《新药上市申请临床评价指南(草案)》,在临床审评部门试行并推广,以规范申请上市新药品种的审评,有效控制新药“市场准入”环节的风险,提高新药上市申请审评的质量和效率。
建立了“特殊审批品种管理库”,对依据《药品注册管理办法》纳入特殊审批程序的品种进行定时梳理和督导,做到精细化管理。
在既往交流协作的基础上,今年与国家重大新药创制专项实施管理办公室建立了协调机制。
并与该办公室化药组的相关负责人召开了专题会议,就如何对在审的“国家重大新药创制专项”立项的化药新药注册申请合理投入审评资源问题进行了讨论,以鼓励新药创制,努力满足公众健康用药需求。
(二)继续探索仿制药的审评管理机制在既往诊断分析国内化药仿制药研发和审评现状的基础上,继续探索改革仿制药的审评管理机制。
着力解决低水平、高重复的仿制药占用审评资源而临床亟需的仿制药得不到及时审评的问题。
今年,药品审评中心积极配合国家总局推进临床亟需仿制药优先审评制度建设。