
引物设计、序列比对、进化树制作
05多序列比对和进化树分析

common carp
zebrafish
rainbow trout teleost
Orthologs: members of a gene (protein) family in various organisms. This tree shows RBP(视黄醇结合蛋白) orthologs.
Multiple sequence alignment programs How to get multiple sequences?
Sequence format BLAST Program
Multiple sequence alignment programs
Genedoc
Clustal X Clustal W Align X MultAlin T-Coffee MAFFT
Definitions: two types of homology Orthologs Homologous sequences in different species that arose from a common ancestral gene during speciation; may or may not be responsible for a similar function.
2.采用ClustalW在线分析( AAQ84722.1 )
来的各分类单位间的相互关系。
离散特征法则主要包括 MP 法(最大简约法)和 ML 法(最大 似然法)。 距离法在构成距离矩阵(故而也称距离矩阵法)后,要么通过 某个标准来筛选出进化树的最佳估计,可以用最小二乘标准来 估计进化树,称最小二乘进化树;或者根据某种算法得到一个 聚类的树形图,不必对每个树都进行比较,计算量小,因此也 不一定是最佳的树,常见的有UPGMA法(类平均法)和NJ法 (neighbor-joining method,邻接法)。
PCR引物设计
PCR引物设计PCR(聚合酶链式反应)是一种常用的分子生物学方法,用于扩增特定的DNA片段。
PCR引物的设计对PCR反应的成功与否至关重要。
下面将详细介绍PCR引物的设计过程。
第一步,选择目标序列。
在设计PCR引物之前,首先需要确定要扩增的目标序列。
目标序列可以来自已知基因的特定片段,也可以通过测序等方法获得。
第二步,引物长度和温度。
PCR引物通常为单链DNA片段,一般长度在18-30个碱基对之间。
引物长度过短容易引起非特异性扩增,引物长度过长则会导致特异性降低。
此外,引物的长度还会影响PCR反应的温度。
一般情况下,引物的长度越长,PCR反应的温度就需要越高。
通常,引物的长度最好在20-24个碱基对之间。
第三步,引物序列的选择。
为了确保PCR反应的特异性,引物的选择至关重要。
引物应具有与目标序列完全互补的碱基序列,以确保引物能够精确结合到目标序列上。
此外,引物的序列还应避免序列内部的反向重复和结合位点之间的重复序列。
第四步,引物的熔解温度(Tm)的确定。
引物的熔解温度是引物与模板DNA结合的温度。
引物的熔解温度应该尽量接近反应的最低温度,以确保引物能够与目标序列特异性结合。
引物的Tm可以通过以下公式计算:Tm = 69.3 + 0.41 * (G+C%) - 650/length其中G+C%表示引物中鸟嘌呤(G)和胞嘧啶(C)的百分含量,length表示引物的长度。
第五步,特异性分析。
在设计引物之前,可以通过生物信息学工具对引物进行特异性分析。
特异性分析可以通过引物序列与目标序列的比对来进行。
引物在目标序列上应有唯一的结合位点,并且不应该与其他非目标序列有任何重复的位点。
第六步,引物的杂交性能。
为了确保引物的杂交性能,引物应具有适当的糖尖端修饰和杂交性能。
糖尖端修饰可以增强引物的杂交性能,并减少非特异性结合。
此外,引物的GC含量应该适中,过高或过低都可能导致非特异性结合的问题。
第七步,引物的交叉反应。
引物设计的详细步骤

引物设计是PCR(聚合酶链式反应)技术中的关键步骤,以下是引物设计的详细步骤:选择合适的引物长度:通常选择18-30个核苷酸长度的引物。
引物太短可能降低特异性,
而太长则可能导致非特异性结合。
选择合适的引物GC含量:通常选择40%-60%的GC含量。
GC含量过高或过低都可能
影响PCR的效率。
避免引物二聚体和发夹结构:这些结构可能导致引物自身结合,从而影响PCR的效率。
可以使用软件工具检查引物的这种可能性。
避免引物间的互补:引物之间互补的序列可能导致引物结合,从而影响PCR的效率。
选择合适的引物位置:引物应位于目标基因的特异区域,通常选择基因的编码区。
此外,应避免选择有高突变率的区域,这可能影响引物的特异性。
使用软件进行引物设计:有许多在线和离线软件可以帮助设计PCR引物,如Primer3、Oligo 等。
这些软件可以根据输入的基因序列自动设计和选择最佳的引物。
实验验证:即使通过软件设计的引物看起来很好,也需要在实验中进行验证,以确保其特异性、有效性和可靠性。
引物浓度和退火温度的优化:引物的浓度和退火温度也是PCR的重要参数,需要针对特定的反应条件进行优化。
请注意,对于具体的实验和目的,可能需要更具体和详细的设计考虑,建议咨询相关领域的专家或具有丰富经验的实验员。
mega操作过程-多序列比对、进化树、

基 在NCBI/EBI的FTP服务器上可以找到下载的软件包。
础 生
ClustalW 程序用选项单逐步指导用户进行操作,用户
物
可根据需要选择打分矩阵、设置空位罚分等。
信 息
ftp:///pub/software/
学
EBI的主页还提供了基于Web的ClustalW服务,用户可以
物
信
随着序列数量的增加,算法复杂性也不断增加。用O
息
(m1m2m3…mn)表示对n个序列进行比对时的算法复杂性,
学
其中mn是最后一条序列的长度。若序列长度相差不大,则
及 应
可简化成O(mn),其中n表示序列的数目,m表示序列的长
用
度。显然,随着序列数量的增加,序列比对的算法复杂性
按指数规律增长。
第二节 多序列比对程序及应用
及 应
把序列和各种要求通过表单提交到服务器上,服务器
用
把计算的结果用Email返回用户(或在线交互使用)。
/clustalw/
Progressive Alignment Method
ClustalW 程序
基
ClustalW对输入序列的格式比较灵活,可以是FASTA格式,还可
1 2 3 4 5 6 7 8 91
ⅠY D G G A V - E AL
基
础
ⅡY D G G - - - E AL
生
物
ⅢF E G G I L V E AL
信
息
学
ⅣF D - G I L V Q AV
及
应
ⅤY E G G A V V Q AL
用
表1 多序列比对的定义
表示五个短序列(I-V)的比对结果。通过插入空位,使5个序列中 大多数相同或相似残基放入同一列,并保持每个序列残基顺序不变
Mega的使用以及进化树的绘制
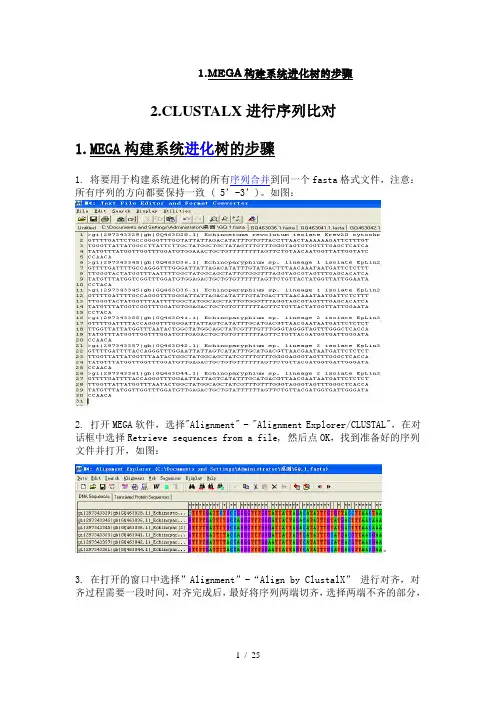
1.MEGA构建系统进化树的步骤2.CLUSTALX进行序列比对1.MEGA构建系统进化树的步骤1. 将要用于构建系统进化树的所有序列合并到同一个fasta格式文件,注意:所有序列的方向都要保持一致( 5’-3’)。
如图:2. 打开MEGA软件,选择"Alignment" - "Alignment Explorer/CLUSTAL",在对话框中选择Retrieve sequences from a file, 然后点OK,找到准备好的序列文件并打开,如图:。
3. 在打开的窗口中选择”Alignment”-“Align by ClustalX” 进行对齐,对齐过程需要一段时间,对齐完成后,最好将序列两端切齐,选择两端不齐的部分,单击右键,选择delete即可,如图:。
4. 关闭当前窗口,关闭的时候会提示两次否保存,第一次无所谓,保存不保存都可以,第二次一定要保存,保存的文件格式是.meg。
根据提示输入Title,然后会出现一个对话框询问是否是Protein-coding nucleotide sequence data, 根据情况选择Yes或No。
最后出现一个对话框询问是否打开,选择Yes,如图:。
5. 回到MEGA主窗口,在菜单栏中选择”Phylogeny”-“Bootstrap Test of Phylogeny” -“Neighbor-joining”,打开一个窗口,里面有很多参数可以设置,如何设置这些参数请参考详细的MEGA说明书,不会设置就暂且使用默认值,不要修改,点击下面的Compute按钮,系统进化树就画出来了,如图:在菜单栏中选择”Phylogeny”-“Bootstrap Test of Phylogeny” –“Minimun-evolution”,如图:在菜单栏中选择”Phylogeny”-“Bootstrap Test of Phylogeny” –“Maximun-parsimony”,如图:在菜单栏中选择”Phylogeny”-“Bootstrap Test of Phylogeny” –“UPGMA”,如图:6. 最后,使用TreeExplorer窗口中提供的一些功能可以对生成的系统进化树进行调整和美化。
16SrDNA鉴定细菌的方法具体操作步骤与注意事项

16S rDNA鉴定细菌的方法细菌16S rDNA鉴定主要分为7个部分:1.提取细菌基因组DNA,2.设计/选择引物进行PCR扩增,电泳检测纯度与大小。
3.琼脂糖凝胶电泳分离4.胶回收目的片段5.目的片段测序。
6.BLAST比对获取相似片段。
7.构建系统进化树试剂:1、培养基:通常选择组分简单且细菌生长良好的培养基(培养基组分过于复杂会影响DNA 的提取效果,也可以在裂解细菌前用TE缓冲液对菌体进行洗涤。
)。
2、1M Tris-HCl (pH7.4, 7.6, 8.0)(1L):121.1g Tris,加浓盐酸约(70ml, 60ml, 42ml),高温高盐灭菌后,室温保存。
冷却到室温后调pH,每升高1℃,pH大约下降0.03个单位。
3、0.5M EDTA(pH8.0)(1L):186.1g Na2EDTA•2H2O,用NaOH调pH至8.0(约20g),高温高压灭菌,室温保存。
4、10×TE Buffer(pH7.4,7.6,8.0)(1L):组分:100 mM Tris-HCl,10 mM EDTA。
1M Tris-HCl (pH7.4,7.6,8.0)取100ml,0.5M EDTA(pH8.0)取20ml。
高温高压灭菌,室温保存。
1×TE Buffer用10×TE Buffer稀释10倍即可。
5、10%SDS(W/V):称10g,68℃加热溶解,用浓盐酸调pH至7.2。
室温保存。
用之前在65℃溶解。
配置时要戴口罩。
6、5M NaCl:称292.2gNaCl,高温高压灭菌,4℃保存。
7、CTAB/NaCl(10%CTAB,0.7M NaCl):溶解4.1g NaCl,加10g CTAB(十六烷基三甲基溴化铵),加热搅拌。
用之前在65℃溶解。
8、氯仿/异戊醇:按氯仿:异戊醇=24:1(V/V)的比例加入异戊醇。
9、酚/氯仿/异戊醇(25:24:1):按苯酚与氯仿/异戊醇=1:1的比例混合Tris-HCl平衡苯酚与氯仿/异戊醇。
系统进化树的构建
系统进化树的构建一、什么是系统进化树系统进化树,又称为生命进化树或物种树,是描述生物进化关系的一种图形表达方式。
它通过比较不同物种之间的形态、生理特征以及遗传信息等多方面的数据,将它们按照演化顺序排列在一个分枝结构图中,以展示各个物种之间的亲缘关系和演化历程。
二、系统进化树的构建方法1. 形态学比较法形态学比较法是最早被使用的构建系统进化树的方法。
该方法主要通过对不同物种之间形态特征的比较,确定它们之间的亲缘关系。
例如,通过对鸟类翅膀长度和颜色等特征进行比较,可以确定它们之间的亲缘关系,并将它们排列在一个分枝结构图中。
2. 分子生物学方法随着分子生物学技术的发展,越来越多的研究者开始使用DNA序列等遗传信息来构建系统进化树。
这种方法主要是通过比较不同物种DNA 序列或蛋白质序列之间的差异性,来推断它们之间的亲缘关系。
例如,通过对人类、猩猩和大猩猩的DNA序列进行比较,可以确定它们在进化过程中的亲缘关系。
3. 综合方法综合方法是将形态学比较法和分子生物学方法结合起来,以获得更准确的系统进化树。
该方法主要是通过对不同物种之间形态特征和遗传信息等多方面的数据进行综合分析,来推断它们之间的亲缘关系。
例如,通过对恐龙化石的形态特征和DNA序列进行比较,可以确定它们在进化过程中的亲缘关系。
三、系统进化树的构建步骤1. 收集数据构建系统进化树需要收集大量的数据,包括形态特征、遗传信息等多方面的数据。
这些数据可以通过实验、文献调查等方式获取。
2. 数据处理收集到的数据需要进行处理和分析,以便于构建系统进化树。
这些处理包括序列比对、计算差异性等操作。
3. 构建树型结构在经过数据处理后,就可以开始构建系统进化树了。
该步骤主要是将不同物种之间的亲缘关系按照演化顺序排列在一个分枝结构图中。
4. 树型验证构建完系统进化树后,需要对其进行验证。
这可以通过计算分支长度、计算拓扑稳定性等方式来实现。
四、系统进化树的应用1. 生物分类学研究系统进化树可以帮助生物学家更准确地确定不同物种之间的亲缘关系,从而更好地进行生物分类学研究。
引物设计步骤
分享:简并引物设计过程及原则简并引物常用于从已知蛋白到相关核酸分子的研究及用于一组引物扩增一类分子。
简并引物设计过程(1)利用NCBI搜索不同物种中同一目的基因的蛋白质或cDNA编码的氨基酸序列因为密码子的关系,不同的核苷酸序列可能表达的氨基酸序列是相同的,所以氨基酸序列才是真正保守的。
首先利用NCBI的Entrez检索系统,查找到一条相关序列即可。
随后利用这一序列使用BLASTP(通过蛋白查蛋白),在整个NR数据库中查找与之相似的氨基酸序列。
(2)对所有的序列进行多序列比对将搜索到的同一基因的不同氨基酸序列进行多序列比对,可选工具有Clustal W/X, 也可在线分析。
所有序列的共有部分将会显示出来。
“*”表示保守,“:”表示次保守。
(3)确定合适的保守区域设计简并引物至少需要上下游各有一个保守区域,且两个保守区域相距50~400个氨基酸残基为宜,使得PCR产物在150~120 0bp之间,最重要的是每一个保守区域至少有6个氨基酸的保守区,因为每条引物至少18bp左右。
若比对结果保守性不是很强很可能找不到6个氨基酸序列的保守区,这时可以根据物种的亲缘关系,选择亲缘关系近的物种进行二次比对,若保守性仍达不到要求,则需进行三次比对,总之,究竟要选多少序列来比对,要根据前一次的结果反复调整。
最终目的就是有两个6个氨基酸且两者间距离合适的保守区域。
(4)利用软件设计引物当得到保守区域后,就可以利用专业的软件来设计引物了,其中Primer 5.0 支持简并引物的设计,将参与多序列比对的序列中的任一条导入Primer 5.0 中,将其翻译成核苷酸序列,该序列群可用一条有简并性的核苷酸链来表示(其中R=A/G,Y=C/T,M=A/C, K=G/T, S=C/G, W=A/C/T,B=C/G/T,V=A/C/G, D=A/G/T, N=A/C/G/T, 该具有简并性的核苷酸链必然包含上一步中找到的氨基酸保守区域的对应部分,在Primer 5.0 中修改参数,令其在两个距离合适的保守的nt区域内寻找引物对,总之要保证上下游引物都落在该简并链的保守区域内,结果会有数对,分数越高越好。
设计引物的方法
设计引物的方法引物是在分子生物学实验中非常重要的一种试剂,它可以用来扩增特定的DNA片段,是PCR技术的关键组成部分。
设计引物的方法需要考虑多个因素,包括目标序列的特点、引物的特性以及实验条件等。
下面将介绍一些常用的设计引物的方法。
首先,确定目标序列。
在设计引物之前,首先需要明确要扩增的目标DNA序列。
这可以通过测序技术或者文献检索来获取。
了解目标序列的长度、GC含量、重复序列等特点对于引物的设计非常重要。
其次,选择引物设计工具。
目前有许多在线的引物设计工具可以帮助科研人员设计引物,如Primer3、NCBI Primer-BLAST等。
这些工具可以根据用户输入的目标序列信息自动设计合适的引物,大大简化了引物设计的过程。
接着,考虑引物的特性。
设计引物时需要考虑引物的长度、GC 含量、Tm值等特性。
一般来说,引物的长度应在18-25个碱基对之间,GC含量应在40%-60%之间,Tm值应在55-65摄氏度之间。
这些特性的合理选择可以提高引物的特异性和扩增效率。
然后,进行引物的比对和分析。
设计好引物之后,需要对引物进行比对和分析,确保引物只扩增目标序列,不会扩增到其他非特异的DNA片段。
这可以通过生物信息学分析软件来实现,如BLAST 等。
最后,进行引物的合成和验证。
设计好引物之后,可以选择将引物提交给生物试剂公司进行合成,也可以选择自行合成。
合成好的引物需要进行验证,包括聚合酶链式反应(PCR)扩增、电泳分析等,确保引物的质量和特异性。
总之,设计引物是分子生物学实验中非常重要的一步,合理的引物设计可以提高实验的成功率和准确性。
通过以上介绍的方法,希望可以帮助科研人员更好地设计引物,开展相关实验工作。
mega操作过程-多序列比对、进化树、
启发式算法
启发式算法(heuristic algorithms):
计算机程序自动比对 通过特定的算法(如穷举法,启发式算法等),由计算机程 序自动搜索exhaustive alignment method)
将序列两两比对时的二维动态规划矩阵扩展到多维矩阵。即用 矩阵的维数来反映比对的序列数目。这种方法的计算量很大, 对于计算机系统的资源要求比较高,一般只有在进行少数的较 短的序列的比对的时候才会用到这个方法
大多数实用的多序列比对程序采用启发式算法 (heuristic algorithms),以降低运算复杂度。
随着序列数量的增加,算法复杂性也不断增加。用O (m1m2m3…mn)表示对n个序列进行比对时的算法复杂性, 其中mn是最后一条序列的长度。若序列长度相差不大,则 可简化成O(mn),其中n表示序列的数目,m表示序列的长 度。显然,随着序列数量的增加,序列比对的算法复杂性 按指数规律增长。
根据自己的需要选择合适的输出格式。
用ClustalW得到的多序列比对结果中,所有序列排列在一起,
并以特定的符号代表各个位点上残基的保守性,“*”号表示保 守性极高的残基位点;“.”号代表保守性略低的残基位点。
Progressive Alignment Method
Clustal W 使用
输入地址:/clustalw/ 设置选项 (next)
用于描述一组同源序列之间的亲缘关系的远近,应用到 分子进化分析中。 序列同源性分析:是将待研究序列加入到一组与之 同源,但来自不同物种的序列中进行多序列同时比 较,以确定该序列与其它序列间的同源性大小。