
关于对药品注册申请表以及填表说明征求意见的通知
关于对《药品注册申请表以及填表说明》征求意见的通知各省、自治区、直辖市食品药品监督管理局(药品监督管理局),有关直属单位:为贯彻落实新修订的《药品注册管理办法》,我局组织对药品注册申请表以及填表说明进行了修订。
现公开征求社会各界意见。
一、请各省、自治区、直辖市食品药品监督管理局认真组织辖区内药品生产企业和研发机构开展讨论,形成书面意见后于2007年10月15日前反馈我局药品注册司。
其他单位或人员的意见也请于2007年10月15日前反馈。
二、意见反馈方式1.电子邮件:xiajp@2.传真:(010)883632363.书面意见(邮寄地址:北京市西城区北礼士路甲38号,邮编:100810,国家食品药品监督管理局药品注册司综合处)三、联系方式联系人:夏军平、冷张君电 话:(010)88331203、88331233附件:1.药品注册申请表及填报说明2.药品补充申请表及填表说明3.药品注册复审申请表及填报说明4.药品再注册申请表及填报说明5.注册申请表修订说明国家食品药品监督管理局药品注册司二○○七年九月二十五日附件1:药品注册现场核查和生产现场检查要点及判定原则一、现场核查要点(一)药学方面1. 处方工艺研究1.1 处方工艺研究及试制现场是否具有与研究项目相适应的场地、设备和仪器。
1.2 研制人员是否具有进行该项工作的能力,并与申报资料的记载一致。
1.3 处方工艺研究记录是否有筛选、摸索等试验过程的具体内容,工艺研究及其确定工艺的试验数据、时间是否与申报资料一致。
2. 样品试制2.1 样品试制现场是否有试制该品的全部相应设备并能满足样品生产的要求,临床试验用用样品和申报批准文号的样品的生产条件是否符合《药品生产质量管理规范》要求。
2.2 用于临床试验用用样品和申报批准文号的样品所需的原辅料、药材和提取物等是否具有合法来源(如供货协议、发票、药品批准证明复印件、检验报告书等)。
2.3 购入时间或供货时间是否与样品试制时间对应一致,购入量是否满足样品试制的需求。
2.4 是否对购入的原辅料等进行了质量检验。
2.5 样品的试制是否有制备记录或原始批生产记录,样品制备记录项目及其内容应齐全,如试制时间、试制过程及内容、中间体检验记录等。
2.6 样品试制量、剩余量与使用量之间的关系是否对应一致。
2.7 尚在进行的长期稳定性研究是否有留样并有与申报资料一致的直接接触药品的内包装。
2.8 申报批准文号所需样品的原始批生产记录是否与申报工艺一致。
3. 质量、稳定性研究及样品检验3.1 研究及检验必需的仪器设备是否具备,研究人员是否从事过该项工作并与申报资料的记载一致。
3.2 研究期间的仪器设备是否检定合格,各仪器设备使用是否有使用记录,记录时间是否与研究时间一致。
3.3 用于质量研究的样品的试制时间与研究时间是否合理,稳定性研究样品批号、研究时间与样品试制时间的关系是否对应一致。
3.4 对照研究所用上市药品是否有来源证明或记录。
3.5 所用的对照品是否具有合法来源,如为工作对照品,是否有完整的标化记录;申请生产时是否已经向中国药品生物制品检定所报送了制备标准品的原材料及有关标准物质的研究资料。
3.6 质量研究各项目以及方法学考察内容是否完整,各检验项目中是否记录了所有的原始数据,数据格式是否与所用的仪器设备匹配。
3.7 质量研究及稳定性考察中具数字信号处理系统打印的试验图谱(如IR、UV、HPLC、GC等)是否有可追溯性关键信息(如带有存盘路径的图谱原始数据文件名和数据采集时间),各图谱的电子版应保存完好并备份,需目视检查的项目(如薄层色谱、纸色谱、电泳等)应有照片或数码照相所得的电子文件。
3.8 所有研究的原始实验图谱应真实可信(如是否存在篡改图谱的采集时间等真实信息、一图多用等现象)。
3.9 稳定性研究过程中各时间点的实验数据应合乎常规,原始记录结果与申报资料上的数据是否一致。
(二)药理毒理方面:1. 研究条件1.1 是否建立实验研究相关的管理制度,并在研究中予以执行。
1.2 研究单位的组织机构和人员配备是否满足申报资料中反映的实际研究需要。
1.3 申报资料中反映的研究必需的实验场所、仪器设备及实验动物饲养条件是否具备。
1.4 主要仪器设备是否有使用记录,记录内容是否与申报资料反映情况相一致。
1.5 委托其他部门或单位完成检测等实验项目的,是否有委托证明材料。
委托证明材料反映的委托时间、项目及方案等是否与申报资料反映的情况一致。
1.6 委托其他部门或单位完成检测等实验项目的,被委托部门或单位的研究条件和仪器设备等是否能满足被委托实验项目的实际要求。
2. 实验动物2.1实验所用动物是否有确切的购置凭证。
2.2实验动物购进数量和时间是否符合申报资料中反映的实际情况。
2.3购进实验动物的种系、等级、合格证号、个体特征等是否和申报资料反映的情况一致。
2.4 本单位繁殖动物供研究用的机构,是否能提供繁殖饲养资质证明及繁殖饲养记录。
3. 原始资料3.1各项实验原始资料是否齐全,是否有实验原始资料清单。
3.2各项实验原始资料是否具有可溯源性。
3.3原始资料中的实验数据、结果、日期、人员及实验单位等是否和申报资料一致。
3.4原始资料中对供试品、对照品的配制、储存等记录是否完整,是否和申报资料中反映的情况相对应。
3.5组织病理切片是否保存完整。
(三)临床方面:1. 临床试验条件1.1临床试验机构及相关专业是否具备承担药物临床试验的资格,是否具有SFDA颁发的临床试验批件。
1.2 临床试验管理制度的制定与执行情况是否一致。
1.3参加临床试验的主要人员及其分工、研究时间、试验报告者等与申报资料、现场记录是否一致。
1.4临床试验设备、仪器是否能满足试验所需,其设备型号、性能、使用记录等与申报资料内容是否一致。
2. 临床试验记录2.1知情同意书的签署:签署者应是受试者或其法定代理人、法定监护人。
应抽查部分受试者进行电话核实,以了解其是否在试验期间参加过该项临床试验,是否知情等情况。
2.2 临床试验用药物的发放和用量:试验药合格质量检验报告中药物批号是否与临床试验报告中一致。
核查临床试验用药的接受、使用和回收的原始记录,查看有否发放者签名。
药物的接受数量、使用数量及剩余数量之间的关系是否对应。
药物使用的数量与原始病历中的用量以及临床试验报告中的用量应对应。
2.3 临床试验数据的溯源:临床试验报告的数据与病例报告表(CRF)、原始资料(如:原始病历、试验室检查、影像学检查、ECG、Holter、胃镜、肠镜等检查的原始记录等)的内容是否对应。
病例数、药物的用法用量、患者基线情况、合并用药情况、检查数据等是否对应一致。
原始资料中的检查数据是否能够溯源。
2.4 生物等效性试验中原始图谱的溯源:纸质图谱是否包含完整的信息,并与数据库中电子图谱一致。
原始图谱及数据是否与临床试验报告对应一致。
进样时间(或采集时间)是否与试验时间、仪器使用时间一致。
图谱记录的测试样品编号是否与相应受试者血标本编号的记录对应。
2.5 统计报告是否与临床试验报告相符二、生产现场检查要点1.生产现场检查所涉及资料的真实性;2.批量生产与其实际生产条件和能力的匹配性;3. 批量生产与质量控制过程的处方、工艺、质量标准的一致性;4.设备、工艺验证数据对工艺参数的支持性;5.避免污染和交叉污染措施的可行性(包括清洁方法效果验证数据);6.本品种生产过程药品GMP符合性。
三、判定原则1.未发现真实性问题的,予以现场核查通过。
2.已证实存在真实性问题的,对于正在审评审批的注册申请,不予批准;对于已取得的批准文号的,予以撤销;相关法律法规规定的其他处罚3.如不能确定存在真实性问题,而相关真实性存疑的内容对结果的评价有明显影响的,应依据情节轻重,作出重新进行试验、退回注册申请或注销批准文号的处理。
附件2:药品补充申请-填表说明关联品种受理号:请输入该品种的同期申报受理号、不同期申报受理号和本品原申请受理号。
同期申报受理号、不同期申报受理号系指同期或不同期申报的原料药和同申报单位申报的不同规格的制剂。
原受理号必需填写。
我们保证:本项内容是各申请机构对于本项申请符合法律、法规和规章的郑重保证,各申请机构应当一致同意。
其他特别申明事项:需要另行申明的事项。
1.境内外注册:系指如果属于申请境内注册品种选境内注册,如果属于申请进口注册选进口注册。
本项为必选项目。
2.申请分类:按药品注册申请的分类填写,属新药的,选新药申请;属已有国家标准的药品,选仿制药申请。
本项为必选项目。
3.药品分类:按本品种的属性选择相应的选项。
本项为必选项。
4.原申请品种状态:按品种实际情况选择相应的选项。
本项为必选项,且可多选。
5.补充申请分类:药品分类及注册分类按照《药品注册管理办法》附件四中的有关分类要求选择。
本项为必选项目。
(系统设置为:选择后近显示所选内容。
)6.药品通用名称:应当填写原批准注册的药品通用名称。
本项为必填项目。
7.英文名/拉丁名:英文名填写INN英文名;中药制剂没有英文名的,可以免填;申报中药材的需提供拉丁名。
8.汉语拼音:均需填写,注意正确区分字、词、字母大小写等。
可以参照中国药典格式填写。
本项为必填项目。
9.化学名称:应当以文字正确表达药物活性物质的化学结构,不要采用结构式。
10.商品名:申请人为方便其药品上市销售而申请使用的商品名称。
进口药品可同时填写英文商品名称。
商品名称仅限于符合新药要求的化学药品、生物制品及进口中药可以申请使用。
11.制剂类型:本项为必选项目。
非制剂:根据本品类型进行选择。
其中“有效成份”系从植物、动物、矿物等物质中提取的有效成分。
“有效部位”系指从植物、动物、矿物等物质中提取的有效部位,不属所列类型,选“其他”,并应简要填写所属类型。
制剂:在“剂型”后填写所属剂型。
12.规格:填写本制剂单剂量包装的规格,使用药典规定的单位符号。
例如“克”应写为“g”,“克/毫升”应填写为“g/ml”。
每一规格填写一份申请表,多个规格应分别填写申请表。
本项为必填项目。
13.用法用量:应当包括用法和用量两部分。
需按疗程用药或者规定用药期限的,必须注明疗程、期限。
应当详细列出该药品的用药方法,准确列出用药的剂量、计量方法、用药次数以及疗程期限,并应当特别注意与规格的关系。
用法上有特殊要求的,应当按实际情况详细说明。
本项为必填项目。
14.包装:直接接触药品的包材是指直接接触药品的包装材料或容器,如有多个包装材质要分别填写,中间用句号分开,例如“玻璃瓶。
塑料瓶”。
包装规格是指基本包装单元的规格,药品的基本包装单元,是药品生产企业生产供上市的药品最小包装,如:每瓶×片,每瓶×毫升,每盒×支,对于按含量或浓度标示其规格的液体、半固体制剂或颗粒剂,其装量按包装规格填写。
药品注册申请表格模板填表格模板说明.docx
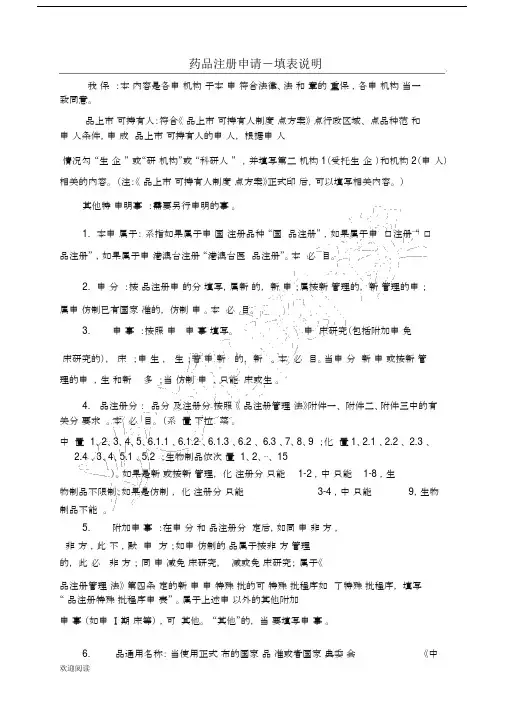
药品注册申请-填表说明我保:本内容是各申机构于本申符合法律、法和章的重保,各申机构当一致同意。
品上市可持有人:符合《品上市可持有人制度点方案》点行政区域、点品种范和申人条件,申成品上市可持有人的申人,根据申人情况勾“生企” 或“研机构”或“科研人” ,并填写第二机构 1(受托生企)和机构 2(申人)相关的内容。
(注:《品上市可持有人制度点方案》正式印后,可以填写相关内容。
)其他特申明事:需要另行申明的事。
1.本申属于:系指如果属于申国注册品种“国品注册” ,如果属于申口注册“ 口品注册” ,如果属于申港澳台注册“港澳台医品注册”。
本必目。
2.申分:按品注册申的分填写,属新的,新申;属按新管理的,新管理的申;属申仿制已有国家准的,仿制申。
本必目。
3.申事:按照申申事填写。
申床研究(包括附加申免床研究的),床;申生,生;若申新的,新。
本必目。
当申分新申或按新管理的申,生和新多;当仿制申,只能床或生。
4.品注册分:品分及注册分按照《品注册管理法》附件一、附件二、附件三中的有关分要求。
本必目。
(系置下拉菜。
中置 1、2、3、4、5、6.1.1 、6.1.2 、6.1.3 、6.2 、 6.3 、7、8、9 ;化置1、2.1 、2.2 、 2.3 、2.4 、3、4、5.1 、5.2 ;生物制品依次置 1、2、⋯、 15)。
如果是新或按新管理,化注册分只能1-2 ,中只能 1-8 ,生物制品不限制;如果是仿制,化注册分只能3-4 ,中只能9,生物制品不能。
5.附加申事:在申分和品注册分定后,如同申非方,非方,此不,默申方;如申仿制的品属于按非方管理的,此必非方;同申减免床研究,减或免床研究;属于《品注册管理法》第四条定的新申申特殊批的可特殊批程序如了特殊批程序,填写“ 品注册特殊批程序申表” 。
属于上述申以外的其他附加申事(如申Ⅰ期床等),可其他。
“其他”的,当要填写申事。
国药品通用名称》或其增补本收载的药品通用名称。
化学药品注册受理审查指南(第一部分+注册分类1、2、5.1类)(征求意见稿)

1.3麻醉药品、精神药品研制立项批复文件复印件(如适用)
1.4对照药来源证明文件(如适用)
1.5商标信息及证明文件
申请使用商品名的,应当提供商标注册证。
非临床研究安全性评价机构应提供《药物非临床研究质量管理规范》(简称GLP)资质证明。采用境外已经完成的药理毒理研究资料支持境内申请人提交申请的,应符合《有关提交境外完成的非临床试验相关证明性文件的要求》。临床试验机构应提供备案证明。
1.8药械组合产品相关证明性文件
经属性界定确认属于药品或以药品为主的药械组合产品,应提交药械组合产品的属性界定结果通知书复印件。
申请人应按照《化学药品注册分类及申报资料要求》明确注册分类,并在模块一说明函中说明分类依据。
3.1.1化学药品新药指中国境内外均未上市的药品,含创新药和改良型新药。
3.1.2含有新的结构明确的、具有药理作用的化合物的新复方制剂,应按照化学药品注册分类1类进行申报。
3.1.3属于化学药品原注册分类1.2类情形的药品按照化学药品注册分类1类申报。属于化学药品原注册分类1.4类情形的药品按化学药品注册分类2.3类申报。
1.10同品种新药监测期:新药进入监测期之日起,不再受理其他申请人的同品种注册申请;已批准临床的,可受理申报上市许可申请。
1.11本次申请为:填写申报品种本次属于第几次申报。简要说明既往申报及审批情况,如申请人自行撤回或因资料不符合审批要求曾被国家药品监督管理局不予批准等情况。原申请审批结束后,方可再行申报。
2.2.2境外药品管理机构出具的该药品生产企业和包装厂符合药品生产质量管理规范的证明文件、公证认证文书及中文译文。(境外生产药品适用)
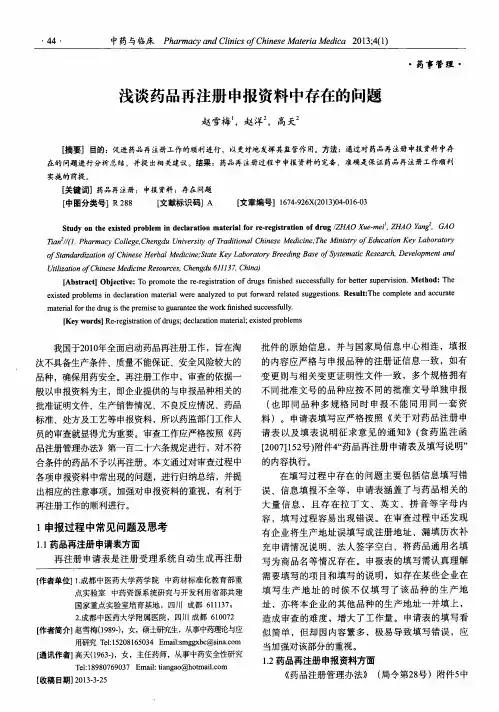
浅谈药品再注册申报资料中存在的问题
‘44。
中药与I临床Phar m acy a nd C l i ni c s of C hi nese M at er i a M edi ca2013;4(11浅谈药品再注册申报资料中存在的问题赵雪梅1,赵洋2,高天2药事管理[摘要】目的:促进药品再注册工作的顺利进行,以更好地发挥其监管作用。
方法:通过对药品再注册申报资料中存在的问题连行分析总结,并提出相关建议。
结果:药品再注册过程中申报资料的完备、准确是保证药品再注册工作顺利实施的前提。
[关键词】药品再注册;申报资料;存在问题[中图分类号]R288[文献标识码]A[文章编号】1674-926X(2013)04-016—03S t udy o n t he exi s t ed pr obl em i n decl ar at i on m at er i al f or r e-r egi st r at i on of dr ug/ZH A0X ue m ei。
,ZH A0Y an92,G A O Ti ane//(1.Phar m acy C ol l ege,C heng du U ni vers i t y of Tra di t i onal C hi n es e M edici ne,"The M i nis t r y of E duc at i on K ey L abor at or y of St andardi zat i on of C hi nes e H er bal M edi ci ne;St at e K ey L abor at or y B r eed i ng B as e of Syst em at i c R es ear ch,D evel o pm ent and U t i l i za t i on of C hi nese M edi c i ne R es our ces,C hengdu611137,C hi na)【A bs t r act】0bj ecti ve:To pr om ot e t he re-r egi s t r at i on of dr u gs f i ni s hed s uc c es s ful l y f or be t t er super vi si on.M et hod:T he e xi st ed pr obl em s i n dec l ar at i on m at e ri al w er e anal yzed t o put f onvar d re l a t e d s ug gest i ons.R es ul t:T he com pl et e and a cc ur a t e m at e ri al for t he dr ug i s t he pr em i s e t o guar ant ee t he w or k f i ni s hed succ essf ul l y.I K ey w or ds】Re—r egi st r at i on of drugs;de c l a ra t i on m a t e ri al;exi s t e d pr ob l em s我国于2010年全面启动药品再注册工作,旨在淘汰不具备生产条件、质量不能保证、安全风险较大的品种,确保用药安全。
关于再次征求《药品注册管理办法(征求意见稿)》意见的通知

品注册工作 , 负责对药物临床试验、药品生产和进 I - 1
进行 审批。 国家食品药 品监督管理局可以将部分药品 注册 事项的技术审评或审批工作委托给省、 自治区、 直辖市 ( 品)药 品监督管理部门。 食 第六条 药品注册申请人 ( 以下简称 申请人) , 是指提出药 品注册申请 , 承担相应法律责任 , 并在该
政许 州法 ( ‘ 以下简称 行政许可法》、 中华人民共 )
的技术要求 。 药品注册应 当遵循公平、 公正、 公开、 便民原则。
国家食 品药晶监督管理局对 药品注册实行主审 集体责任制、相关人员公示制和回避制、责任过错追 究制 ,对受理、检验、审评、审批、送达等环节进行
和国药晶管理法实施条例》( 以下简称 药 品管理法
( 第二次公开征求意见稿 ) 第一章 第一条 总 则 为保证药 品的安全、有效和质量可控 ,
办理药 品注பைடு நூலகம் 申请事务的人员应 当具有相应 的
专业知识 , 熟悉药 品注册管理法律、法规和药品注册
规范药品注册行为 , 根据 中华人民共和国药 品管理 法 )( > 以下筒称 药品管理法>、 中华人民共和国行 > )
次征求社会各界的意见和建议 。 请各单位于 2 0 0 7年 6月 1 2日前将意见反
一
实施条例》 ,制定本办法 。 ) 第二条 在中华人民共和 国境 内申请进行 药物 临床试验、 药品生产和药 品进 口, 以及进行药品审批、 注册检验和监督管理 ,适用本办法。 第三条 药品注册 , 是指国家食品药品监督管理 局根据药品注册 申请人的申请, 依照法定程序 , 对拟 上 市销 售药 品的安 全性 、有效 性 、质 最 可控性 等进 行
境内生产药品再注册申报程序申报资料基本要求和审查要点(征求意见稿)申报

境内生产药品再注册申报程序申报资料基本要求和审查要点(征求意见稿)申报鼓励各省局在本文件基础上,结合工作实际不断优化、细化相关程序和要求,推进再注册的网络化办理工作,进一步有效控制药品安全风险和提高服务相对人水平。
予以受理的,发给《药品再注册申请受理通知书》和《药品再注册审批缴费通知书》,持有人应当在5日内按规定缴纳费用;不予受理的,发给《药品再注册申请不予受理告知书》,并说明理由。
(三)审查审批药品再注册审查审批时限为一百二十日。
省局应当在受理后一百日内完成审查,二十日内完成审批。
经审查符合规定的,予以再注册,发给《药品再注册批准通知书》。
不符合规定的,不予再注册并说明理由,出具《药品不予再注册通知书》,告知持有人依法享有的权利及救济途径,报请国家局注销药品注册证书。
(四)送达自审批之日起十日内,送达《药品再注册批准通知书》、《药品不予再注册通知书》。
(二)证明性文件1.持有人、药品生产企业的合法登记、《药品生产许可证》、药品GMP符合性检查证明材料等资质文件复印件。
对于国家局关于取消证明事项的相关公告中规定的“改为内部核查”的证明事项,执行公告要求。
2.药品批准证明文件及药品监督管理部门批准变更文件复印件,药品备案类变更、年度的证明复印件。
已提出申请但尚未获得批准、备案的,应提供相应受理通知书复印件。
(2)附条件批准的药品,应提供在规定期限内按照要求完成药物临床试验等研究进展的说明和必要的证明文件。
(3)对于中药品种保护品种,应当提供开展中药品种保护相关研究工作进展的说明。
(4)国家药品标准或药品质量标准颁布件或修订件等要求继续完成工作的,应当提供工作完成情况的说明。
(5)药品执行试行标准的,应当提供试行标准申请情况。
(五)再注册周期内药品上市后评价和不良反应监测情况总结和分析评估报告预防性疫苗还应包括疑似预防接种异常反应报告。
格式和内容可参考国际人用药品注册技术要求。
三、审查要点(一)申请表申请表应采用国家局规定的最新版填报软件填报打印,打印版各页与电子版文件的“数据校对码”应一致,相关信息应准确,并由法人签名和加盖公章。
药品注册申报资料基本要求(征求意见稿)【模板】

附件1药品注册申报资料基本要求(征求意见稿)一、申请表的整理(一)种类与份数要求药品注册申请表、申报资料自查表、小型微型企业收费优惠申请表(如适用)与申报资料份数一致,其中至少两份为原件。
(二)申请表报盘程序依据关于启用新版药品注册申请表报盘程序的公告,申请表的填报须采用国家药品监督管理局统一发布的填报软件,提交由新版《药品注册申请表报盘程序》生成的电子及纸质文件。
确认所用版本为最新版[以最新发布的公告为准],所生成的电子文件的格式应为RVT文件。
各页的数据核对码必须一致,并与提交的电子申请表一致,申请表及自查表各页边缘应加盖申请人或注册代理机构骑缝章。
(三)填表基本要求申请表填写应当准确、完整、规范,不得手写或涂改,并应符合填表说明的要求。
二、申报资料的整理(一)数量与装袋方式1.药物临床试验申请/药品上市注册申请:2套完整申请资料(至少1套为原件)+1套综述资料(应包括模块一、模块二,中—1—药应包括行政文件和药品信息,药品注册检验报告原件(如适用)),每套装入相应的申请表(综述资料中的申请表应为原件)。
变更申请/再注册:2套完整申请资料(至少1套为原件),每套装入相应的申请表。
(二)文字体例及纸张1.字体、字号、字体颜色、行间距离及页边距离1.1字体中文:宋体英文:Times New Roman1.2字号中文:不小于小四号字,表格不小于五号字;申报资料封面加粗四号;申报资料项目目录小四号,脚注五号字。
英文:叙述性文本推荐Times New Roman 的12号字体。
1.3字体颜色:黑色1.4行间距离及页边距离行间距离:至少为单倍行距。
页边距离:在准备文本和表格的过程中应留出一定的页边距,以便文件能够用A4纸印刷。
左侧的页边距应足够宽,以便装订时不会遮挡住文中的内容。
纵向页面:推荐左边距离不小于2.5厘米、上边距离不小于2厘米、其他边距不小于1厘米;横向页面:推荐上边距离不小于2.5厘米、右边距离不小于2厘米、其他边距不小于1厘米。
国家药监局关于发布《中药注册分类及申报资料要求》的通告-国家药品监督管理局通告2020年第68号
国家药监局关于发布《中药注册分类及申报资料要求》的通告正文:----------------------------------------------------------------------------------------------------------------------------------------------------国家药品监督管理局通告2020年第68号国家药监局关于发布《中药注册分类及申报资料要求》的通告为贯彻落实《药品管理法》《中医药法》,配合《药品注册管理办法》(国家市场监督管理总局令第27号)实施,国家药品监督管理局组织制定了《中药注册分类及申报资料要求》,现予发布,并说明如下。
一、中药注册按照中药创新药、中药改良型新药、古代经典名方中药复方制剂、同名同方药等进行分类,前三类均属于中药新药。
中药注册分类不代表药物研制水平及药物疗效的高低,仅表明不同注册分类的注册申报资料要求不同。
二、为加强对古典医籍精华的梳理和挖掘,改革完善中药审评审批机制,促进中药新药研发和产业发展,将中药注册分类中的第三类古代经典名方中药复方制剂细分为“3.1按古代经典名方目录管理的中药复方制剂(以下简称3.1类)”及“3.2其他来源于古代经典名方的中药复方制剂(以下简称3.2类)”。
3.2类包括未按古代经典名方目录管理的古代经典名方中药复方制剂和基于古代经典名方加减化裁的中药复方制剂。
三、古代经典名方中药复方制剂两类情形均应采用传统工艺制备,采用传统给药途径,功能主治以中医术语表述。
对适用范围不作限定。
药品批准文号采用专门格式:国药准字C+四位年号+四位顺序号。
四、3.1类的研制,应进行药学及非临床安全性研究;3.2类的研制,除进行药学及非临床安全性研究外,还应对中药人用经验进行系统总结,并对药物临床价值进行评估。
注册申请人(以下简称申请人)在完成上述研究后一次性直接提出古代经典名方中药复方制剂的上市许可申请。
国家药监局综合司公开征求《关于发布境内生产药品再注册申报程序和申报资料要求的通告》意见
国家药监局综合司公开征求《关于发布境内生产药品再注册申报程序和申报资料要求的通告》意见
文章属性
•【公布机关】国家药品监督管理局,国家药品监督管理局,国家药品监督管理局
•【公布日期】2024.05.13
•【分类】征求意见稿
正文
国家药监局综合司公开征求《关于发布境内生产药品再注册申报程序和申报资料要求的通告》意见
为贯彻实施新修订《药品管理法》《疫苗管理法》《药品管理法实施条例》《药品注册管理办法》等法律法规规章文件,落实药品审评审批制度改革要求,完善药品注册体系,加强药品再注册管理,服务、推动医药产业高质量发展,国家药监局组织拟定《关于发布境内生产药品再注册申报程序和申报资料要求的通告(征求意见稿)》。
现向社会公开征求意见。
本次公开征求意见的时间为2024年5月13日至6月12日。
相关意见请反馈至*****************.cn,并在电子邮件主题注明“单位/个人名称—境内生产药品再注册征求意见反馈”。
附件:1.关于发布境内生产药品再注册申报程序和申报资料要求的通告(征求意见稿)
2.反馈意见表
国家药监局综合司2024年5月13日。
药品注册管理办法原文-征求意见稿-修改草案的区别
第七十条 新药进入监测期之日起,国家食品药品监督管理局已经批准其他申请人进行药物临床试验的,可以按照药品注册申报与审批程序继续办理该申请,符合规定的,国家食品药品监督管理局批准该新药的生产或者进口,并对境内药品生产企业生产的该新药一并进行监测。
第七十条新药进入监测期之日起,已经受理其他申请人注册申请的,可国家食品药品监督管理总局可以批准该新药的临床试验、生产或者进口,并对境内药品生产企业生产的该新药一并进行监测。
第五章仿制药的申报与审批
第五章仿制药的申报与审批
第五章仿制药的申报与审批
第七十五条 申请仿制药注册,应当填写《药品注册申请表》,向所在地省、自治区、直辖市药品监督管理部门报送有关资料和生产现场检查申请。
第七十五条申请仿制药注册,应当填写《药品注册申请表》,向所在地省、自治区、直辖市药品监督管理部门报送有关资料。
第七十一条新药进入监测期之日起,已经受理其他申请人注册申请的,可以按照药品注册申报与审批程序继续办理该申请,符合规定的,国家食品药品监督管理总局可以批准该新药的临床试验、生产或者进口,并对境内药品生产企业生产的该新药一并进行监测。
第七十二条 进口药品注册申请首先获得批准后,已经批准境内申请人进行临床试验的,可以按照药品注册申报与审批程序继续办理其申请,符合规定的,国家食品药品监督管理局批准其进行生产;申请人也可以撤回该项申请,重新提出仿制药申请。对已经受理但尚未批准进行药物临床试
经审评符合规定的,国家食品药品监督管理总局药品审评中心通知申请人申请生产现场检查,并告知所在地省、自治区、直辖市药品监督管理部门;经审评不符合规定的,国家食品药品监督管理总局药品审评中心将审评意见和有关资料报送国家食品药品监督管理总局,国家食品药品监督管理总局依据技术审评意见,作出不予批准的决定,发给《审批意见通知件》,并说明理由。
药品再注册申报指南-征求意见稿-20141115[1]
上海市药品再注册申报指南(征求意见稿)目录一、一般要求 (1)1. 申请表填报软件 (1)2. 申报资料整理规范 (1)二、申请表的填写要求 (2)三、申报资料的内容要求 (10)1. 证明性文件 (10)2. 五年内生产、销售、抽验情况总结,对产品不合格情况应当作出说明 (11)3. 五年内药品临床使用情况及不良反应情况总结 (12)4. 有下列情形之一的,应当提供相应资料或者说明 (12)5. 提供药品处方、生产工艺、药品标准 (13)6. 生产药品制剂所用原料药的来源 (16)7. 药品最小销售单元的现行包装、标签和说明书实样 (16)四、不予再注册的情形 (17)五、主要参考文献 (17)附件1:档案袋封面格式 (19)附件2:项目资料封面格式 (20)附件3:资料一致性确认书 (21)附件4:工艺流程图参考模板 (22)附件5:生产工艺撰写的参考要求 (23)上海市药品再注册申报指南(征求意见稿)2014年11月根据《药品注册管理办法》及国家食品药品监督管理总局相关文件要求,为保证药品再注册工作的顺利进行,提高申报质量,加快审查进度,特编写本申报指南,供广大申报单位参考使用。
本指南仅作为参考性文件,不作为技术审评和审批的直接依据。
在实际操作中,申请单位可以根据实际情况作出适当和必要的调整。
一、一般要求1. 申请表填报软件从国家总局网站下载最新版报盘程序:/WS01/CL0126/90876.html 申请表类型选择“国产药品注册—(再注册)申请表”;填报前请仔细阅读“填表说明”。
打印后将生成RVT格式的电子申请表,自动保存于填报程序的“print”文件夹下(用于电子申报)。
注意纸质文件所有页码的数据核对码必须与电子文件一致。
2. 申报资料整理规范(1)纸张规格申报资料应使用国际标准A4型(297mm×210mm),重量80g规格的纸张。
(2)格式设置字体:推荐采用中文为宋体、英文为Times New Roman。