
医疗器械注册申报资料要求和批准证明文件格式
中华人民共和国医疗器械注册证(格式)注册证编号:审批部门:批准日期:年月日有效期至:年月日(审批部门盖章)中华人民共和国医疗器械注册变更文件(格式)注册证编号:审批部门:批准日期:年月日(审批部门盖章)国家食品药品监督管理总局医疗器械临床试验批件(格式)批件号:审批部门:批准日期:年月日(审批部门盖章)医疗器械注册申报资料要求及说明注册申报资料应有所提交资料目录,包括申报资料的一级和二级标题。
每项二级标题对应的资料应单独编制页码。
一、申请表二、证明性文件(一)境内申请人应当提交:1.企业营业执照副本复印件和组织机构代码证复印件。
2.按照《创新医疗器械特别审批程序审批》的境内医疗器械申请注册时,应当提交创新医疗器械特别审批申请审查通知单,样品委托其他企业生产的,应当提供受托企业生产许可证和委托协议。
生产许可证生产范围应涵盖申报产品类别。
(二)境外申请人应当提交:1.境外申请人注册地或生产地址所在国家(地区)医疗器械主管部门出具的允许产品上市销售的证明文件、企业资格证明文件。
2.境外申请人注册地或者生产地址所在国家(地区)未将该产品作为医疗器械管理的,申请人需要提供相关证明文件,包括注册地或者生产地址所在国家(地区)准许该产品上市销售的证明文件。
3.境外申请人在中国境内指定代理人的委托书、代理人承诺书及营业执照副本复印件或者机构登记证明复印件。
三、医疗器械安全有效基本要求清单说明产品符合《医疗器械安全有效基本要求清单》(见附件8)各项适用要求所采用的方法,以及证明其符合性的文件。
对于《医疗器械安全有效基本要求清单》中不适用的各项要求,应当说明其理由。
对于包含在产品注册申报资料中的文件,应当说明其在申报资料中的具体位置;对于未包含在产品注册申报资料中的文件,应当注明该证据文件名称及其在质量管理体系文件中的编号备查。
四、综述资料(一)概述描述申报产品的管理类别、分类编码及名称的确定依据。
(二)产品描述1.无源医疗器械描述产品工作原理、作用机理(如适用)、结构组成(含配合使用的附件)、主要原材料,以及区别于其他同类产品的特征等内容;必要时提供图示说明。
2.有源医疗器械描述产品工作原理、作用机理(如适用)、结构组成(含配合使用的附件)、主要功能及其组成部件(关键组件和软件)的功能,以及区别于其他同类产品的特征等内容;必要时提供图示说明。
(三)型号规格对于存在多种型号规格的产品,应当明确各型号规格的区别。
应当采用对比表及带有说明性文字的图片、图表,对于各种型号规格的结构组成(或配置)、功能、产品特征和运行模式、性能指标等方面加以描述。
(四)包装说明有关产品包装的信息,以及与该产品一起销售的配件包装情况;对于无菌医疗器械,应当说明与灭菌方法相适应的最初包装的信息。
(五)适用范围和禁忌症1.适用范围:应当明确产品所提供的治疗、诊断等符合《医疗器械监督管理条例》第七十六条定义的目的,并可描述其适用的医疗阶段(如治疗后的监测、康复等);明确目标用户及其操作该产品应当具备的技能/知识/培训;说明产品是一次性使用还是重复使用;说明预期与其组合使用的器械。
2.预期使用环境:该产品预期使用的地点如医疗机构、实验室、救护车、家庭等,以及可能会影响其安全性和有效性的环境条件(如,温度、湿度、功率、压力、移动等)。
3.适用人群:目标患者人群的信息(如成人、儿童或新生儿),患者选择标准的信息,以及使用过程中需要监测的参数、考虑的因素。
4.禁忌症:如适用,应当明确说明该器械不适宜应用的某些疾病、情况或特定的人群(如儿童、老年人、孕妇及哺乳期妇女、肝肾功能不全者)。
(六)参考的同类产品或前代产品应当提供同类产品(国内外已上市)或前代产品(如有)的信息,阐述申请注册产品的研发背景和目的。
对于同类产品,应当说明选择其作为研发参考的原因。
同时列表比较说明产品与参考产品(同类产品或前代产品)在工作原理、结构组成、制造材料、性能指标、作用方式(如植入、介入),以及适用范围等方面的异同。
(七)其他需说明的内容。
对于已获得批准的部件或配合使用的附件,应当提供批准文号和批准文件复印件;预期与其他医疗器械或通用产品组合使用的应当提供说明;应当说明系统各组合医疗器械间存在的物理、电气等连接方式。
五、研究资料根据所申报的产品,提供适用的研究资料。
(一)产品性能研究应当提供产品性能研究资料以及产品技术要求的研究和编制说明,包括功能性、安全性指标(如电气安全与电磁兼容、辐射安全)以及与质量控制相关的其他指标的确定依据,所采用的标准或方法、采用的原因及理论基础。
(二)生物相容性评价研究应对成品中与患者和使用者直接或间接接触的材料的生物相容性进行评价。
生物相容性评价研究资料应当包括:1.生物相容性评价的依据和方法。
2.产品所用材料的描述及与人体接触的性质。
3.实施或豁免生物学试验的理由和论证。
4.对于现有数据或试验结果的评价。
(三)生物安全性研究对于含有同种异体材料、动物源性材料或生物活性物质等具有生物安全风险类产品,应当提供相关材料及生物活性物质的生物安全性研究资料。
包括说明组织、细胞和材料的获取、加工、保存、测试和处理过程;阐述来源(包括捐献者筛选细节),并描述生产过程中对病毒、其他病原体及免疫源性物质去除或灭活方法的验证试验;工艺验证的简要总结。
(四)灭菌/消毒工艺研究1.生产企业灭菌:应明确灭菌工艺(方法和参数)和无菌保证水平(SAL),并提供灭菌确认报告。
2.终端用户灭菌:应当明确推荐的灭菌工艺(方法和参数)及所推荐的灭菌方法确定的依据;对可耐受两次或多次灭菌的产品,应当提供产品相关推荐的灭菌方法耐受性的研究资料。
3.残留毒性:如灭菌使用的方法容易出现残留,应当明确残留物信息及采取的处理方法,并提供研究资料。
4.终端用户消毒:应当明确推荐的消毒工艺(方法和参数)以及所推荐消毒方法确定的依据。
(五)产品有效期和包装研究1.有效期的确定:如适用,应当提供产品有效期的验证报告。
2.对于有限次重复使用的医疗器械,应当提供使用次数验证资料。
3.包装及包装完整性:在宣称的有效期内以及运输储存条件下,保持包装完整性的依据。
(六)临床前动物试验如适用,应当包括动物试验研究的目的、结果及记录。
(七)软件研究含有软件的产品,应当提供一份单独的医疗器械软件描述文档,内容包括基本信息、实现过程和核心算法,详尽程度取决于软件的安全性级别和复杂程度。
同时,应当出具关于软件版本命名规则的声明,明确软件版本的全部字段及字段含义,确定软件的完整版本和发行所用的标识版本。
(八)其他资料证明产品安全性、有效性的其他研究资料。
六、生产制造信息(一)无源医疗器械应当明确产品生产加工工艺,注明关键工艺和特殊工艺,并说明其过程控制点。
明确生产过程中各种加工助剂的使用情况及对杂质(如残留单体、小分子残留物等)的控制情况。
(二)有源医疗器械应当明确产品生产工艺过程,可采用流程图的形式,并说明其过程控制点。
注:部分有源医疗器械(例如:心脏起搏器及导线)应当注意考虑采用“六、生产制造信息”(一)中关于生产过程信息的描述。
(三)生产场地有多个研制、生产场地,应当概述每个研制、生产场地的实际情况。
七、临床评价资料按照相应规定提交临床评价资料。
进口医疗器械应提供境外政府医疗器械主管部门批准该产品上市时的临床评价资料。
八、产品风险分析资料产品风险分析资料是对产品的风险管理过程及其评审的结果予以记录所形成的资料。
应当提供对于每项已判定危害的下列各个过程的可追溯性:(一)风险分析:包括医疗器械适用范围和与安全性有关特征的判定、危害的判定、估计每个危害处境的风险。
(二)风险评价:对于每个已判定的危害处境,评价和决定是否需要降低风险。
(三)风险控制措施的实施和验证结果,必要时应当引用检测和评价性报告,如医用电气安全、生物学评价等。
(四)任何一个或多个剩余风险的可接受性评定。
九、产品技术要求医疗器械产品技术要求应当按照《医疗器械产品技术要求编写指导原则》的规定编制。
产品技术要求一式两份,并提交两份产品技术要求文本完全一致的声明。
十、产品注册检验报告提供具有医疗器械检验资质的医疗器械检验机构出具的注册检验报告和预评价意见。
十一、产品说明书和最小销售单元的标签样稿应当符合相关法规要求。
十二、符合性声明(一)申请人声明本产品符合《医疗器械注册管理办法》和相关法规的要求;声明本产品符合《医疗器械分类规则》有关分类的要求;声明本产品符合现行国家标准、行业标准,并提供符合标准的清单。
(二)所提交资料真实性的自我保证声明(境内产品由申请人出具,进口产品由申请人和代理人分别出具)。
附件5医疗器械延续注册申报资料要求及说明一、申请表二、证明性文件境内注册人应当提交企业营业执照的副本复印件和组织机构代码证复印件;境外注册人应当提交其在中国指定代理人的委托书、代理人承诺书及营业执照副本复印件或者机构登记证明复印件。
注:进口医疗器械延续注册时,不需要提供注册人注册地或者生产地址所在国家(地区)批准产品上市销售的证明文件。
三、关于产品没有变化的声明注册人提供产品没有变化的声明。
四、原医疗器械注册证及其附件的复印件、历次医疗器械注册变更文件复印件五、注册证有效期内产品分析报告(一)产品临床应用情况,用户投诉情况及采取的措施。
(二)医疗器械不良事件汇总分析评价报告,报告应对本产品上市后发生的可疑不良事件列表、说明在每一种情况下生产企业采取的处理和解决方案。
对上述不良事件进行分析评价,阐明不良事件发生的原因并对其安全性、有效性的影响予以说明。
(三)在所有国家和地区的产品市场情况说明。
(四)产品监督抽验情况(如有)。
(五)如上市后发生了召回,应当说明召回原因、过程和处理结果。
(六)原医疗器械注册证中载明要求继续完成工作的,应当提供相关总结报告,并附相应资料。
六、产品检验报告如医疗器械强制性标准已经修订,应提供产品能够达到新要求的产品检验报告。
产品检验报告可以是自检报告、委托检验报告或符合强制性标准实施通知规定的检验报告。
其中,委托检验报告应由具有医疗器械检验资质的医疗器械检验机构出具。
七、符合性声明(一)注册人声明本产品符合《医疗器械注册管理办法》和相关法规的要求;声明本产品符合现行国家标准、行业标准,并提供符合标准的清单。
(二)所提交资料真实性的自我保证声明(境内产品由注册人出具,进口产品由注册人和代理人分别出具)。
八、其他如在原医疗器械注册证有效期内发生了涉及产品技术要求变更的,应当提交依据注册变更文件修改的产品技术要求一式两份。
附件6医疗器械注册变更申报资料要求及说明登记事项变更申报资料要求及说明一、申请表二、证明性文件(一)境内注册人提交:1.企业营业执照副本复印件。
2.组织机构代码证复印件。
上海第二类医疗器械延续注册申报资料要求
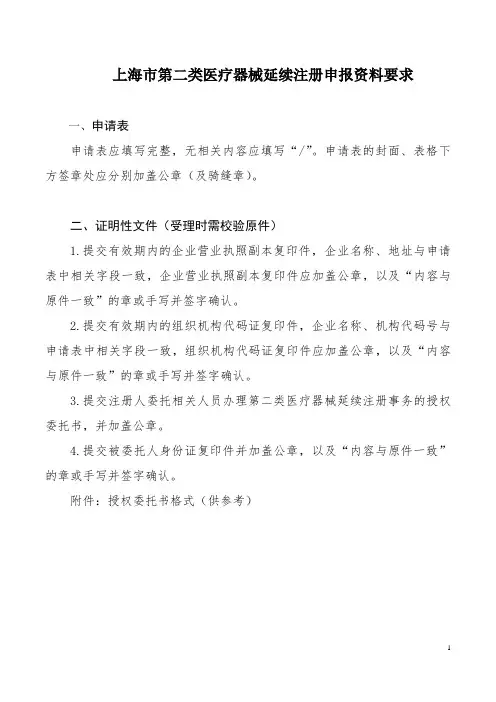
上海市第二类医疗器械延续注册申报资料要求一、申请表申请表应填写完整,无相关内容应填写“/”。
申请表的封面、表格下方签章处应分别加盖公章(及骑缝章)。
二、证明性文件(受理时需校验原件)1.提交有效期内的企业营业执照副本复印件,企业名称、地址与申请表中相关字段一致,企业营业执照副本复印件应加盖公章,以及“内容与原件一致”的章或手写并签字确认。
2.提交有效期内的组织机构代码证复印件,企业名称、机构代码号与申请表中相关字段一致,组织机构代码证复印件应加盖公章,以及“内容与原件一致”的章或手写并签字确认。
3.提交注册人委托相关人员办理第二类医疗器械延续注册事务的授权委托书,并加盖公章。
4.提交被委托人身份证复印件并加盖公章,以及“内容与原件一致”的章或手写并签字确认。
附件:授权委托书格式(供参考)授权委托书:现委托以下人员作为我方(单位名称)行政许可申请一事的代理人,代理我(单位)办理(许可事项):1、姓名:性别:身份证号码:工作单位:职务:电话:委托权限:□代为提出、变更、放弃行政许可申请;□接收询问,行使陈述申辩权利;□要求和参加听证;□提交和接收法律文书。
代理期限:□自许可提出申请日起至年月日□自许可提出申请日起至此次许可决定作出之日止2、姓名:性别:身份证号码:工作单位:职务:电话:委托权限:□代为提出、变更、放弃行政许可申请;□接收询问,行使陈述申辩权利;□要求和参加听证;□提交和接收法律文书。
代理期限:□自许可提出申请日起至年月日□自许可提出申请日起至此次许可决定作出之日止委托人:法定代表人:附:被委托人身份证复印件年月日三、关于产品没有变化的声明注册人提供产品没有变化的声明。
申报资料应加盖公章(及骑缝章)。
四、原医疗器械注册证及其附件的复印件、历次医疗器械注册变更文件复印件申报资料应加盖公章(及骑缝章),以及“内容与原件一致”的章。
(或可手写并签字确认)五、注册证有效期内产品分析报告提交注册证有效期内产品分析报告时需提交如下承诺:本公司承诺:按照国家食品药品监督管理总局《关于公布医疗器械注册申报资料要求和批准证明文件格式的公告》(2014年第43号公告)中,关于“注册证有效期内产品分析报告”的相关要求,提交了(产品名称)的注册证有效期内产品分析报告。
医疗器械延续注册等部分申报资料要求修改内容
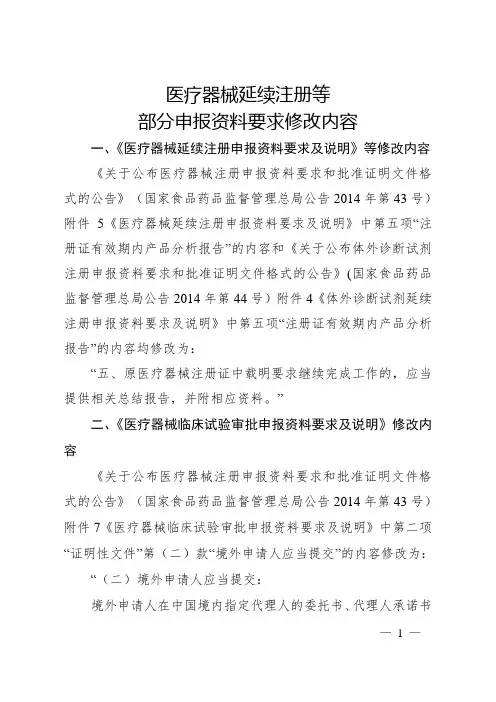
医疗器械延续注册等
部分申报资料要求修改内容
一、《医疗器械延续注册申报资料要求及说明》等修改内容
《关于公布医疗器械注册申报资料要求和批准证明文件格式的公告》(国家食品药品监督管理总局公告2014年第43号)附件5《医疗器械延续注册申报资料要求及说明》中第五项“注册证有效期内产品分析报告”的内容和《关于公布体外诊断试剂注册申报资料要求和批准证明文件格式的公告》(国家食品药品监督管理总局公告2014年第44号)附件4《体外诊断试剂延续注册申报资料要求及说明》中第五项“注册证有效期内产品分析报告”的内容均修改为:
“五、原医疗器械注册证中载明要求继续完成工作的,应当提供相关总结报告,并附相应资料。
”
二、《医疗器械临床试验审批申报资料要求及说明》修改内容
《关于公布医疗器械注册申报资料要求和批准证明文件格式的公告》(国家食品药品监督管理总局公告2014年第43号)附件7《医疗器械临床试验审批申报资料要求及说明》中第二项“证明性文件”第(二)款“境外申请人应当提交”的内容修改为:“(二)境外申请人应当提交:
境外申请人在中国境内指定代理人的委托书、代理人承诺书
—1 —
及营业执照副本复印件或者机构登记证明复印件。
”
附件7中第九项“伦理委员会同意临床试验开展的书面意见”的内容修改为:
“九、伦理委员会同意临床试验开展的书面意见
在多中心开展临床试验的,应当提交牵头单位伦理委员会同意临床试验开展的书面意见;在非多中心开展临床试验的,应当提交全部临床试验机构的伦理委员会同意临床试验开展的书面意见。
”
—2 —。
医疗器械体外诊断试剂注册申报资料要求【模板】
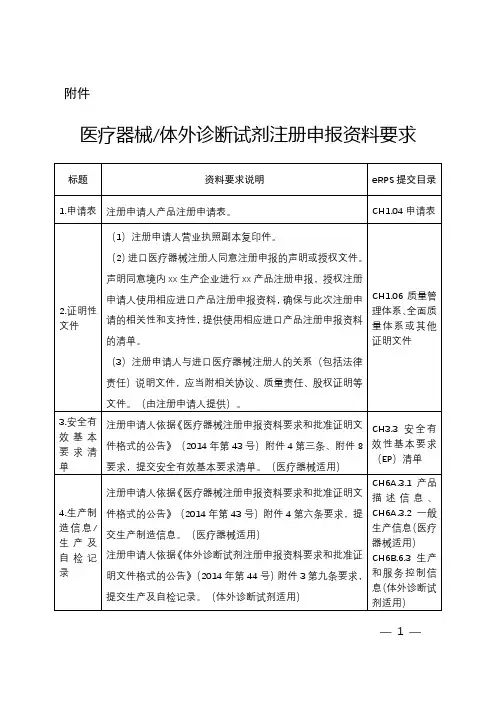
CH6A.3.1产品描述信息、CH6A.3.2一般生产信息(医疗器械适用)
CH6B.6.3生产和服务控制信息(体外诊断试剂适用)
5.产品技术要求
注册申请人依据《医疗器械注册申报资料要求和批准证明文件格式的公告》(2014年第43号)附件4第九条要求,提交产品技术要求。(医疗器械适用)
注册申请人依据《体外诊断试剂注册申报资料要求和批准证明文件格式的公告》(2014年第44号)附件3第十二条要求,提交产品技术要求。(体外诊断试剂适用)
体外诊断试剂注册申请人声明本产品符合《体外诊断试剂注册管理办法》和相关法规的要求;声明本产品的类别符合《体外诊断试剂注册管理办法》;声明本产品符合现行国家标准、行业标准,并提供符合标准的清单。
(3)所提交资料真实性的自我保证声明(注册申请人和进口医疗器械注册人分别出具)。
CH1.11.7符合性声明(医疗器械适用)
CH5.03包装说明/使用说明书、CH5.02产品/包装标签(医疗器械适用)
CH5.3包装说明/使用说明书、CH5.2产品/包装标签(体外诊断试剂适用)
8.符合性声明
(1)质量管理体系等同声明
申请注册产品与相应进口产品生产质量管理体系等同性的声明。(注册申请人和进口医疗器械注册人分别出具)
(2)医疗器械注册申请人声明本产品符合《医疗器械注册管理办法》和相关法规的要求;声明本产品符合现行国家标准、行业标准,并提供符合标准的清单。
(3)注册申请人与进口医疗器械注册人的关系(包括法律责任)说明文件,应当附相关协议、质量责任、股权证明等文件。(由注册申请人提供)。
CH1.06质量管理体系、全面质量体系或其他证明文件
3.安全有效基本要求清单
上海第二类医疗器械注册申报资料要求
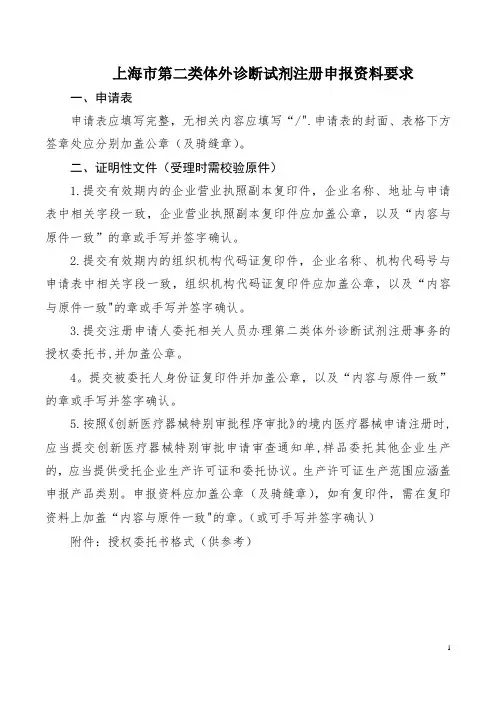
上海市第二类体外诊断试剂注册申报资料要求一、申请表申请表应填写完整,无相关内容应填写“/".申请表的封面、表格下方签章处应分别加盖公章(及骑缝章)。
二、证明性文件(受理时需校验原件)1.提交有效期内的企业营业执照副本复印件,企业名称、地址与申请表中相关字段一致,企业营业执照副本复印件应加盖公章,以及“内容与原件一致”的章或手写并签字确认。
2.提交有效期内的组织机构代码证复印件,企业名称、机构代码号与申请表中相关字段一致,组织机构代码证复印件应加盖公章,以及“内容与原件一致"的章或手写并签字确认。
3.提交注册申请人委托相关人员办理第二类体外诊断试剂注册事务的授权委托书,并加盖公章。
4。
提交被委托人身份证复印件并加盖公章,以及“内容与原件一致”的章或手写并签字确认。
5.按照《创新医疗器械特别审批程序审批》的境内医疗器械申请注册时,应当提交创新医疗器械特别审批申请审查通知单,样品委托其他企业生产的,应当提供受托企业生产许可证和委托协议。
生产许可证生产范围应涵盖申报产品类别。
申报资料应加盖公章(及骑缝章),如有复印件,需在复印资料上加盖“内容与原件一致"的章。
(或可手写并签字确认)附件:授权委托书格式(供参考)授权委托书:现委托以下人员作为我方(单位名称) 行政许可申请一事的代理人,代理我(单位)办理(许可事项):1、姓名:性别: 身份证号码:工作单位:职务:电话:委托权限:□代为提出、变更、放弃行政许可申请;□接收询问,行使陈述申辩权利;□要求和参加听证;□提交和接收法律文书.代理期限:□自许可提出申请日起至年月日□自许可提出申请日起至此次许可决定作出之日止2、姓名:性别:身份证号码:工作单位:职务:电话:委托权限:□代为提出、变更、放弃行政许可申请;□接收询问,行使陈述申辩权利;□要求和参加听证;□提交和接收法律文书。
代理期限:□自许可提出申请日起至年月日□自许可提出申请日起至此次许可决定作出之日止委托人:法定代表人:附:被委托人身份证复印件年月日三、综述资料纸质及Word文档应将综述资料的Word文档上传至申请信息平台。
(完整版)体外诊断试剂注册申报资料要求和批准证明文件格式的公告2014年9
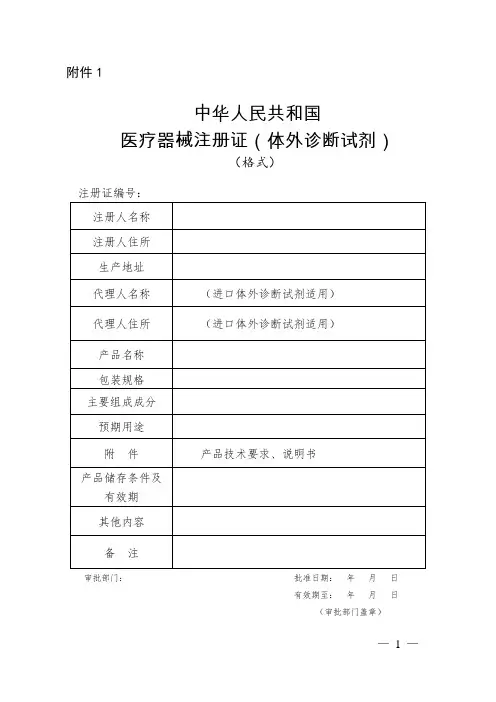
附件1中华人民共和国医疗器械注册证(体外诊断试剂)(格式)注册证编号:审批部门:批准日期:年月日有效期至:年月日(审批部门盖章)附件2中华人民共和国医疗器械注册变更文件(体外诊断试剂)(格式)注册证编号:审批部门:批准日期:年月日(审批部门盖章)附件3体外诊断试剂注册申报资料要求及说明注:申请人应当根据产品类别按照上表要求提交申报资料。
∨:必须提供的资料。
△:注册申请时不需要提供,由申报单位保存,如技术审评需要时提供。
一、申请表二、证明性文件(一)境内申请人应当提交:企业营业执照副本复印件和组织机构代码证复印件。
(二)境外申请人应提交:1.申请人注册地或者生产地址所在国家(地区)医疗器械主管部门出具的允许产品上市销售的证明文件和可以合法生产申报产品的资格证明文件,如该证明文件中有产品类别描述,其类别应当覆盖申报产品。
2.申请人注册地或者生产地址所在国家(地区)未将该产品作为医疗器械管理的,申请人需要提供相关证明文件,包括注册地或者生产地址所在国家(地区)准许该产品上市销售的证明文件。
3.申请人符合注册地或者生产地址所在国家(地区)医疗器械质量管理体系要求或者通过其他质量管理体系认证的证明文件。
4.申请人在中国境内指定代理人的委托书、代理人承诺书及营业执照副本复印件或者机构登记证明副本复印件。
三、综述资料(一)产品预期用途。
描述产品的预期用途,与预期用途相关的临床适应症背景情况,如临床适应症的发生率、易感人群等,相关的临床或实验室诊断方法等。
(二)产品描述。
描述产品所采用的技术原理,主要原材料的来源及制备方法,主要生产工艺过程,质控品、校准品的制备方法及溯源(定值)情况。
(三)有关生物安全性方面说明。
由于体外诊断试剂中的主要原材料可能是由各种动物、病原体、人源的组织和体液等生物材料经处理或者添加某些物质制备而成,人源性材料须对有关传染病(HIV、HBV、HCV等)病原体检测予以说明,并提供相关的证明文件。
医疗器械注册申报资料要求和批准证明文件格式
医疗器械注册申报资料要求和批准证明文件格式一、医疗器械注册申报资料要求:1.产品信息:包括产品名称、型号、规格、用途和结构等必要的信息。
2.技术资料:包括产品的技术参数、设计图纸、工艺流程、使用说明书等。
3.临床数据:通过临床试验数据来证明产品的安全性和有效性,包括试验设计、样本量、试验结果和分析等相关数据。
4.质量管理体系:提供质量管理体系的相关文件,如ISO9001质量管理体系认证证书和质量手册等。
5.相关认证文件:提供产品的相关认证文件,如CE认证、FDA认证等。
6.不良事件报告:提供关于产品不良事件的报告,包括不良事件的发生情况、处理方法和防范措施等。
二、批准证明文件格式:1.注册证书:是医疗器械注册申报的核心证明文件,证明该产品已经完成注册申报并已经获得批准。
注册证书包括产品名称、型号、规格、批准号等信息。
2.说明书:产品说明书是对医疗器械的性能、结构、使用方法和注意事项的详细说明。
说明书要求清晰、准确,包括产品的使用范围、适应症、禁忌症、剂量、使用方法和注意事项等。
4.产品包装:医疗器械的包装应符合相关规定,保证产品的安全性和完整性。
包装要求应包括产品的名称、型号、规格、批号、生产日期、有效期等信息。
5.批准标志:在医疗器械注册申报获得批准后,可以在产品上加贴批准标志。
批准标志是医疗器械获得注册批准的标志,表明该产品符合国家相关法律法规的要求。
以上就是医疗器械注册申报资料要求和批准证明文件格式的详细介绍。
医疗器械注册申报是一项严谨的程序,需要提供丰富的资料和证明文件,以确保医疗器械的安全性和有效性。
无源植入性产品注册申报要求
④产品生产加工过程,包括各种加工工艺(注明关键工艺)、各 种加工助剂的使用情况,对残留单体或小分子残留物的控制情况 等;提供产品加工工艺的确定依据以及涉及到的研究性资料、文 献资料等;
国家食品药品监督管理总局医疗器械技术审评中心 . 版权所有 未经许可 不得转载
2
2
无源植入性医疗器械注册申报要求
申报证明性文件
国产:
企业营业执照副本复印件和组织机构代码证复印件 按照《创新医疗器械特别审批程序审批》的境内医疗器械 申请注册时,应当提交创新医疗器械特别审批申请审查通 知单 样品委托其他企业生产的,应当提供受托企业生产许可证 和委托协议。生产许可证生产范围应涵盖产品类别
(2)对于首次用于医疗器械方面的新材料,应提供该材料适于人体使 用的相关研究资料。 (3)产品分类与产品命名是生产者对产品的品种、型号、规格、基本参 数和尺寸进行科学的归并和合理的分档,使其最大限度地满足用户 多种多样的需要,也便于制造商组织生产,并作为设计和选用产品 的依据。为了便于管理部门全面掌握上述情况,合理判断产品分类 和产品命名的科学性与规范性,应在产品技术报告中明确产品分类 及产品名称,并提供分类依据及产品名称确定依据。 (4)植入人体的各种材料必须对人体是安全的,不能对人体组织、血 液、免疫等系统产生不良反应。因此,材料生物相容性的优劣应是 无源植入性医疗器械研究设计中首先考虑的重要问题。建议制造商 在注册产品技术报告中提供有关技术资料,以便于管理部门全面掌 握其对产品安全性进行评价的情况。具体包括: ①产品作用原理,预期与人体接触的部位(组织)、接触方式、作用时 间(包括多量次产品的积累时间);预期与人体最长接触时间的确 定依据及相关研究资料;明确是否含可降解材料,若含,则提供可 降解材料的降解周期和降解产物的相关研究资料;
北京市药品监督管理局关于发布第二类医疗器械(含体外诊断试剂)注册申报事项及资料要求的通告
北京市药品监督管理局关于发布第二类医疗器械(含体外诊断试剂)注册申报事项及资料要求的通告文章属性•【制定机关】北京市药品监督管理局•【公布日期】2021.12.30•【字号】通告〔2021〕4号•【施行日期】2022.01.01•【效力等级】地方规范性文件•【时效性】现行有效•【主题分类】医政医管综合规定正文北京市药品监督管理局关于发布第二类医疗器械(含体外诊断试剂)注册申报事项及资料要求的通告为贯彻执行国家药品监督管理局《关于公布医疗器械注册申报资料要求和批准证明文件格式的公告》(国家药品监督管理局公告2021年第121号)、《关于公布体外诊断试剂注册申报资料要求和批准证明文件格式的公告》(国家药品监督管理局公告2021年第122号)要求,北京市药品监督管理局对本市现有第二类医疗器械产品首次注册等事项及申报资料进行调整,现予公布,自2022年1月1日起施行。
一、自2022年1月1日起,注册申请人应当登陆北京市药品监督管理局企业服务平台(网址:/bfdaww/common/index/style/login/login.jsp )进行相关事项申报,申报资料、申请表单以北京市药品监督管理局网站(网址:/)相应办事指南为准。
二、自2022年1月1日起,注册申请人应当在申报第二类医疗器械产品注册时提交与产品研制、生产有关的质量管理体系相关资料,北京市药品监督管理局不再单独设立医疗器械注册质量管理体系核查申报事项。
三、2022年1月1日前已在办理过程中的第二、三类医疗器械首次注册申请,尚未申请或尚未完成医疗器械注册质量管理体系核查的,应当直接向北京市医疗器械审评检查中心提交相应注册质量管理体系核查资料。
四、依据《医疗器械注册与备案管理办法》(国家市场监督管理总局令第47号)、《体外诊断试剂注册与备案管理办法》(国家市场监督管理总局令第48号)要求,第二类医疗器械产品注册证登记事项变更调整为第二类医疗器械产品注册证变更备案,第二类体外诊断试剂产品注册证登记事项变更调整为第二类体外诊断试剂产品注册证变更备案;第二类医疗器械产品注册证许可事项变更调整为第二类医疗器械产品注册证变更注册,第二类体外诊断试剂产品注册证许可事项变更调整为第二类体外诊断试剂产品注册证变更注册。
国家药品监督管理局关于公布医疗器械注册申报资料要求和批准证明文件格式的公告
国家药品监督管理局关于公布医疗器械注册申报资料要求和批准证明文件格式的公告
文章属性
•【制定机关】国家药品监督管理局
•【公布日期】2021.09.29
•【文号】国家药品监督管理局公告2021年第121号
•【施行日期】2022.01.01
•【效力等级】部门规范性文件
•【时效性】现行有效
•【主题分类】药政管理
正文
国家药品监督管理局公告
2021年第121号
关于公布医疗器械注册申报资料要求和批准证明文件格式的
公告
为规范医疗器械注册管理,根据《医疗器械监督管理条例》(国务院令第739号)和《医疗器械注册与备案管理办法》(国家市场监督管理总局令第47号),国家药监局组织制定了医疗器械注册申报资料要求和批准证明文件格式(见附件),现予公布,自2022年1月1日起施行。
原国家食品药品监督管理总局发布的《关于公布医疗器械注册申报资料要求和批准证明文件格式的公告》(原国家食品药品监督管理总局公告2014年第43号)同时废止。
特此公告。
附件:1.中华人民共和国医疗器械注册证(格式)
2.中华人民共和国医疗器械变更注册(备案)文件(格式)
3.国家药品监督管理局医疗器械临床试验审批意见单(格式)
4.医疗器械注册申报资料和批准证明文件格式要求
5.医疗器械注册申报资料要求及说明
6.医疗器械延续注册申报资料要求及说明
7.医疗器械变更备案/变更注册申报资料要求及说明
8.医疗器械临床试验审批申报资料要求及说明
9.医疗器械安全和性能基本原则清单
国家药监局
2021年9月29日。
医疗器械注册申报资料和批准证明文件格式要求
医疗器械注册申报资料和批准证明文件格式要求医疗器械注册申报资料和批准证明文件格式要求一、申报资料格式要求1. 申请人信息:1.1 公司名称:填写申请人的企业名称;1.2 注册地址:填写申请人的注册地址;1.3 连系人信息:提供连系人的姓名、电.化、油香等连系方士;2. 医疗器械信息:2.1 产品分类:申报的医疗器械所属的产品分类;2.2 器械用途:描述该医疗器械的主要用途;2.3 产品名称:填写医疗器械的产品名称;2.4 规格型号:填写医疗器械的规格型号;2.5 产品描述:详细描述医疗器械的性能、结构、材料等;2.6 临床试验数据:如有临床试验数据,提供完整的数据和报告;3. 技术文件:3.1 产品说明书:提供医疗器械的产品说明书,包括使用方法、注意事项等;3.2 图片和标识:提供医疗器械的图片和标识,确保与实际产品一致;3.3 产品质量控制:提供关于产品质量控制的,如质量标准、检验报告等;3.4 工艺流程图:提供医疗器械的生产工艺流程图;4. 注册申请:4.1 注册申请表:填写完整的医疗器械注册申请表;4.2 医疗器械注册证书:如有其他国家或地区的注册证书,提供副本;4.3 法律法规依据:提供相关的法律法规依据,证明产品合法性;4.4 其他附加资料:根据需要,提供其他符合要求的附加资料;二、批准证明文件格式要求1. 批准证明文件包括:1.1 注册证书:提供医疗器械注册证书的副本;1.2 产品说明书:提供医疗器械产品说明书的副本;1.3 标签和标识:提供医疗器械的标签和标识的副本;1.4 审批耗.吗:提供医疗器械批准的审批耗.吗;1.5 其他申报资料:根据需要,提供其他相关的批准证明文件;2. 批准证明文件的要求如下:2.1 证明文件的副本应为清晰、完整的复印件;2.2 证明文件的内容应与申报资料的信息一致;2.3 证明文件的语言应为中文或法定语言;2.4 证明文件的格式应为电子版或纸质版,符合规定的规格要求;三、附件列表:1. 申报资料附件:1.1 公司营业执照;1.2 产品图片;1.3 产品检验证明;1.4 临床试验报告;2. 批准证明文件附件:2.1 医疗器械注册证书副本;2.2 产品说明书副本;2.3 标签和标识副本;2.4 审批耗.吗副本;四、法律名词及注释:1. 医疗器械:根据《医疗器械监督管理条例》定义,指用于预防、诊断、治疗、缓解疾病的器械、器具、器具配件、试剂、标志物、材料或者其他相关产品;2. 注册申报:根据国家相关法律法规,向监督管理部门提交医疗器械注册申请的行为;3. 批准证明文件:监督管理部门根据申请人提交的申报资料进行审查后,给予批准并出具的相关证明文件;4. 法律法规依据:指国家相关的法律法规,作为医疗器械注册申报的依据。