
连接转化步骤
1.10 连接产物的转化
1.10.1 大肠杆菌(E. coli DH5α)感受态的制备
(1)将-70℃保存的DH5α甘油菌活化于LB培养基,37℃过夜培养。
挑取DH5α单菌落至20 mL LB液体培养基中,37℃条件下,180 rpm振荡
过夜培养;
(2)吸取200 μL上述菌液按1%接种量加至20 mL的LB液体培养基中,37℃,180rpm,振荡培养1-2 hr,直到菌液浓度达到OD600=0.2-0.5;
(3)吸取培养好的菌液移至50 mL的灭菌离心管中,5,000 rpm,4℃离心
10 min,弃尽上清;
(4)用5 mL冰浴的0.1 M CaCl2轻轻悬浮菌体,在冰上放置10 min;
(5)5,000 rpm,4℃离心10 min,弃上清,收集菌体;
(6)用2 mL冰浴的含10%甘油的0.1 M CaCl2重新悬浮菌体,并分装于冰浴的1.5 mL离心管中(每管装入100 μL),在4℃放置(48 hr内进行
转化效率最高),或者置于-70℃保存备用。
注:感受态的制备必须保证在低温条件下进行,操作过程尽量轻柔。
可在制作完后,转工具性质粒,以验证感受态效率。
1.10.2 连接产物的热激转化
(1)吸取连接产物(体积≤10 μL)于50-100 µL感受态细胞中,轻轻混合均匀,在冰上放置30 min;
(2)将离心管放到42℃水浴中,热激90 s(严格控制热击时间),取出后迅速放于冰上,冷却1-2 min;
(3)向离心管中加入5倍体积的SOB(或LB)液体培养基,37℃振荡培养45-60 min;
(4)8,000 rpm离心30 s,去部分上清,留100 μL左右培养液,移液枪吸打均匀后,用三角涂布器涂布在选择性LB平板(含相应抗生素)上;
(5)倒置培养皿于37℃培养12-16 hr,待单菌落长出后,挑取单菌落于已加入相应抗生素的LB液体培养基中,37℃条件下,180 rpm振荡过夜
培养,提取质粒并进行酶切验证。
1.14 稻黄单胞菌感受态的制备
(1)挑取少量-70℃保存的PXO99A菌体在NA平板上划线,28℃培养2-3 d;
(2)挑单菌落接种于20 mL NB液体培养基中,28℃条件下,200 rpm振荡过夜培养;
(3)吸取培养好的菌液按1%的接种量接种入100 mL NB液体培养基中,200 rpm 28℃振荡培养至菌液浓度达到OD600=0.7-1.0;
(4)无菌条件下,将培养好的菌液转移至冷却的50 mL灭菌的离心管中,4℃,5,000 rpm离心10 min,收集菌体,弃去上清液;
(5)先加入少量灭菌水,轻轻将离心管底部的菌落打散,然后再继续加入灭菌水,但不能超过离心管容积的2/3,第二次离心,弃上清;
(6)加预先冰浴的10%的灭菌甘油,重复步骤5一次,弃上清;
(7)加入4-5 mL的10%甘油,轻轻将菌体打散,在冰上分装至1.5 mL的离心管中(每管装入50 μL),制备好的黄单胞感受态细胞要尽快用于
转化,或者放置于-70℃保存备用。
1.15 水稻黄单胞菌的电转化法以及直接转化法
1.15.1 电转化法
(1)取-70℃保存的感受态细胞置于冰上待其细胞解冻,然后加入5 μL的质粒DNA,轻轻混匀,冰上放置1 min;
(2)将加入DNA后的感受态细胞转入到预冷的电击杯中,置于冰上;
(3)打开电转化仪,设置程序,若使用0.2 mm电击杯,则程序设置为Ec2(电压为2.5 kV),若使用0.1 mm电击杯,程序设置为Ec1(电压为
1.8 kV);把装好感受态细胞的电击杯外壁擦干,放在接应器上,把接
应器推至电极之间;用手指按住电击键,听见“吱”声后放手;
(4)立即取出电脉冲杯并加入600 μL SOB液体培养基,混合均匀后将混合物吸出放回到灭菌EP管中,28℃,150-200 rpm振荡培养1.5-2 hr;
(5)10,000 rpm离心30 s,去上清,留100 μL左右培养液,用200 μL的移液枪吸打均匀后涂布在选择性NA平板(本实验使用的是NA+Km
平板)上,28℃培养3-5 d。
1.15.2 直接转化法(冷冻转化法)(戴雷, 1995)
(1)挑取PXO99A单菌落于10 ml NB液体培养基中,28℃200 rpm振荡培养
24 hr;
(2)吸取1 mL培养好的菌液接入到100 mL NB液体培养基中,28℃200 rpm振荡培养6-8 hr,使细菌达到对数生长期(菌液浓度达到
OD600=0.7-1.0);
(3)5,000 rpm离心10 min,收集菌体;
(4)用10 mM Tris-HCl(pH 7.4)洗涤两次,并用2 mL该溶液悬浮菌体;
(5)吸取200 μL 10 mM Tris-HCl悬浮的菌液于1.5 mL EP管中,加入100 μL 待转化的质粒DNA(质粒DNA用NB液体培养基稀释至浓度为5 μg/mL左右),混合均匀,置于液氮中冷冻1 min;
(6)取出冷冻的样品,置于37℃水浴30 min;
(7)10,000 rpm离心30 s,去部分上清,留200 μL左右培养液,用移液枪吸打均匀后涂布在选择性NA平板上,28℃培养3-5 d。
主要包括酶切、连接和转化三个步骤。

主要包括酶切、连接和转化三个步骤。
下载提示:该文档是本店铺精心编制而成的,希望大家下载后,能够帮助大家解决实际问题。
文档下载后可定制修改,请根据实际需要进行调整和使用,谢谢!本店铺为大家提供各种类型的实用资料,如教育随笔、日记赏析、句子摘抄、古诗大全、经典美文、话题作文、工作总结、词语解析、文案摘录、其他资料等等,想了解不同资料格式和写法,敬请关注!Download tips: This document is carefully compiled by this editor. I hope that after you download it, it can help you solve practical problems. The document can be customized and modified after downloading, please adjust and use it according to actual needs, thank you! In addition, this shop provides you with various types of practical materials, such as educational essays, diary appreciation, sentence excerpts, ancient poems, classic articles, topic composition, work summary, word parsing, copy excerpts, other materials and so on, want to know different data formats and writing methods, please pay attention!分子生物学实验技术:酶切、连接和转化的完整步骤引言在分子生物学研究中,酶切、连接和转化是常见的实验技术,用于DNA的操作和重组。
基因组提取 16S RNA PCR及连接转化

一、实验材料菌种:某浸矿混合菌。
设备:eppendorf管、移液枪、台式高速离心机、电泳仪、水浴锅、PCR仪、无菌操作台、牙签、枪头、酒精灯。
试剂:细菌基因组DNA提取试剂盒、LB液体培养基、LB固体平板培养基、TE 缓冲液(pH 8.0)、切胶回收试剂盒、Taq DNA polymerase,10 mM dNTPmix,引物,双蒸水,琼脂糖、溴乙锭EB、电泳缓冲液(50×TAE电泳缓冲液:取Tris 24.2g,冰醋酸5.7ml,0.25mol/L EDTA(pH8.0)20ml,加蒸馏水至100ml)、pGM-T 克隆试剂盒、Hind III、石蜡。
二、实验步骤1 细菌基因组DNA提取1.1 样品收集菌种培养至OD600为1-1.5,此时1 mL 菌液中约含1.0×10⁹细胞,用灭过菌的1.5mL离心管去菌液1 ml,室温10,000 rpm离心1 min,收集菌体。
1.2 基因组DNA的提取(使用前先在缓冲液GD和漂洗液PW中加入无水乙醇,加入体积参照瓶上的使用说明。
)1.向菌体沉淀中加入200 μl 缓冲液GA,振荡至菌体彻底悬浮;2.向管中加入20 μl 蛋白酶K溶液,混匀;3.加入220 μl 缓冲液GB,振荡15秒,70℃放置10 min,溶液应变清亮,简短离心以去除管盖内壁的水珠;若溶液未变清亮,说明细胞裂解不彻底,可能导致提取DNA量少和提取出的DNA不纯;4.加入无水乙醇,充分振荡混匀15秒,此时可能会出现絮状沉淀,简短离心以去除管盖内壁的水珠;5.将上一步所得溶液和絮状沉淀都加入一个吸附柱CB3中(吸附柱放入收集管中),12,000 rpm离心30秒,倒掉废液,将吸附柱CB3放入收集管中;6.向吸附柱CB3中加入500 μl 缓冲液GD,12,000 rpm离心30秒,倒掉废液,将吸附柱CB3 放入收集管中;7.向吸附柱CB3中加入700 μl 漂洗液PW,12,000 rpm 离心30秒,倒掉废液,吸附柱CB3放入收集管中;8.向吸附柱CB3中加入500 μl 漂洗液PW,12,000 rpm离心30秒,倒掉废液,将吸附柱CB3放入收集管中;9.将吸附柱CB3放回收集管中,12,000 rpm离心2分钟,倒掉废液,将吸附柱CB3置于室温放置数分钟,以彻底晾干吸附材料中残余的漂洗液;10.将吸附柱CB3转入一个干净的离心管中,向吸附膜的中间部位悬空滴加50-200 μl 洗脱缓冲液TE,室温放置2-5分钟,12,000 rpm 离心2分钟,将溶液收集到离心管中。
平端PCR产物加尾及连接转化
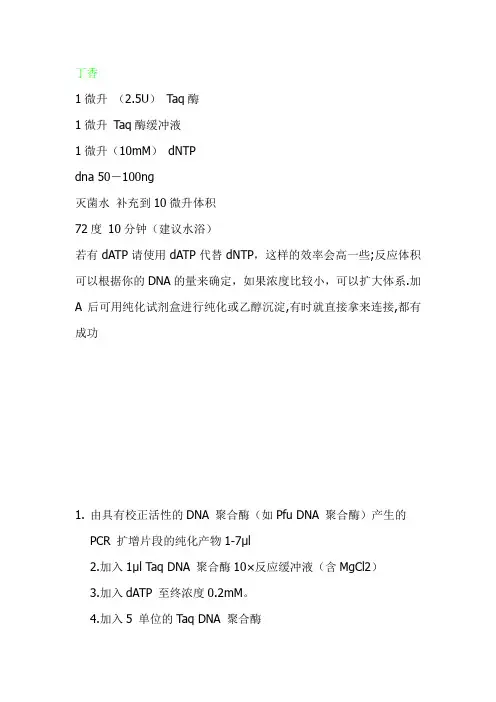
丁香1微升(2.5U)Taq酶1微升Taq酶缓冲液1微升(10mM)dNTPdna 50-100ng灭菌水补充到10微升体积72度10分钟(建议水浴)若有dATP请使用dATP代替dNTP,这样的效率会高一些;反应体积可以根据你的DNA的量来确定,如果浓度比较小,可以扩大体系.加A后可用纯化试剂盒进行纯化或乙醇沉淀,有时就直接拿来连接,都有成功1.由具有校正活性的DNA 聚合酶(如Pfu DNA 聚合酶)产生的PCR 扩增片段的纯化产物1-7μl2.加入1μl T aq DNA 聚合酶10×反应缓冲液(含MgCl2)3.加入dATP 至终浓度0.2mM。
4.加入5 单位的Taq DNA 聚合酶5.加去离子水至终反应体积为10μl70℃孵育15-30 分钟6.采用1-2μl 用于载体连接反应连接后转化感受态细菌,转化步骤:操作者需准备的材料(溶液配制参见章节XII. A)LB 平板(含有氨苄/IPTG/X-Gal)SOC 培养基1.每个连接反应准备2 个LB/氨苄/IPTG/X-Gal 平板,附加2 个平板测定转化效率(见章节VI.E),涂板前将平板平衡至室温(步骤10)。
2.离心使连接反应内容物汇集到管底,取2μl 连接反应产物加到置于冰上的1.5ml 离心管中(见注意事项1),向另一置于冰上的1.5ml 离心管加入0.1ng未酶切的质粒以测定感受态细胞的连接效率。
3.将冻存的JM109 高效率感受态细胞从-70℃冰箱中取出,放置在冰浴直至融化(大概5 分钟),轻轻振动离心管使之混匀。
4.向步骤2 准备的每个转化管中加入50μl 感受态细胞。
(加入100μl 细胞进行转化效率的测定)5.轻轻振动小管混匀,冰浴20 分钟。
6.在精确的42℃水浴中热击45-50 秒(不要振动)。
7.迅速将管子移到冰浴中,使细胞冷却2 分钟。
8.每管连接反应转化细胞中加入平衡至室温的950μl SOC 培养基,而转化未酶切质粒的细胞加入900μl SOC 培养基。
PCR产物的T载体连接和转化

将阳性克隆扩大培养,用灭菌的甘 油按比例与培养液混合,保存于80℃低温冰箱中。
04 PCR产物的应用
克隆基因的表达
克隆基因的表达是PCR产物应用的重要领域之一。通过将目的基因克隆到表达载 体中,可以实现在宿主细胞中的高效表达,从而获得大量的重组蛋白。
克隆基因的表达有助于研究基因的功能、蛋白质的结构和性质,以及开发新的药 物和治疗方法。
03
04
使用高质量的感受态细胞,确保其处于良 好的生长状态。
优化连接条件,如连接时间、温度、酶产物浓度,可以提高转化效率。
克隆基因表达不理想的问题及解决方案
问题:克隆基因表达量低 或未表达。
确认目的基因的ORF是否 正确,是否有基因缺陷或
突变。
优化表达条件,如温度、 pH、诱导剂浓度等。
02
03
04
05
06
解决方案
对PCR产物进行测序验证, 确保目的基因的序列正确。
对于关键突变,可以通过 定点诱变技术进行精确的 基因改造。
THANKS FOR WATCHING
感谢您的观看
解决方案
选择合适的宿主菌,有些 基因在特定的宿主菌中表
达较好。
添加基因表达增强剂,如 使用稀有密码子或增强子
序列。
基因突变研究中的问题及解决方案
问题:基因突变导致功能 丧失或表达异常。
使用高保真酶进行PCR扩 增,减少突变的发生。
在突变研究中,考虑使用 互补DNA(cDNA)代替 基因组DNA。
01
基因突变的研究
基因突变是生物多样性和进化的重要 驱动力。通过PCR技术,可以快速、 准确地检测和鉴定基因突变,研究其 产生机制和生物学意义。
基因突变的研究有助于了解人类遗传 性疾病的发病机制、药物抵抗和癌症 发生等生物学过程,为疾病诊断和治 疗提供依据。
基因连接转化实验报告(3篇)

第1篇一、实验目的1. 掌握基因连接与转化的基本原理和操作方法。
2. 学习目的基因与载体连接的实验操作步骤。
3. 熟悉转化实验的基本流程,包括感受态细胞的制备、转化、涂布培养和筛选等。
4. 了解基因表达载体的构建和鉴定方法。
二、实验原理基因连接转化实验是基因工程中重要的基本操作之一,其原理主要包括以下几个方面:1. 基因克隆:通过酶切、连接等操作,将目的基因与载体连接起来,构建成重组质粒。
2. 转化:将重组质粒导入宿主细胞,使其在宿主细胞内复制、表达。
3. 筛选:通过选择性培养基和分子生物学方法,筛选出含有目的基因的转化子。
4. 鉴定:对筛选出的转化子进行鉴定,确认其是否含有目的基因。
三、实验材料1. 试剂:限制性内切酶、T4连接酶、DNA连接缓冲液、DNA分子量标准、DNA聚合酶、PCR引物等。
2. 仪器:PCR仪、电泳仪、凝胶成像系统、离心机、移液器、培养箱、超净工作台等。
3. 细胞:感受态细胞(如大肠杆菌DH5α)。
4. 基因组DNA:目的基因片段和载体DNA。
四、实验步骤1. 目的基因片段的制备:采用PCR技术扩增目的基因片段。
2. 载体DNA的制备:提取载体DNA,进行酶切处理。
3. 基因连接:将酶切后的目的基因片段与载体连接。
4. 转化:将连接产物转化感受态细胞。
5. 涂布培养:将转化后的细胞涂布在选择性培养基上,培养过夜。
6. 筛选:挑选生长良好的单克隆菌落进行PCR检测。
7. 鉴定:对PCR检测阳性的菌落进行酶切和测序鉴定。
五、实验结果与分析1. PCR检测结果:根据PCR检测结果,筛选出含有目的基因的转化子。
2. 酶切鉴定:对PCR检测阳性的菌落进行酶切,观察酶切图谱,确认重组质粒是否构建成功。
3. 序列鉴定:对酶切鉴定阳性的菌落进行测序,与目的基因序列进行比对,验证其是否正确。
六、实验总结1. 通过本次实验,掌握了基因连接与转化的基本原理和操作方法。
2. 成功构建了含有目的基因的重组质粒,并对其进行了鉴定。
生物实验:dna连接与转化

不同的DNA连接酶具有不同的活性, 可以根据需要选择适当的连接酶以提 高连接效率。
03 DNA转化
感受态细胞制备
感受态细胞制备是DNA转化的关键步骤,通过处理细菌细胞使其处于易 于吸收外源DNA的状态。
常用的感受态细胞制备方法包括CaCl2法和电穿孔法,其中CaCl2法操作 简便,适用于大量制备,而电穿孔法适用于难以转化的大片段DNA。
生物实验DNA连接 与转化
目录
CONTENTS
• DNA连接酶与T4 DNA连接酶 • DNA连接反应 • DNA转化 • DNA连接与转化的应用 • 实验安全与注意事项
01 DNA连接酶与T4 DNA连 接酶
DNA连接酶的性质
01
02
03
生物来源
DNA连接酶可以从各种生 物中提取,如细菌、酵母 和哺乳动物。
连接反应的优化
选择适当的缓冲液
适当的缓冲液可以提高DNA连接酶的 活性,从而提高连接效率。常用的缓 冲液包括T4 DNA Ligase Buffer等。
使用高浓度的DNA片段
增加待连接的DNA片段的浓度可以提 高连接效率。因此,在进行连接反应 时,通常需要使用高浓度的DNA片段。
控制温度
在连接反应过程中,控制温度可以影 响DNA片段之间的结合效率和连接酶 的活性。通常需要在适当的温度下进 行反应,以确保最佳效果。
选择适当的感受态细 胞制备方法,以保证 转化效率。
确保实验操作在无菌 条件下进行,避免外 源DNA污染。
转化效率的检测
01
在转化过程中,注意控制实验参 数,如DNA浓度、感受态细胞数 量等。
02
在检测转化效率时,选择合适的 方法进行准确计数或扩增,以获 得可靠的实验结果。
连接转化攻略
双酶切连接反应之全攻略双酶切连接反应之全攻略前一阵子一直在做双酶切质粒重组,失败了很多次,不过很快改善了实验方法,用2周重组了14个质粒。
现就自己的体会,结合丁香园战友的珍贵经验,谈一下质粒重组的一些个人经验。
1、回收PCR产物:在进行PCR扩增时候,给引物两端设计好酶切位点,一般说来,限制酶的选择非常重要,尽量选择粘端酶切和那些酶切效率高的限制酶,如BamHI,HindIII,提前看好各公司的双切酶所用公用的BUFFER,以及各酶在公用BUFFER里的效率。
选好酶切位点后,在各个酶的两边加上保护碱基,其原则可参照:。
双酶切时间及其体系:需要强调的是很多人建议酶切过夜,其实完全没有必要,我一般酶切3个小时,其实1个小时已经足够。
应用大体系,如100微升。
纯化问题:纯化PCR产物割胶还是柱式,我推荐柱式,因为割胶手法不准,很容易割下大块的胶,影响纯化效率。
现在的柱式纯化号称可以祛除引物,既然如此,酶切掉的几个碱基肯定也会被纯化掉了。
所以,PCR产物和双酶切产物的纯化均可应用柱式纯化。
我用的是TAKARA的纯化柱试剂盒酶量的问题:以TAKARA的为例,其对1单位酶的定义如下:在50 μl 反应液中,30℃温度下反应1小时,将1 μg 的λDNA完全分解的酶量定义为1个活性单位(U)。
而该酶浓度约为15单位/微升,在除外酶降解的因素外,该酶可分解15μg的DNA,而一般从1-4ml 菌液提出的DNA约为3μg,而PCR纯化后的产物〔50体系〕约为3μg,所以即便全部加进去,只要纯化的质量好,酶切完全切得动。
2、酶切、回收后的PCR产物与载体的连接摩尔比的计算,很多人凭经验也可以。
但对于初学者从头认真计算则非常有必要。
回收的载体片段:回收的PCR产物片段=1:10,一般取前者,后者取。
pmol为单位的DNA转换为为µg单位的DNA:〔X pmoles×长度bp×650〕/ 1,000,000 〔注:长度bp×650是该双链DNA的分子量〕所得数值即为µg,也可以直接用这个公式套.1pmol 1000bp DNA=0.66μg,如载体是5380bp,则为。
13-连接与转化
制备感受态细胞
现在制备感受态细胞通常用CaCl2处理,在低温中 与外来DNA分子相混合. DNA分子转化分以下几步: 1.吸附--双链DNA分子吸附于受体菌表面; 2.转入--双链DNA分子解链。一条链进入受 体菌,另一条降解; 3. 自稳--外源质粒DNA分子在细胞内复制成 双链; 4.表达一供体基因随同复制子同时复制,分裂, 转录翻译。
本实验由二个方面组成:
1. 质粒DNA转化大肠杆菌。 质粒转化不同细菌有不同的转化效率,转化 效率的高低与实验的成败直接相关, 通常转 化效率可达105-107转化子/μg DNA。 获得高转化效率的关键是感受态体菌的制备。
所谓感受态, 就是细菌吸收转化因子的生理 状态。 关于感受态的本质与存在,说法很多, 目前 主要有两种假说: 1.局部原生质体化假说--感受态细胞的 表面形成一种能接受DNA的酶位点, 使D NA分子能进入细胞。
T4DNA连接酶作用机制
T4连接酶作用分三步: 1.T4DNA连接酶与辅助因子ATP形 成酶-AMP复合物。 2. 酶-AMP复合物结合到具有5’-磷 酸基和3’-羟基切口的DNA上,使DN A腺苷化。 3.产生一个新的磷酸二酯键,把缺口封起 来.
2.连接反应的温度
DNA连接酶的最适反应温度为37℃, 但在此温度下, 粘性末端的氢键结合很不稳 定,折衷方法是12℃过夜。
实验十六 DNA的连接与转化
1.DNA分子的体外连接 2.DNA的转化及转化子的筛选
一.实验目的及背景
当我们已经获得目的基因片段,选择好适当 的克隆(或表达,转化)质粒载体, 并确定 重组方案后,下面要进行的就是DNA片段 之间的体外连接,从而获得重组子 此重组子可转入相应的宿主菌中用于对目的 基因的扩增以及目的基因表达(如现代基因 工程药物的生产),还可用于序列分析和转 基因等重要生物技术的研究中。
实验三 目的基因的连接、转化
1、转化时一般要加一定量的巯基乙醇或 DMSO,其作用是防止细胞被胀破。
2、10 l连接产物可以进行2-3 次转化。
3、热休克作用原理 Ca2+诱导大肠杆菌成为感受态细胞, 感受态细胞经热休克(42oC,45~90 s) 发生收缩作用,使细胞膜出现空隙, 有利于外源基因的导入。
一、 PCR产物的回收
常见的回收方法:
1、冻融法:
1)在UV灯下,用手术刀片切下含DNA片段的琼脂 糖凝胶,-70oC冷冻至少15min;
2)在65oC水浴中使胶融化,加入等倍体积TE-饱合 酚,剧烈振荡30s,-70oC冷冻15min;
3)室温融化后,12,000rpm离心5min,将上层水相 移至另一管中,2.5倍体积乙醇、0.1倍体积 3mol/L NaAc沉淀、漂洗和干燥DNA。
可按下列配方进行连接反应:
回收的PCR产物(DNA片段) T载体 T4 DNA 连接酶buffer
T4 DNA ligase
7 l 1 l 1 l 1 l
终体积
10 l
轻弹管底混合,离心机甩一下,置25oC水浴1h。
连接产物可以直接用于转化,也可以置-20oC保存备用。
TA克隆原理
1、TaqDNA聚合酶:PCR产物的3`端突出一个A
实验三 目的基因的连接、转化
转化——
将(重组)DNA分子导入原核细胞的 过程。
本次实验是将重组T载体导入大肠杆菌。
实验三.目的基因的连接、转化
实验内容
1. PCR产物的回收; 2. 连接反应; 3. 感受态细胞的制备; 4. 铺制LB培养平板; 5. 连接产物的转化; 6. 涂板筛选转化成功的大肠杆菌。
2 、挤胶法
(1)在UV灯下,用手术刀片将含DNA片段的 琼脂糖凝胶切下,放入小离心管中;
连接和转化
连接和转化原理:隆技术(TA cloning)利用Taq聚合酶具有末端转移酶(TdT)活性,但却不具有3'-5'端外切酶校准活性的特点,可在PCR产物的3'端加上一个非模板依赖碱基“A”。
pMD18-T是一种高效克隆PCR产物的专用载体,它是由pUC18载体在Xba I和Sal I识别位点间插入一个EcoR V位点,然后用EcoR V进行酶切使质粒线性化,并在它的3'端添加“T”构建而成。
因其3'端带有一个突出的“T”尾,能高效地与带“A”尾的PCR产物连接,极大地提高了克隆的效率。
TA 克隆是目前克隆PCR产物最简便、快捷的方法。
pMD18-T载体结构图TA克隆原理图技术路线送样要求1. 请提供克隆片段的相关信息,包括名称、大小、样品是否带有“A”尾以及PCR产物是否已纯化。
已纯化的PCR产物请确保使用的溶剂为灭菌的双蒸水。
2. PCR已纯化样品:浓度≥20ng/µl,体积≥20µl;PCR未纯化样品:浓度≥50ng/µl, 体积≥25µl。
所需DNA的总量会随片段大小的不同而有所变化。
样品定量检测结果以我们为准。
3. 请务必在订单上注明 PCR所用引物序列,以便用于克隆结果的核对分析。
4. 当克隆结果中包含合作伙伴提供的单向部分引物序列,我们即视实验成功,将收取全额的实验费用。
5. 若序列中包含高GC、Poly等特殊或复杂结构导致测序中断,我们即视实验成功,将收取全额的实验费用。
6. 项目完成一个月后,若合作伙伴无要求返还菌液或质粒等,则我们将代为销毁。
提供结果1.高纯度质粒,大约2μg DNA,OD值在1.80-2.00之间2.含有重组质粒的甘油菌3测序原始图谱和序列4.去载体后的序列5要求测通的样品则提供拼接序列。
步骤一、连接:T4连接前的准备。
配LB培养基,每个培养皿(一次性)约20ml。
配法(100ml):胰蛋白栋1g;酵母浸粉0.5g;氯化钠0.5g;琼脂1.5g;加NaOH100μl(0.01mol/L),调PH=5.8温而不烫时(即121℃灭菌后,待凝固前或重融),100微升加入60μl的AMP (100mg/mL),然后铺板。