
药品注册现场核查管理规定
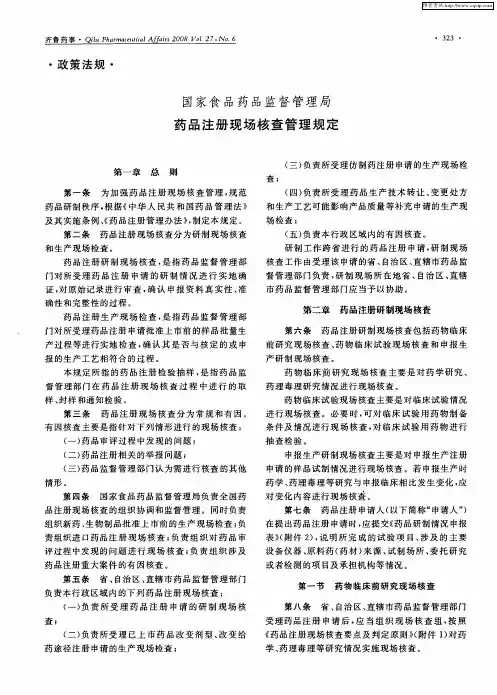
药品注册现场核查管理规定第一章总则第一条为加强药品注册现场核查管理,规范药品研制秩序,根据《中华人民共和国药品管理法》及其实施条例、《药品注册管理办法》,制定本规定。
第二条药品注册现场核查分为研制现场核查和生产现场检查。
药品注册研制现场核查,是指药品监督管理部门对所受理药品注册申请的研制情况进行实地确证,对原始记录进行审查,确认申报资料真实性、准确性和完整性的过程。
药品注册生产现场检查,是指药品监督管理部门对所受理药品注册申请批准上市前的样品批量生产过程等进行实地检查,确认其是否与核定的或申报的生产工艺相符合的过程。
本规定所指的药品注册检验抽样,是指药品监督管理部门在药品注册现场核查过程中进行的取样、封样和通知检验。
第三条药品注册现场核查分为常规和有因。
有因核查主要是指针对下列情形进行的现场核查:(一)药品审评过程中发现的问题;(二)药品注册相关的举报问题;(三)药品监督管理部门认为需进行核查的其他情形。
第四条国家食品药品监督管理局负责全国药品注册现场核查的组织协调和监督管理。
同时负责组织新药、生物制品批准上市前的生产现场检查;负责组织进口药品注册现场核查;负责组织对药品审评过程中发现的问题进行现场核查;负责组织涉及药品注册重大案件的有因核查。
第五条省、自治区、直辖市药品监督管理部门负责本行政区域内的下列药品注册现场核查:(一)负责所受理药品注册申请的研制现场核查;(二)负责所受理已上市药品改变剂型、改变给药途径注册申请的生产现场检查;(三)负责所受理仿制药注册申请的生产现场检查;(四)负责所受理药品生产技术转让、变更处方和生产工艺可能影响产品质量等补充申请的生产现场检查;(五)负责本行政区域内的有因核查。
研制工作跨省进行的药品注册申请,研制现场核查工作由受理该申请的省、自治区、直辖市药品监督管理部门负责,研制现场所在地省、自治区、直辖市药品监督管理部门应当予以协助。
第二章药品注册研制现场核查第六条药品注册研制现场核查包括药物临床前研究现场核查、药物临床试验现场核查和申报生产研制现场核查。
药物临床前研究现场核查主要是对药学研究、药理毒理研究情况进行现场核查。
药物临床试验现场核查主要是对临床试验情况进行现场核查。
必要时,可对临床试验用药物制备条件及情况进行现场核查,对临床试验用药物进行抽查检验。
申报生产研制现场核查主要是对申报生产注册申请的样品试制情况进行现场核查。
若申报生产时药学、药理毒理等研究与申报临床相比发生变化,应对变化内容进行现场核查。
第七条药品注册申请人(以下简称“申请人”)在提出药品注册申请时,应提交《药品研制情况申报表》(附件2),说明所完成的试验项目、涉及的主要设备仪器、原料药(药材)来源、试制场所、委托研究或者检测的项目及承担机构等情况。
第一节药物临床前研究现场核查第八条省、自治区、直辖市药品监督管理部门受理药品注册申请后,应当组织现场核查组,按照《药品注册现场核查要点及判定原则》(附件1)对药学、药理毒理等研究情况实施现场核查。
申请注册的药品属于生物制品的,核查组在现场核查时应抽取3个生产批号的检验用样品,填写《药品注册抽样记录单》及《药品注册检验通知书》,并将样品、《药品注册抽样记录单》、《药品注册检验通知书》及相关资料一并送交药品检验所。
第九条省、自治区、直辖市药品监督管理部门完成药物临床前研究现场核查后,应当在规定的时间内将《药品注册研制现场核查报告》(附件3)连同《药品注册管理办法》规定的其他资料一并送交国家食品药品监督管理局药品审评中心。
第二节药物临床试验现场核查第十条省、自治区、直辖市药品监督管理部门受理新药、按照新药程序申报的生产申请后,应当组织现场核查组,按照《药品注册现场核查要点及判定原则》对临床试验情况实施现场核查。
第十一条对于仿制药申请和补充申请,申请人完成临床试验后,应当将临床试验资料报送国家食品药品监督管理局药品审评中心,并报送所在地省、自治区、直辖市药品监督管理部门。
省、自治区、直辖市药品监督管理部门应当组织对临床试验进行现场核查。
第十二条省、自治区、直辖市药品监督管理部门完成药物临床试验现场核查后,应当在规定的时间内将《药品注册研制现场核查报告》连同《药品注册管理办法》规定的其他资料一并送交国家食品药品监督管理局药品审评中心。
第三节申报生产研制现场核查第十三条省、自治区、直辖市药品监督管理部门受理药品生产申请后,应当组织现场核查组,按照《药品注册现场核查要点及判定原则》对申报生产研制情况实施现场核查。
对于新药、按照新药程序申报的生产申请,除生物制品外的其他药品,核查组在现场核查时应抽取3批样品,填写《药品注册抽样记录单》及《药品注册检验通知书》,并将样品、《药品注册抽样记录单》、《药品注册检验通知书》及相关资料一并送交药品检验所。
第十四条省、自治区、直辖市药品监督管理部门完成申报生产研制现场核查后,应当在规定的时间内将《药品注册研制现场核查报告》连同《药品注册管理办法》规定的其他资料一并送交国家食品药品监督管理局药品审评中心。
第三章药品注册生产现场检查第一节新药、生物制品生产现场检查第十五条国家食品药品监督管理局药品审评中心对于新药、生物制品的注册申请,经审评符合规定的,通知申请人申请生产现场检查,同时告知国家食品药品监督管理局药品认证管理中心。
第十六条申请人应当自收到生产现场检查通知之日起6个月内向国家食品药品监督管理局药品认证管理中心提出药品注册生产现场检查的申请,报送《药品注册生产现场检查申请表》(附件4)。
第十七条国家食品药品监督管理局药品认证管理中心在收到生产现场检查的申请后,应当根据核定的生产工艺组织对样品批量生产过程等进行生产现场检查。
第十八条国家食品药品监督管理局药品认证管理中心应当组织现场核查组,按照《药品注册现场核查要点及判定原则》实施现场检查。
核查组在现场检查时应抽取1批样品(生物制品抽取3批样品),填写《药品注册抽样记录单》及《药品注册检验通知书》,并将样品、《药品注册抽样记录单》、《药品注册检验通知书》及相关资料一并送交进行该药品标准复核的药品检验所。
第十九条国家食品药品监督管理局药品认证管理中心完成生产现场检查后,应当在规定的时间内将《药品注册生产现场检查报告》(附件5)送交国家食品药品监督管理局药品审评中心。
第二节已上市药品改变剂型、改变给药途径生产现场检查第二十条国家食品药品监督管理局药品审评中心对于已上市药品改变剂型、改变给药途径的注册申请,经审评符合规定的,通知申请人申请生产现场检查,同时告知受理该注册申请的省、自治区、直辖市药品监督管理部门。
第二十一条申请人应当自收到生产现场检查通知之日起6个月内向受理其注册申请的省、自治区、直辖市药品监督管理部门提出生产现场检查的申请,报送《药品注册生产现场检查申请表》。
第二十二条省、自治区、直辖市药品监督管理部门在收到生产现场检查的申请后,应当根据核定的生产工艺组织对样品批量生产过程等进行生产现场检查。
第二十三条省、自治区、直辖市药品监督管理部门应当组织现场核查组,按照《药品注册现场核查要点及判定原则》实施现场检查。
核查组在现场检查时应抽取1批样品,填写《药品注册抽样记录单》及《药品注册检验通知书》,并将样品、《药品注册抽样记录单》、《药品注册检验通知书》及相关资料一并送交进行该药品标准复核的药品检验所。
第二十四条省、自治区、直辖市药品监督管理部门完成生产现场检查后,应当在规定的时间内将《药品注册生产现场检查报告》送交国家食品药品监督管理局药品审评中心。
第三节仿制药生产现场检查第二十五条申请人申请仿制药注册,应当填写《药品注册申请表》和《药品注册生产现场检查申请表》,并连同有关申报资料报送所在地省、自治区、直辖市药品监督管理部门。
第二十六条省、自治区、直辖市药品监督管理部门受理仿制药申请后,应当根据申请人申报的生产工艺组织对样品批量生产过程等进行生产现场检查。
第二十七条省、自治区、直辖市药品监督管理部门应当组织现场核查组,按照《药品注册现场核查要点及判定原则》实施现场检查。
核查组在现场检查时应抽取连续生产的3批样品,填写《药品注册抽样记录单》及《药品注册检验通知书》,并将样品、《药品注册抽样记录单》、《药品注册检验通知书》及相关资料一并送交药品检验所。
第二十八条省、自治区、直辖市药品监督管理部门完成生产现场检查后,应当在规定的时间内将《药品注册生产现场检查报告》连同《药品注册管理办法》规定的其他资料一并送交国家食品药品监督管理局药品审评中心。
第四节补充申请生产现场检查第二十九条按照《药品注册管理办法》第一百一十七条的规定,对于药品生产技术转让、变更处方和生产工艺可能影响产品质量等的补充申请,省、自治区、直辖市药品监督管理部门应当进行生产现场检查。
第三十条按照《药品注册管理办法》第一百一十七条的规定需进行生产现场检查的补充申请,凡生产工艺未发生变更的,申请人应当填写《药品补充申请表》和《药品注册生产现场检查申请表》,并连同有关申报资料报送所在地省、自治区、直辖市药品监督管理部门。
省、自治区、直辖市药品监督管理部门受理申请后,应当根据其《药品注册批件》组织对样品批量生产过程等进行生产现场检查。
第三十一条按照《药品注册管理办法》第一百一十七条的规定需进行生产现场检查的补充申请,凡生产工艺发生变更的,申请人应当填写《药品补充申请表》,并连同有关申报资料报送所在地省、自治区、直辖市药品监督管理部门。
省、自治区、直辖市药品监督管理部门将申报资料报送国家食品药品监督管理局药品审评中心。
经审评符合规定的,按照本规定第二十、二十一、二十二条的程序进行生产现场检查。
第三十二条省、自治区、直辖市药品监督管理部门应当组织现场核查组,按照《药品注册现场核查要点及判定原则》实施现场检查。
核查组在现场检查时应抽取3批样品,填写《药品注册抽样记录单》及《药品注册检验通知书》,并将样品、《药品注册抽样记录单》、《药品注册检验通知书》及相关资料一并送交药品检验所。
第三十三条省、自治区、直辖市药品监督管理部门完成生产现场检查后,应当在规定的时间内将《药品注册生产现场检查报告》连同《药品注册管理办法》规定的其他资料一并送交国家食品药品监督管理局药品审评中心。
第四章组织实施第三十四条药品监督管理部门在实施药品注册现场核查前,应制定核查方案,组织核查组,通知被核查单位,并告知申请人。
第三十五条药品注册现场核查由核查组具体实施。
核查组一般由2人以上组成,实行组长负责制,核查组成员由派出核查组的部门确定。
根据被核查药品注册申请的情况,可以组织相关专家参与核查。
国家食品药品监督管理局组织的药品注册现场核查,被核查单位所在地省、自治区、直辖市药品监督管理部门应选派一名药品监督管理人员作为观察员协助核查工作。
药品注册现场核查管理规定及其相关问题
实施了《药品注册现场核查管理规定》
(国食药监注[2008]255号(下称《规
定》),其目的是为进一步规范药品研制
秩序,强化药品注册现场核查,保证核查
工作质量。
可编辑课件
3
指导思想(一)
➢贯彻落实《药品注册管理办法》有关药品 注册研制现场核查和生产现场检查的要求
➢尽可能做到 • 内容合法化,保持一致性 • 过程程序化,保证可操作性 • 标准统一化,保证核查质量 • 分工合理化,提高行政效率
注册申请的生产现场检查; 负责所受理仿制药注册申请的生产现场检查; 负责所受理药品生产技术转让、变更处方和生产
工艺可能影响产品质量等补充申请的生产现场检 查;
负责本行政区域内的有因核查。 ——所有受理品种的研制现场核查、四种情形生 产现场检查
可编辑课件
11
职责分工(四)
说明:研制工作跨省进行的药品注册 申请,研制现场核查工作由受理该申请的 省、自治区、直辖市药品监督管理部门负 责,研制现场所在地省、自治区、直辖市 药品监督管理部门应当予以协助。
➢《规定》共分7章59条,含5个附件; ➢明确各环节 • 现场核查执行主体 • 工作流程 • 核查要点 • 判定原则 • 核查结果 • 文书、表格格式
可编辑课件
6
设定核心章节主线(二)
➢《规定》按研制和生产阶段分类 ✓临床前研究现场核查 ✓临床试验现场核查 ✓申报生产研制现场核查 ✓生产现场检查(上市前样品批量生产)
可编辑课件
现场核查分类
• 新药临床后报生产:进行研制现场核查,抽取研 制的连续3批样品;同时进行临床试验核查(含生 物等效性);国家局药审中心审评符合规定后由 国家局药品认证管理中心进行生产现场检查,同 时抽取1批样品。
国家食品药品监督管理局药品注册现场核查管理规定
药品注册现场核查要点及判定标准(正式稿)

药品注册现场核查要点及判定标准(正式稿)本核查要点依据《药品注册管理办法》及《药品注册现场核查及抽样程序与要求(试行)》等有关规定,针对药品研制过程的四个方面(处方工艺研究及试制,质量、稳定性研究及样品检验,药理毒理研究,临床试验),提示现场核查的重点部位和关键要素,对核查结果是否符合真实性要求给予判定。
一、处方工艺研究及试制1. 研究及试制条件、设备*1.1 处方工艺研究现场应有与研究项目相适应的场地、设备和仪器。
*1.2 样品试制现场应有试制该品的全部相应设备。
1.3 研制人员应从事过该项工作并与申报资料的记载一致。
2. 原料药*2.1 应有来源凭证和检验记录原件。
必要时结合原料药生产企业销售情况进行核查。
*2.2 购入时间或供货时间应与样品试制时间对应一致。
*2.3 购入量应满足样品试制的需求。
3.样品3.1 样品试制量、剩余量与使用量之间的关系应对应一致。
3.2 尚在进行的长期稳定性研究应有留样并有与申报资料一致的直接接触药品的内包装。
必要时要求在现场利用检测仪器设备进行鉴别检验。
4 研制记录*4.1样品的试制应有制备记录或原始批生产记录。
★4.2 申报批准文号所需样品的试制应在本企业生产车间内进行。
4.3 样品制备记录项目及其内容应齐全,如试制时间、试制过程及内容、中间体检验记录等。
申报批准文号所需样品的原始批生产记录应当符合《药品生产质量管理规范》的要求。
4.4 申报批准文号所需样品的原始批生产记录应与申报工艺一致。
4.5 各项研究及临床试验所用样品的试制时间与批号间的关系应对应一致。
4.6 处方工艺研究记录应有筛选、摸索等试验过程的具体内容。
二、质量、稳定性研究及样品检验1.研究条件、仪器设备1.1 研究及检验必需的仪器设备应具备。
1.2 高效液相色谱仪、分析天平等仪器应有使用记录。
1.3 研制人员应从事过该项工作并与申报资料的记载一致。
2.对照药2.1 对照研究所用上市药品应有来源证明或记录。
药品注册核查实施原则和程序管理规定(征求意见稿)
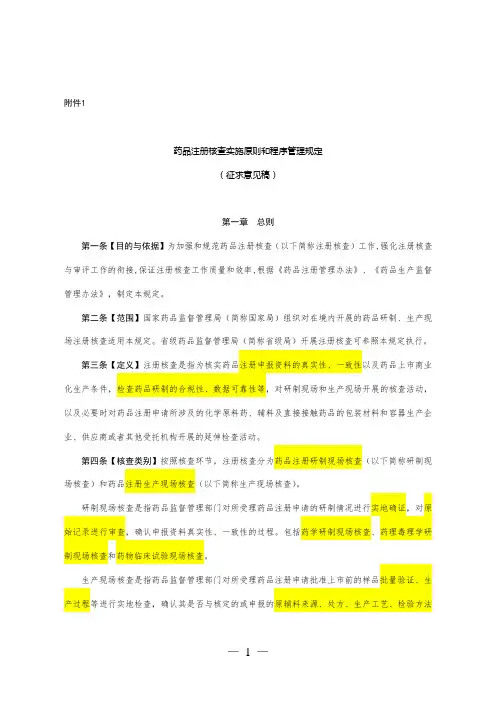
附件1药品注册核查实施原则和程序管理规定(征求意见稿)第一章总则第一条【目的与依据】为加强和规范药品注册核查(以下简称注册核查)工作,强化注册核查与审评工作的衔接,保证注册核查工作质量和效率,根据《药品注册管理办法》、《药品生产监督管理办法》,制定本规定。
第二条【范围】国家药品监督管理局(简称国家局)组织对在境内开展的药品研制、生产现场注册核查适用本规定。
省级药品监督管理局(简称省级局)开展注册核查可参照本规定执行。
第三条【定义】注册核查是指为核实药品注册申报资料的真实性、一致性以及药品上市商业化生产条件,检查药品研制的合规性、数据可靠性等,对研制现场和生产现场开展的核查活动,以及必要时对药品注册申请所涉及的化学原料药、辅料及直接接触药品的包装材料和容器生产企业、供应商或者其他受托机构开展的延伸检查活动。
第四条【核查类别】按照核查环节,注册核查分为药品注册研制现场核查(以下简称研制现场核查)和药品注册生产现场核查(以下简称生产现场核查)。
研制现场核查是指药品监督管理部门对所受理药品注册申请的研制情况进行实地确证,对原始记录进行审查,确认申报资料真实性、一致性的过程。
包括药学研制现场核查、药理毒理学研制现场核查和药物临床试验现场核查。
生产现场核查是指药品监督管理部门对所受理药品注册申请批准上市前的样品批量验证、生产过程等进行实地检查,确认其是否与核定的或申报的原辅料来源、处方、生产工艺、检验方法和质量标准、稳定性研究等相符合,以及是否具备商业化生产条件的过程。
本规定所指的药品注册检验抽样是指药品监督管理部门在注册核查过程中进行的取样、封样和通知检验。
第五条【有因检查】按照启动原因,注册核查分为常规核查和有因检查。
针对国家药品监督管理局药品审评中心(简称药审中心)在审评过程中,发现申报资料真实性存疑或者有明确线索举报等,需要现场核实的,核查中心组织开展针对性有因检查,必要时进行抽样检验。
第六条【监管方职责】国家局主管药品注册管理工作,监督管理注册核查工作,督促省级局对注册核查期间发现的重大问题和风险进行调查处置。
药品注册现场核查要点和判定原则李慧芬(1)
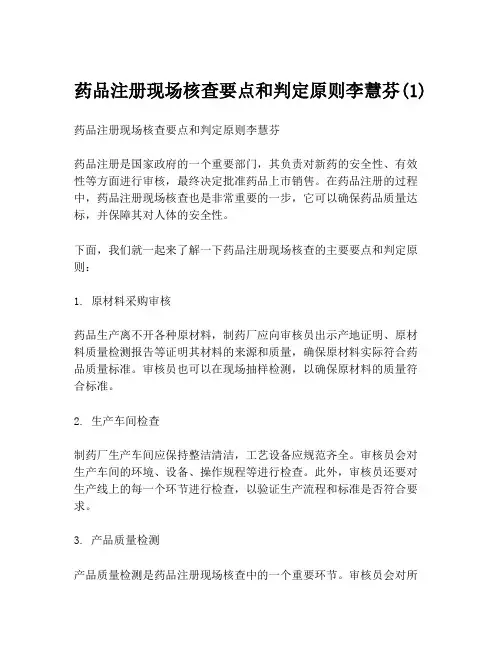
药品注册现场核查要点和判定原则李慧芬(1)药品注册现场核查要点和判定原则李慧芬
药品注册是国家政府的一个重要部门,其负责对新药的安全性、有效性等方面进行审核,最终决定批准药品上市销售。
在药品注册的过程中,药品注册现场核查也是非常重要的一步,它可以确保药品质量达标,并保障其对人体的安全性。
下面,我们就一起来了解一下药品注册现场核查的主要要点和判定原则:
1. 原材料采购审核
药品生产离不开各种原材料,制药厂应向审核员出示产地证明、原材料质量检测报告等证明其材料的来源和质量,确保原材料实际符合药品质量标准。
审核员也可以在现场抽样检测,以确保原材料的质量符合标准。
2. 生产车间检查
制药厂生产车间应保持整洁清洁,工艺设备应规范齐全。
审核员会对生产车间的环境、设备、操作规程等进行检查。
此外,审核员还要对生产线上的每一个环节进行检查,以验证生产流程和标准是否符合要求。
3. 产品质量检测
产品质量检测是药品注册现场核查中的一个重要环节。
审核员会对所
生产的药品样品进行全面检测,以确保其质量符合国家规定的药品质
量标准。
审核员从检测样品中选取样品后,严格按照规定的程序进行
检测,以确保检测结果准确可靠。
4. 质量管理体系审核
药品注册现场核查中最后的一个环节是对制药厂质量管理体系的审核。
审核员会对制药厂的制度、流程、记录等方面进行审查,以确保其质
量管理体系得到有效落实,符合GMP质量管理体系要求。
综上所述,药品注册现场核查是制药厂和政府监管部门的一项非常重
要的工作,只有严格按照规定的要求进行审核和把控,才能不断提升
药品的质量,保证人们的用药安全。
药品注册核查实施原则和程序管理规定(征求意见稿)【模板】
附件1药品注册核查实施原则和程序管理规定(征求意见稿)第一章总则第一条【目的与依据】为加强和规范药品注册核查(以下简称注册核查)工作,强化注册核查与审评工作的衔接,保证注册核查工作质量和效率,根据《药品注册管理办法》、《药品生产监督管理办法》,制定本规定。
第二条【范围】国家药品监督管理局(简称国家局)组织对在境内开展的药品研制、生产现场注册核查适用本规定。
省级药品监督管理局(简称省级局)开展注册核查可参照本规定执行。
第三条【定义】注册核查是指为核实药品注册申报资料的真实性、一致性以及药品上市商业化生产条件,检查药品研制的合规性、数据可靠性等,对研制现场和生产现场开展的核查活动,以及必要时对药品注册申请所涉及的化学原料药、辅料及直接接触药品的包装材料和容器生产企业、供应商或者其他受托机构开展的延伸检查活动。
第四条【核查类别】按照核查环节,注册核查分为药品注册研制现场核查(以下简称研制现场核查)和药品注册生产现场核查(以下简称生产现场核查)。
研制现场核查是指药品监督管理部门对所受理药品注册申请的研制情况进行实地确证,对原始记录进行审查,确认申报资料真实性、一致性的过程。
包括药学研制现场核查、药理毒理学研制现场核查和药物临床试验现场核查。
生产现场核查是指药品监督管理部门对所受理药品注册申请批准上市前的样品批量验证、生产过程等进行实地检查,确认其是否与核定的或申报的原辅料来源、处方、生产工艺、检验方法和质量标准、稳定性研究等相符合,以及是否具备商业化生产条件的过程。
本规定所指的药品注册检验抽样是指药品监督管理部门在注册核查过程中进行的取样、封样和通知检验。
第五条【有因检查】按照启动原因,注册核查分为常规核查和有因检查。
针对国家药品监督管理局药品审评中心(简称药审中心)在审评过程中,发现申报资料真实性存疑或者有明确线索举报等,需要现场核实的,核查中心组织开展针对性有因检查,必要时进行抽样检验。
第六条【监管方职责】国家局主管药品注册管理工作,监督管理注册核查工作,督促省级局对注册核查期间发现的重大问题和风险进行调查处置。
药品注册现场核查及抽样程序与要求(试行)
药品注册现场核查及抽样程序与要求(试行)附件二:药品注册现场核查及抽样程序与要求(试行)第一条为规范药品注册所需现场核查及药品注册检验抽样的行为,核实药品注册申报资料的真实性,根据《中华人民共和国药品管理法》、《中华人民共和国药品管理法实施条例》和《药品注册管理办法》,制定本程序与要求。
第二条现场核查,是指药品监督管理部门对所受理药品注册申请品种的研制、生产情况及条件进行实地确证,以及对品种研制、生产的原始记录进行审查,并做出是否与申报资料相符评价的过程。
药品注册检验抽样,是指药品监督管理部门为药品注册检验目的,对所受理药品注册申请的试制样品进行现场取样、封样、通知检验的过程。
第三条国家食品药品监督管理局委托省、自治区、直辖市食品药品监督管理局(药品监督管理局)(以下简称省级药品监督管理部门)对所受理药品注册申请组织进行现场核查和药品注册检验抽样工作。
第四条国家食品药品监督管理局根据审查需要,对所受理进口药品及其他药品注册申报资料中涉及的境外研制、生产情况及条件组织进行现场核查和药品注册检验抽样工作。
第五条研制工作跨省进行的药品注册申请,现场核查工作由受理该申请的省级药品监督管理部门组织进行,研制现场所在地省级药品监督管理部门应当协助进行。
第六条现场核查项目包括:药学研究、药理毒理研究、临床试验、样品试制。
根据审查需要,对临床试验用药物制备的情况以及条件进行现场核查。
药品注册检验抽样在现场核查时一并进行。
不需要进行现场核查的,可另行安排。
第七条在新药临床试验审批阶段已经进行现场核查的项目,研制、生产情况及条件没有变化的,进入新药生产审批阶段后可不再对该药品重复进行核查。
临床试验用药物制备情况以及条件的实地确证,可与该新药生产审批阶段的现场核查一并进行。
第八条从事现场核查及药品注册检验抽样的人员,应当具备相应的专业知识,并经过药品管理法律、法规、规章和药品注册现场核查、药品抽样相关知识的培训。
第九条现场核查的启动。
药品注册现场核查管理规定
药品注册现场核查管理规定(一)药品审评过程中发现的问题;(二)药品注册相关的举报问题;(三)药品监督管理部门认为需进行核查的其他情形。
第四条国家食品药品监督管理局负责全国药品注册现场核查的组织协调和监督管理。
同时负责组织新药、生物制品批准上市前的生产现场检查;负责组织进口药品注册现场核查;负责组织对药品审评过程中发现的问题进行现场核查;负责组织涉及药品注册重大案件的有因核查。
第五条省、自治区、直辖市药品监督管理部门负责本行政区域内的下列药品注册现场核查:(一)负责所受理药品注册申请的研制现场核查;(二)负责所受理已上市药品改变剂型、改变给药途径注册申请的生产现场检查;(三)负责所受理仿制药注册申请的生产现场检查;(四)负责所受理药品生产技术转让、变更处方和生产工艺可能影响产品质量等补充申请的生产现场检查;(五)负责本行政区域内的有因核查。
研制工作跨省进行的药品注册申请,研制现场核查工作由受理该申请的省、自治区、直辖市药品监督管理部门负责,研制现场所在地省、自治区、直辖市药品监督管理部门应当予以协助。
第二章药品注册研制现场核查第六条药品注册研制现场核查包括药物临床前研究现场核查、药物临床试验现场核查和申报生产研制现场核查。
药物临床前研究现场核查主要是对药学研究、药理毒理研究情况进行现场核查。
药物临床试验现场核查主要是对临床试验情况进行现场核查。
必要时,可对临床试验用药物制备条件及情况进行现场核查,对临床试验用药物进行抽查检验。
申报生产研制现场核查主要是对申报生产注册申请的样品试制情况进行现场核查。
若申报生产时药学、药理毒理等研究与申报临床相比发生变化,应对变化内容进行现场核查。
第七条药品注册申请人(以下简称“申请人”)在提出药品注册申请时,应提交《药品研制情况申报表》(附件2),说明所完成的试验项目、涉及的主要设备仪器、原料药(药材)来源、试制场所、委托研究或者检测的项目及承担机构等情况。
第一节药物临床前研究现场核查第八条省、自治区、直辖市药品监督管理部门受理药品注册申请后,应当组织现场核查组,按照《药品注册现场核查要点及判定原则》(附件1)对药学、药理毒理等研究情况实施现场核查。
药品注册研制现场核查要求及问题分析PPT课件
确保申请注册的药品在研制过程中符 合相关法规要求,保证药品的安全性 、有效性和质量可控性。
核查的重要性和意义
保证药品注册申请的真实性
通过现场核查,可以核实申请注册的药品在研制过程中的实际情 况,确保提交的注册资料真实可靠,防止虚假申报。
提高药品研制质量
现场核查可以发现研制过程中存在的问题和不足,促进申请人改进 和完善研制工作,提高药品的质量和安全性。
是药品注册研制现场核查的重要依据之一。
《药品注册现场核查指导原则》
03
指导原则对药品注册研制现场核查的具体实施提供了详细的指
导和建议,包括核查内容、核查程序、核查要点等。
02
现场核查要求
核查流程与内容
核查流程
制定核查计划、现场实施核查、 出具核查报告、问题整改与追踪 。
核查内容
药品研制合规性、数据可靠性、 试验操作规范性等。
总结与展望
总结
药品注册研制现场核查是确保药品质量和安全的重要手段,未来将朝着国际化、科技化、全面化方向发展。企业 应加强内部管理,提高研发质量水平,以应对未来的挑战。
展望
随着科技的不断进步和国际合作的加强,药品注册研制现场核查将更加严格和规范。企业应积极应对,加强自身 能力建设,提高研发实力和国际竞争力。同时,也希望政府和相关监管部门能够加强政策引导和支持,推动药品 注册研制行业的健康发展。
强化监督与评估 加强对现场核查工作的监督与评 估,及时发现和纠正存在的问题, 持续改进和提高现场核查工作水 平。
优化核查流程 对现有核查流程进行全面梳理和 分析,找出存在的问题和不足之 处,进行针对性的改进和优化。
完善质量管理体系 建立健全的质量管理体系,确保 现场核查工作的规范化和标准化, 提高核查结果的准确性和可靠性。
药品注册现场核查管理规定
药品注册现场核查管理规定药品注册现场核查管理规定第一章总则第一条为加强药品注册现场核查管理,规范药品研制秩序,根据《中华人民共和国药品管理法》及其实施条例、《药品注册管理办法》,制定本规定。
第二条药品注册现场核查分为研制现场核查和生产现场检查。
药品注册研制现场核查,是指药品监督管理部门对所受理药品注册申请的研制情况进行实地确证,对原始记录进行审查,确认申报资料真实性、准确性和完整性的过程。
药品注册生产现场检查,是指药品监督管理部门对所受理药品注册申请批准上市前的样品批量生产过程等进行实地检查,确认其是否与核定的或申报的生产工艺相符合的过程。
本规定所指的药品注册检验抽样,是指药品监督管理部门在药品注册现场核查过程中进行的取样、封样和通知检验。
第三条药品注册现场核查分为常规和有因。
有因核查主要是指针对下列情形进行的现场核查:(一)药品审评过程中发现的问题;(二)药品注册相关的举报问题;(三)药品监督管理部门认为需进行核查的其他情形。
第四条国家食品药品监督管理局负责全国药品注册现场核查的组织协调和监督管理。
同时负责组织新药、生物制品批准上市前的生产现场检查;负责组织进口药品注册现场核查;负责组织对药品审评过程中发现的问题进行现场核查;负责组织涉及药品注册重大案件的有因核查。
第五条省、自治区、直辖市药品监督管理部门负责本行政区域内的下列药品注册现场核查:(一)负责所受理药品注册申请的研制现场核查;(二)负责所受理已上市药品改变剂型、改变给药途径注册申请的生产现场检查;(三)负责所受理仿制药注册申请的生产现场检查;(四)负责所受理药品生产技术转让、变更处方和生产工艺可能影响产品质量等补充申请的生产现场检查;(五)负责本行政区域内的有因核查。
研制工作跨省进行的药品注册申请,研制现场核查工作由受理该申请的省、自治区、直辖市药品监督管理部门负责,研制现场所在地省、自治区、直辖市药品监督管理部门应当予以协助。
第二章药品注册研制现场核查第六条药品注册研制现场核查包括药物临床前研究现场核查、药物临床试验现场核查和申报生产研制现场核查。