
化学药品新注册分类中英文版本
中国药品注册的分类说明:
化学药品新注册分类共分为5个类别,具体如下:
1类:境内外均未上市的创新药。
指含有新的结构明确的、具有药理作用的化合物,且具有临床价值的药品。
2类:境内外均未上市的改良型新药。
指在已知活性成份的基础上,对其结构、剂型、处方工艺、给药途径、适应症等进行优化,且具有明显临床优势的药品。
3类:境内申请人仿制境外上市但境内未上市原研药品的药品。
该类药品应与原研药品的质量和疗效一致。
原研药品指境内外首个获准上市,且具有完整和充分的安全性、有效性数据作为上市依据的药品。
4类:境内申请人仿制已在境内上市原研药品的药品。
该类药品应与原研药品的质量和疗效一致。
5类:境外上市的药品申请在境内上市。
涉及到本次双方的合作项目的进口注册类型为5.2类别:境外上市的非原研药品(包括原料药及其制剂)申请在境内上市。
The classification instruction of drug registration in China
There are 5 categories of chemical drug new registrations. They are as follows. Category 1: Innovative drugs that are not marketed both domestically and abroad. These drugs contain new compounds with clear structures and pharmacological effects and they have clinical value.
Category 2: Modified new drugs that are not marketed both domestically or abroad. With known active components, the drug’s structure, phase, prescription manufacturing process, administration route and indication are optimized and it has obvious clinical advantage.
Category 3: The drugs that are imitated by domestic applicants to original drugs that have been marketed abroad but not domestically.This kind of drugs are supposed to have the same quality and effects with original drugs.Original drugs are the foremost drugs that are approved to be marketed domestically and /or abroad with complete and full safety and validity data as marketing evidence.
Category 4: The drugs that are imitated by domestic applicants to original drugs that have been marketed domestically. This kind of drugs are supposed to have the same quality and effects with original drugs.
Category 5: The drugs that have been marketed abroad are applied to be marketed domestically.
The category of the imported registration involved in our collaboration program is category 5.2: non-original drugs( including API and its preparation) that have been marketed abroad are applied to be marketed domestically.。
新旧注册分类及申报资料要求对比-
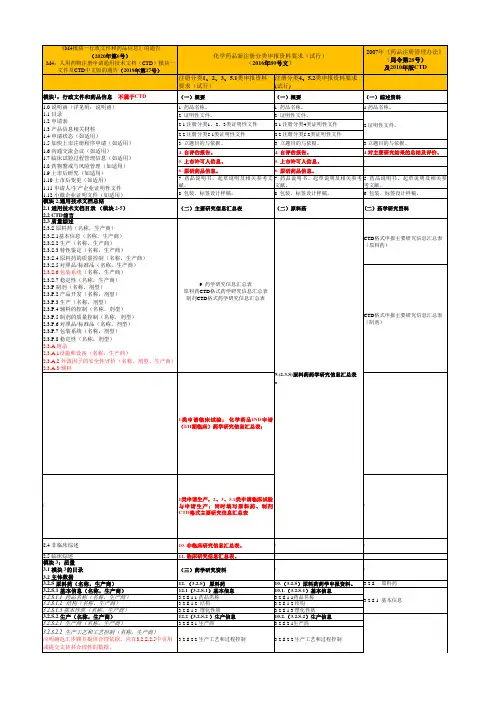
《M4模块一行政文件和药品信息》的通告(2020年第6号)M4:人用药物注册申请通用技术文档(CTD)模块一文件及CTD中文版的通告(2019年第17号)2007年《药品注册管理办法》(局令第28号)及2010年版CTD注册分类1、2、3、5.1类申报资料要求(试行)注册分类4、5.2类申报资料要求(试行)模块1:行政文件和药品信息不属于CTD(一)概要(一)概要(一)综述资料1. 药品名称。
1. 药品名称。
1.药品名称。
2. 证明性文件。
2. 证明性文件。
2.1 注册分类1、2、3类证明性文件 2.1 注册分类4类证明性文件2.2 注册分类5.1类证明性文件 2.2 注册分类5.2类证明性文件3. 立题目的与依据。
3. 立题目的与依据。
3.立题目的与依据。
4. 自评估报告。
4. 自评估报告。
4.对主要研究结果的总结及评价。
5. 上市许可人信息。
5. 上市许可人信息。
/6. 原研药品信息。
6. 原研药品信息。
/7.药品说明书、起草说明及相关参考文献。
7.药品说明书、起草说明及相关参考文献。
5.药品说明书、起草说明及相关参考文献。
8. 包装、标签设计样稿。
8. 包装、标签设计样稿。
6. 包装、标签设计样稿。
模块 2.通用技术文档总结2.1 通用技术文档目录(模块 2-5)2.2 CTD前言(二)主要研究信息汇总表(二)原料药(二)药学研究资料CTD格式申报主要研究信息汇总表(原料药)CTD格式申报主要研究信息汇总表(制剂)1类申请临床试验:化学药品IND申请(I/II期临床)药学研究信息汇总表;/1类申请生产,2、3、5.1类申请临床试验与申请生产:同时填写原料药、制剂CTD格式主要研究信息汇总表/2.4 非临床综述10. 非临床研究信息汇总表。
//2.5 临床综述11. 临床研究信息汇总表。
//模块 3:质量3.1 模块 3的目录3.2 主体数据(三)药学研究资料//3.2.S 原料药(名称,生产商)12. (3.2.S)原料药10.(3.2.S)原料药药学申报资料。
关于发布化学药品新注册分类申报资料要求(试行)的通告2016年第80号0707

附件化学药品新注册分类申报资料要求(试行)第一部分注册分类1、2、3、5.1类申报资料要求(试行)一、申报资料项目(一)概要1.药品名称。
2.证明性文件。
2.1注册分类1、2、3类证明性文件2.2注册分类5.1类证明性文件3.立题目的与依据。
4.自评估报告。
5.上市许可人信息。
6.原研药品信息。
7.药品说明书、起草说明及相关参考文献。
8. 包装、标签设计样稿。
(二)主要研究信息汇总表9. 药学研究信息汇总表。
10. 非临床研究信息汇总表。
11. 临床研究信息汇总表。
(三)药学研究资料12. (3.2.S)原料药(注:括号内为CTD格式的编号,以下同)。
12.1(3.2.S.1)基本信息12.2(3.2.S.2 )生产信息12.3(3.2.S.3 )特性鉴定12.4(3.2.S.4)原料药的质量控制12.5(3.2.S.5)对照品12.6(3.2.S.6)包装材料和容器12.7(3.2.S.7)稳定性13. (3.2.P)制剂。
13.1(3.2.P.1)剂型及产品组成13.2(3.2.P.2)产品开发13.3(3.2.P.3)生产13.4(3.2.P.4)原辅料的控制13.5(3.2.P.5)制剂的质量控制13.6(3.2.P.6)对照品13.7(3.2.P.7)稳定性(四)非临床研究资料14.非临床研究资料综述。
15.主要药效学试验资料及文献资料。
16.安全药理学的试验资料及文献资料。
17.单次给药毒性试验资料及文献资料。
18.重复给药毒性试验资料及文献资料。
19.遗传毒性试验资料及文献资料。
20.生殖毒性试验资料及文献资料。
21.致癌试验资料及文献资料。
22.依赖性试验资料及文献资料。
23.过敏性(局部、全身和光敏毒性)、溶血性和局部(血管、皮肤、粘膜、肌肉等)刺激性等特殊安全性试验资料及文献资料。
24.其他安全性试验资料及文献资料。
25.非临床药代动力学试验资料及文献资料。
26.复方制剂中多种成分药效、毒性、药代动力学相互影响的试验资料及文献资料。
中国化药注册分类(旧分类、新分类)中英文双语版

中国化药注册分类(旧分类、新分类)Classification of Registration of Chemical Drugs in China (The Old Classification and the New Classification) 旧的注册分类是来源于2007年10月1日实施的《药品注册管理办法》(局令第28号)的附件2《化学药品注册分类及申报资料要求》(此注册分类实际在28号令之前就实施的,早期历史文件不再追溯)。
The old classification of registration dated from the Annex 2 “Registered Classification of Chemicals and Requirements of Application”of “Administrative Provision of Drug Registration” (Board Order No. 28), which implemented on October 1st, 2007 (Actually, this category had been implemented earlier than the date of the implementation of the 28 orders, and the early history file is no longer traceable).旧的药品注册分类如下:/ The old classification of registration of drug is as follows:进口化学药品申报,申请未在国内外获准上市销售的药品,按照注册分类1的规定报送资料;其他品种按照注册分类3的规定报送资料。
也可以报送ICH 规定的CTD资料,但“综述资料”部分应按照化学药品《申报资料项目》要求报送。
属于注册分类1的药物,应当至少是已在国外进入II期临床试验的药物。
化学药品注册分类新旧版对比
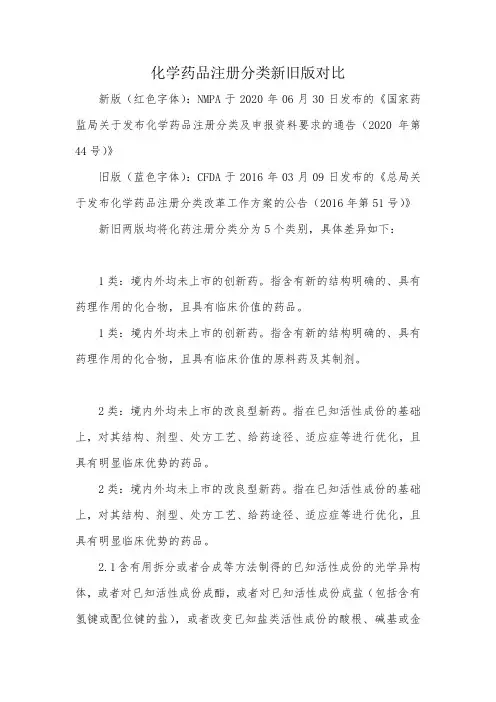
化学药品注册分类新旧版对比新版(红色字体):NMPA于2020年06月30日发布的《国家药监局关于发布化学药品注册分类及申报资料要求的通告(2020年第44号)》旧版(蓝色字体):CFDA于2016年03月09日发布的《总局关于发布化学药品注册分类改革工作方案的公告(2016年第51号)》新旧两版均将化药注册分类分为5个类别,具体差异如下:1类:境内外均未上市的创新药。
指含有新的结构明确的、具有药理作用的化合物,且具有临床价值的药品。
1类:境内外均未上市的创新药。
指含有新的结构明确的、具有药理作用的化合物,且具有临床价值的原料药及其制剂。
2类:境内外均未上市的改良型新药。
指在已知活性成份的基础上,对其结构、剂型、处方工艺、给药途径、适应症等进行优化,且具有明显临床优势的药品。
2类:境内外均未上市的改良型新药。
指在已知活性成份的基础上,对其结构、剂型、处方工艺、给药途径、适应症等进行优化,且具有明显临床优势的药品。
2.1含有用拆分或者合成等方法制得的已知活性成份的光学异构体,或者对已知活性成份成酯,或者对已知活性成份成盐(包括含有氢键或配位键的盐),或者改变已知盐类活性成份的酸根、碱基或金属元素,或者形成其他非共价键衍生物(如络合物、螯合物或包合物),且具有明显临床优势的药品。
2.1含有用拆分或者合成等方法制得的已知活性成份的光学异构体,或者对已知活性成份成酯,或者对已知活性成份成盐(包括含有氢键或配位键的盐),或者改变已知盐类活性成份的酸根、碱基或金属元素,或者形成其他非共价键衍生物(如络合物、螯合物或包合物),且具有明显临床优势的原料药及其制剂。
2.2含有已知活性成份的新剂型(包括新的给药系统)、新处方工艺、新给药途径,且具有明显临床优势的药品。
2.2含有已知活性成份的新剂型(包括新的给药系统)、新处方工艺、新给药途径,且具有明显临床优势的制剂。
2.3含有已知活性成份的新复方制剂,且具有明显临床优势。
新药注册分类
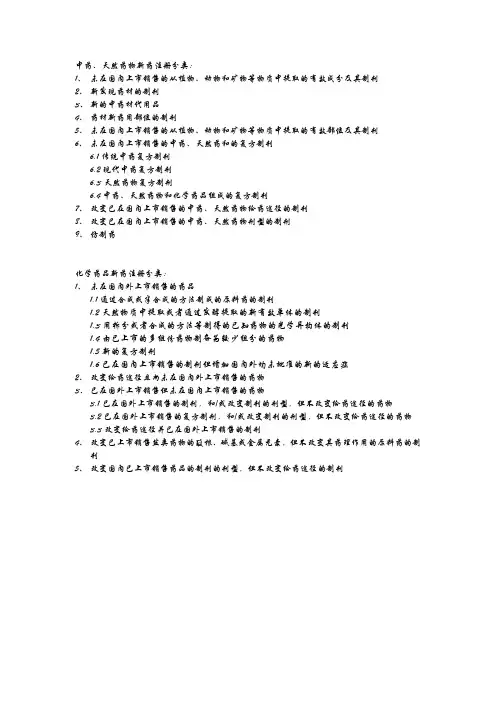
中药、天然药物新药注册分类:
1、未在国内上市销售的从植物、动物和矿物等物质中提取的有效成分及其制剂
2、新发现药材的制剂
3、新的中药材代用品
4、药材新药用部位的制剂
5、未在国内上市销售的从植物、动物和矿物等物质中提取的有效部位及其制剂
6、未在国内上市销售的中药、天然药和的复方制剂
6.1传统中药复方制剂
6.2现代中药复方制剂
6.3天然药物复方制剂
6.4中药、天然药物和化学药品组成的复方制剂
7、改变已在国内上市销售的中药、天然药物给药途径的制剂
8、改变已在国内上市销售的中药、天然药物剂型的制剂
9、仿制药
化学药品新药注册分类:
1、未在国内外上市销售的药品
1.1通过合成或半合成的方法制成的原料药的制剂
1.2天然物质中提取或者通过发酵提取的新有效单体的制剂
1.3用拆分或者合成的方法等制得的已知药物的光学异构体的制剂
1.4由已上市的多组份药物制备为较少组分的药物
1.5新的复方制剂
1.6已在国内上市销售的制剂但增加国内外均未批准的新的适应症
2、改变给药途径且尚未在国内外上市销售的药物
3、已在国外上市销售但未在国内上市销售的药物
3.1已在国外上市销售的制剂,和/或改变制剂的剂型,但不改变给药途径的药物
3.2已在国外上市销售的复方制剂,和/或改变制剂的剂型,但不改变给药途径的药物
3.3改变给药途径并已在国外上市销售的制剂
4、改变已上市销售盐类药物的酸根、碱基或金属元素,但不改变其药理作用的原料药的制
剂
5、改变国内已上市销售药品的制剂的剂型,但不改变给药途径的制剂。
化学药品注册分类及注册资料要求_农业部公告第442号发布

(农业部公告第442号发布)化学药品注册分类及注册资料要求一、注册分类第一类国内外未上市销售的原料及其制剂。
1.通过合成或者半合成的方法制得的原料及其制剂;2.天然物质中提取或者通过发酵提取的新的有效单体及其制剂;3.用拆分或者合成等方法制得的已知药物中的光学异构体及其制剂;4.由已上市销售的多组份药物制备为较少组份的原料及其制剂;5.其它。
第二类国外已上市销售但在国内未上市销售的原料及其制剂。
第三类改变国内外已上市销售的原料及其制剂。
1.改变药物的酸根、碱基(或者金属元素);2.改变药物的成盐、成酯;3.人用药物转为兽药。
第四类国内外未上市销售的制剂。
1.复方制剂,包括以西药为主的中、西兽药复方制剂;2.单方制剂。
第五类国外已上市销售但在国内未上市销售的制剂。
1.复方制剂,包括以西药为主的中、西兽药复方制剂;2.单方制剂。
二、注册资料项目(一)综述资料1.兽药名称。
2.证明性文件。
3.立题目的与依据。
4.对主要研究结果的总结及评价。
5.兽药说明书样稿、起草说明及最新参考文献。
6.包装、标签设计样稿。
(二)药学研究资料7.药学研究资料综述。
8.确证化学结构或者组份的试验资料及文献资料。
9.原料药生产工艺的研究资料及文献资料。
10.制剂处方及工艺的研究资料及文献资料;辅料的来源及质量标准。
11.质量研究工作的试验资料及文献资料。
12.兽药标准草案及起草说明。
13.兽药标准品或对照物质的制备及考核材料。
14.药物稳定性研究的试验资料及文献资料。
15.直接接触兽药的包装材料和容器的选择依据及质量标准。
16.样品的检验报告书。
(三)药理毒理研究资料17.药理毒理研究资料综述。
18.主要药效学试验资料。
(药理研究试验资料及文献资料)19.安全药理学研究的试验资料及文献资料。
20.微生物敏感性试验资料及文献资料。
21.药代动力学试验资料及文献资料。
22.急性毒性试验资料及文献资料。
23.亚慢性毒性试验资料及文献资料。
国际药物注册英语词汇
国际药物注册英语词汇互译FDA(food and drug administration):(美国)食品药品监督管理局NDA(new drug application):新药申请ANDA(abbreviated new drug application):简化新药申请EP(export application):出口药申请(申请出口不被批准在美国销售的药品)tr eatment IND:研究中的新药用于治疗abbreviated(new)drug:简化申请的新药DMF(drug master file):药物主文件(持有者为谨慎起见而准备的保密资料,可以包括一个或多个人用药物在制备、加工、包装和贮存过程中所涉及的设备、生产过程或物品。
只有在DMF持有者或授权代表以授权书的形式授权给FDA,FDA在审查IND、NDA、ANDA时才能参考其内容)holder:DMF持有者CFR(c ode of federal regulation):(美国)联邦法规PANEL:专家小组bat ch production:批量生产;分批生产bat ch production records:生产批号记录post or pre-market surveillance:销售前或销售后监督informed consent:知情同意(患者对治疗或受试者对医疗试验了解后表示同意接受治疗或试验)prescription drug:处方药OTC drug(over—the—counter drug):非处方药U.S.public health service:美国卫生福利部NIH(national institute of health):(美国)全国卫生研究所animal trail:动物试验accelerated approval:加速批准standar d drug:标准药物investigator:研究人员;调研人员preparing and submitting:起草和申报submission:申报;递交benefit(s):受益risk(s):受害drug pr oduct:药物产品drug substance:原料药established name:确定的名称generic name:非专利名称proprietary name:专有名称;INN(international nonproprietary name):国际非专有名称narrative summary:记叙体概要adverse effect:副作用adverse reaction:不良反应protocol:方案archival copy:存档用副本review copy:审查用副本official compendium:法定药典(主要指USP、NF).USP(the united state pharmacopeia):美国药典(现已和NF合并一起出版)NF(national formulary):(美国)国家药品集official=pharmacopeial=compendial:药典的;法定的;官方的agency:审理部门(指FDA)sponsor:主办者(指负责并着手临床研究者)identity:真伪;鉴别;特性strength:规格;规格含量(每一剂量单位所含有效成分的量)labeled amount:标示量regulatory specification:质量管理规格标准(NDA提供)regulatory methodology:质量管理方法(FDA用于考核原料药或药物产品是否符合批准了的质量管理规格标准的整套步骤)regulatory methods validation:管理用分析方法的验证(FDA对NDA提供的方法进行验证)Dietary supplement:食用补充品ICH(International Conference on Harmonization of T echnical R equirements for Registration of Pharmaceuticals for Human Use)人用药物注册技术要求国际协调会议ICH:Quality-质量Q1A(R2):Stability T esting of New Drug Substances and Products(SecondRevision)新原料药和制剂的稳定性试验(第二版)Q1B:Photostability T esting of New Drug Substances and Products新原料药和制剂的光稳定性试验Q1C:Stability T esting for New Dosage Forms新制剂的稳定性试验Q1D:Bracketing and Matrixing Designs for Stability T esting of Drug Substances and Drug Products原料药和制剂稳定性试验的交叉和矩阵设计Q1E:Evaluation of Stability Data对稳定性数据的评估处理Q1F:Stability Data P ackage for Registration Applications in Climatic Zones III and IV在气候带III和IV,药物注册申请所提供的稳定性数据Q2A:T ext on V alidation of Analytical Procedures分析程序的验证Q2B:V alidation of Analytical Procedures:Methodology分析程序的验证:方法学Q3A(R):Impurities in New Drug Substances(Revised Guideline)新原料药中的杂质(修订版)Q3B(R):Impurities in New Drug Products(Revised Guideline)新制剂中的杂质(修订版)Q3C:Impurities:Guideline for Residual Solvents杂质:残留溶剂指南Q3C(M):Impurities:Guideline for Residual Solvents(Maintenance)杂质:残留溶剂指南(修改内容)Q4:Pharmacopoeias药典Q4A:Pharmacopoeial Harmonisation药典的协调Q4B:Regulatory Acceptance of Pharmacopoeial Interchangeability药典互替在法规上的可接受性Q5A:Viral Safety Evaluation of Biotechnology Products Derived from Cell Lines of Human or Animal Origin来源于人或者动物细胞系的生物技术产品的病毒安全性评估Q5B:Quality of Biotechnological Products:Analysis of the ExpressionConstruct in Cells Used for Production of r-DNA Derived Protein Products生物技术产品的质量:源于重组DNA的蛋白质产品的生产中所用的细胞中的表达构建分析Q5C:Quality of Biotechnological Products:Stability T esting ofBiotechnological/Biological Products生物技术产品的质量:生物技术/生物产品的稳定性试验Q5D:Derivation and Characterisation of Cell Substrates Used forProduction of Biotechnological/Biological Products用于生产生物技术/生物产品的细胞底物的起源和特征描述Q5E:Comparability of Biotechnological/Biological Products Subject t oChanges in Their Manufacturing Process基于不同生产工艺的生物技术产品/生物产品的可比较性Q6:Specifications for New Drug Substances and Products新原料药和制剂的质量规格Q6A:Specifications:T est Procedures and Acceptance Criteria for New DrugSubstances and New Drug Products:Chemical Substances质量规格:新原料药和新制剂的检验程序和可接收标准:化学物质Q6B:Specifications:T est Procedures and Acceptance Criteria forBiotechnological/Biological Products质量规格:生物技术/生物产品的检验程序和可接收标准Q7:Good Manufacturing Practices for Pharmaceutical Ingredients活性药物成份的GMPQ7A:Good Manufacturing Practice Guide for Active PharmaceuticalIngredients活性药物成份的GMP指南Q8:Pharmaceutical Development药物研发Q9:Quality Risk Ma n a g emen t质量风险管理ICH:Safety-安全S1A:Guideline on the N eed for Carcinogenicity Studies of Pharmaceuticals药物致癌性研究需要的指南S1B:T esting for Carcinogenicity of Pharmaceuticals药物致癌性的检验S1C:Dose Selection for Carcinogenicity Studies of Pharmaceuticals药物致癌性研究之剂量选择S1C(R):Addendum:Addition of a Limit Dose and Related Notes附录:极限剂量和有关注释的的补充S2A:Guidance on Specific Aspects of Regulatory Genotoxicity T ests forPharmaceuticals受法规管辖的药物基因毒性检验的特定方面的指南S2B:Genotoxicity:A S tandard Battery for Genotoxicity T esting forPharmaceuticals基因毒性:药物基因毒性检验的标准S3A:No t e for Guidance on T oxicokinetics:The Assessment of SystemicExposure in T oxicity Studies毒物代谢动力学指南的注释:毒性研究中的全身性暴露量的评估S3B:Pharmacokinetics:Guidance for R epeated Dose Tissue DistributionStudies药物代谢动力学:重复剂量的组织分布研究指南S4:Single Dose T oxicity T ests单剂量毒性检验S4A:Duration of Chronic T oxicity T esting in Animals(Rodent andNon-R odent T oxicity T esting)动物体内慢性毒性持续时间的检验(啮齿动物和非啮齿动物毒性检验)S5A:Detection of T oxicity to R eproduction for Medicinal Products药物对生殖发育的毒性的检验S5B(M):Maintenance of the ICH Guideline on T oxicity to Male Fertility:An Addendu m to the Guideline on Detection of T oxicity to Reproduction forMedicinal Products对男性生殖能力的毒性的指南的变动:药物对生殖发育的毒性的检验指南增加了一个附录S6:Preclinical Safety Evaluation of Biotechnology-Derived Pharmaceuticals生物技术生产的药物的临床前安全评价S7A:Safety Pharmacology Studies for Human Pharmaceuticals人用药的安全药理学研究S7B:The Nonclinical Evaluation of the Potential for Delayed V entricularRepolarization(QT Interval Prolongation)By Human Pharmaceuticals药物延迟心室复极化(QT间期)潜在作用的非临床评价S8:Immunotoxicology Studies for Human Pharmaceuticals人用药免疫毒理学研究M3(M):Maintenance of the ICH Guideline on Non-Clinical Safety Studies for the Conduct of Human Clinical T rials for Pharmaceuticals药物的对人临床试验的非临床安全研究指南的变动E-Efficacy(有效)E1:The Extent of P opulation Exposure t o Assess Clinical Safety for DrugsIntended for Long-T erm T reatment of Non-Life-Threatening Conditions对用于无生命危险情况下长期治疗的药物进行临床安全评估的族群暴露量范围E2A:Clinical Safety Data Management:Definitions and S tandards forExpedited Reporting临床安全数据管理:速报制度的定义和标准E2B(R):Revision of the E2B(M)ICH Guideline on Clinical Safety DataMan ag e me n t Data Elements for T ransmission of Individual Case SafetyR eports个案安全报告送交的临床安全数据管理的数据要素指南(E2B(M))的修订版E2B(M):Maintenance of the Clinical Safety Data Ma n a ge me n t including:Data Elements for T ransmission of Individual Case Safety Reports临床安全数据管理的变动包括:个案安全报告送交的数据要素E2B(M):Maintenance of the Clinical Safety Data Ma n a g emen t includingQuestions and Answers临床安全数据管理的变动,包括问答E2C:Clinical Safety Data Management:Periodic Safety Update Reports for Marketed Drugs临床安全数据管理:已上市药品的周期性安全数据更新报告Adden du m to E2C:Periodic Safety Update R eports for Marketed DrugsE2C的附录:已上市药品的周期性安全数据更新报告E2D:Post-Approval Safety Data Management:Definitions and S tandards for Expedited Reporting批准后的安全数据管理:速报制度的定义和标准E2E:Pharmacovigilance Planning药物警戒计划E3:Structure and Content of Clinical Study Reports临床研究报告的结构和内容E4:Dose-R esponse Information t o Support Drug Registration支持药品注册的剂量-效应资料E5:Ethnic Factors in the Acceptability of Foreign Clinical Data引入海外临床数据时要考虑的人种因素E6:Good Clinical Practice:Consolidated GuidelineGCP:良好的临床规范:统一的指南E7:Studies in Support of Special Populations:Geriatrics对特定族群的支持的研究:老人病学E8:General Considerations for Clinical T rials对临床试验的总的考虑E9:Statistical Principles for Clinical T rials临床试验的统计原则E10:Choice of Control Group and Related Issues in Clinical T rials临床试验中控制组和有关课题的选择E11:Clinical Investigation of Medicinal Products in the PediatricP opulation小儿科药物的临床调查E12A:Principles for Clinical Evaluation of New Antihypertensive Drugs 新抗高血压药物的临床评价原则E14:The Clinical Evaluation of QT/QT c Interval Prolongation andProarrhythmic Potential for Non-Antiarrhythmic Drugs非抗心率失常药物的QT/QT c间期和致心率失常潜在作用的临床评价Multidisciplinary Guidelines多学科兼容的指南M1:Medical T erminology医学术语M2:Electronic S tandards for T ransmission of Regulatory Information (ESTRI)药政信息传递之电子标准M3:Timing of Pre-clinical Studies in Relation t o Clinical T rials(SeeSafety T opics)有关临床试验的临床前研究的时间安排M4:The C o mm o n T echnical Document(See CTD section for complete Status ofthe guidelines)通用技术文件(见有关CTD章节)M5:Data Elements and S tandards for Drug Dictionaries药物词典的数据要素和标准临床试验常用的英文缩略语TTP:time-to-progression疾病进展时间SAE:severity Adverse Event严重不良事件AE:Adverse Event不良事件SOP:S tandard Operating Procedure标准操作规程CRF:Case R eport form病例报告表DLT:剂量限制毒性MTD:最大耐受剂量KPS:Karnofsky P erformance Status行为状态评分CR:complete r esponse完全缓解PR:partial r esponse部分缓解SD:病情稳定PD:progressive disease病情进展CTC:常用药物毒性标准IEC:independent ethics committee独立伦理委员会IRB:institutional review bo a r d伦理委员会CRA:临床研究助理CRO:Contract Research Organization合同研究组织DFS:Disease Free Survival无病生存期OS:(Overall Survival)总生存时间IC:Informed consent知情同意ADR:Adverse Drug Reaction不良反应GAP:Good Agricultural Practice中药材种植管理规范GCP:Good Clinical Practice药物临床试验质量管理规范GLP:Good Laboratory Practice药品实验室管理规范GMP:Good Manufacturing Practice药品生产质量管理规范GSP:Good Supply Practice药品经营质量管理规范GUP:Good Use Practice药品使用质量管理规范PI:Principal investigator主要研究者CI:Co-inveatigator合作研究者SI:Sub-investigator助理研究者COI:Coordinating investigtor协调研究者DGMP:医疗器械生产质量管理规范ICF:Informed consent form知情同意书RCT:randomized controlled trial,随机对照试验NRCCT:non-randomized concurrent controlled trial,非随机同期对照试验EBM:evidence-based medicine循证医学RCD:randomized cross-over disgn随机交叉对照试验HCT:historial control trial,历史对照研究RECIST:R esponse Evaluation Criteria In Solid T umors.实体瘤疗效反应的评价标准QC:Quality Control质量控制UADR:Unexpected Adverse Drug Reaction,非预期药物不良反应11/11。
总局关于发布化学药品新注册分类申报资料要求(试行)的通告(2016年第80号)
总局关于发布化学药品新注册分类申报资料要求(试⾏)的通告(2016年第80号)附件化学药品新注册分类申报资料要求(试⾏)第⼀部分注册分类1、2、3、5.1类申报资料要求(试⾏)⼀、申报资料项⽬(⼀)概要1.药品名称。
2.证明性⽂件。
2.1注册分类1、2、3类证明性⽂件2.2注册分类5.1类证明性⽂件3.⽴题⽬的与依据。
4.⾃评估报告。
5.上市许可⼈信息。
6.原研药品信息。
7.药品说明书、起草说明及相关参考⽂献。
8. 包装、标签设计样稿。
(⼆)主要研究信息汇总表9. 药学研究信息汇总表。
10. ⾮临床研究信息汇总表。
11. 临床研究信息汇总表。
(三)药学研究资料12. (3.2.S)原料药(注:括号内为CTD格式的编号,以下同)。
12.1(3.2.S.1)基本信息12.2(3.2.S.2 )⽣产信息12.3(3.2.S.3 )特性鉴定12.4(3.2.S.4)原料药的质量控制12.5(3.2.S.5)对照品12.6(3.2.S.6)包装材料和容器12.7(3.2.S.7)稳定性13. (3.2.P)制剂。
13.1(3.2.P.1)剂型及产品组成13.2(3.2.P.2)产品开发13.3(3.2.P.3)⽣产13.4(3.2.P.4)原辅料的控制13.5(3.2.P.5)制剂的质量控制13.6(3.2.P.6)对照品13.7(3.2.P.7)稳定性(四)⾮临床研究资料14.⾮临床研究资料综述。
15.主要药效学试验资料及⽂献资料。
16.安全药理学的试验资料及⽂献资料。
17.单次给药毒性试验资料及⽂献资料。
18.重复给药毒性试验资料及⽂献资料。
19.遗传毒性试验资料及⽂献资料。
20.⽣殖毒性试验资料及⽂献资料。
21.致癌试验资料及⽂献资料。
22.依赖性试验资料及⽂献资料。
23.过敏性(局部、全⾝和光敏毒性)、溶⾎性和局部(⾎管、⽪肤、粘膜、肌⾁等)刺激性等特殊安全性试验资料及⽂献资料。
24.其他安全性试验资料及⽂献资料。
化学药品注册分类简介
已知盐类活性成份的酸根、碱基或金属元素,或者形成其他非共价键衍生物(如络
合物、螯合物或包合物),且具有明显临床优势的原料药及其制剂。
2.2 含有已知活性成份的新剂型(包括新的给药系统)、新处方工艺、新给药途径,
且具有明显临床优势的制剂。
1. 已知活性成份指“已上市药品的活性成份”。
2.3 含有已知活性成份的新复方制剂,且2.具2.3有不明包显括临“床含优有未势知。活性成份的新复方制剂”。
注册申报资料
CTD 格式文档
全套注册文件共有5个模块,模块1具有地区特异性,模块2~模块5具有国际通用性。 CTD是制药工业界注册文件统一化的产物,由于它在质量控制上的指导作用,己成为国际公认的文 件编写格式。
注册申报资料
CTD格式文件特点
简洁化
填空题
逻辑性
表格化
不得删除模块项 目编号和名称
注册批生产 •中试生产 •注册批生产 •工艺验证 •稳定性研究
补充申请
•申请表 •电子资料 •证明性文件 •技术性资料
BE试验
•BE试验方案 •伦理审查、BE备 案 •BE试验
豁免
《总局关于仿制药质量和疗效一致性评价工作有关事项的公告》(2017年第100号) 《关于仿制药质量和疗效一致性评价工作有关事项的公告(征求意见稿)》 《仿制药质量和疗效一致性评价受理审查指南》(2017年第148号) 《仿制药质量和疗效一致性评价工作程序》(105号) 《化学药品仿制药口服固体制剂质量和疗效一致性评价申报资料要求(试行)》(120 号)
原辅包登记
注册分类2.2、2.3、2.4、3、4、5类药品制剂申请所使用的原料药、药用辅料和药 包材(除部分低风险)均需要在制剂提出上市申请前在药审中心 “原辅包公示平台”登记 ,并及时提交符合要求的登记资料。待关联药品制剂提出注册申请后一并审评。
最新化学药品注册分类
化学药品注册分类一、注册分类1、未在国内外上市销售的药品:(1)通过合成或者半合成的方法制得的原料药及其制剂;(2)天然物质中提取或者通过发酵提取的新的有效单体及其制剂;(3)用拆分或者合成等方法制得的已知药物中的光学异构体及其制剂;(4)由已上市销售的多组份药物制备为较少组份的药物;(5)新的复方制剂。
2、改变给药途径且尚未在国内外上市销售的制剂。
3、已在国外上市销售但尚未在国内上市销售的药品:(1)已在国外上市销售的原料药及其制剂;(2)已在国外上市销售的复方制剂;(3)改变给药途径并已在国外上市销售的制剂。
4、改变已上市销售盐类药物的酸根、碱基(或者金属元素),但不改变其药理作用的原料药及其制剂。
5、改变国内已上市销售药品的剂型,但不改变给药途径的制剂。
6、已有国家药品标准的原料药或者制剂。
二、申报资料项目(一)综述资料1、药品名称。
2、证明性文件。
3、立题目的与依据。
4、对主要研究结果的总结及评价。
5、药品说明书样稿、起草说明及最新参考文献。
6、包装、标签设计样稿。
(二)药学研究资料7、药学研究资料综述。
8、原料药生产工艺的研究资料及文献资料;制剂处方及工艺的研究资料及文献资料。
9、确证化学结构或者组份的试验资料及文献资料。
10、质量研究工作的试验资料及文献资料。
11、药品标准草案及起草说明,并提供标准品或者对照品。
12、样品的检验报告书。
13、辅料的来源及质量标准。
14、药物稳定性研究的试验资料及文献资料。
15、直接接触药品的包装材料和容器的选择依据及质量标准。
(三)药理毒理研究资料16、药理毒理研究资料综述。
17、主要药效学试验资料及文献资料。
18、一般药理研究的试验资料及文献资料。
19、急性毒性试验资料及文献资料。
20、长期毒性试验资料及文献资料。
21、过敏性(局部、全身和光敏毒性)、溶血性和局部(血管、皮肤、粘膜、肌肉等)刺激性等主要与局部、全身给药相关的特殊安全性试验研究和文献资料。