
HPLC溶剂效应
样品溶剂效应
很多因素可以导致峰形变差。
样品溶液的组成与进样体积很可能就是导致此种现象的原因。
问题
色谱图上较早洗脱的峰扭曲变形或者开叉,与此同时较晚洗脱的峰则较为尖锐与对称,这些现象显示一个比较特殊的起因――样品溶液的溶剂很可能强于流动相。
此种强溶剂效应的例子在图10-1A中可见。
此处的样品溶液的溶剂是100%乙腈(100%的强溶剂),而流动相的组成则较弱,18%的乙腈与72%的水。
第一个峰是开叉的,并且与第二个峰相比,明显地变宽了。
当样品溶液的溶剂变成流动相时,所有的峰形都改善了,且变得尖锐。
见图10-1B。
解释
当样品进样时,有可能出现峰展宽,最佳的样品溶液组成和体积将会保持在10%甚至更低,在这个例子里,当样品溶剂与流动相溶剂强度不同时,换句话来说,也就是样品未用流动相溶解,因此,有些样品分子溶解在强溶剂(100%ACE),并随强溶剂流过柱子,而有些则溶解在流动相中,从而导致峰分叉.
当样品与流动相强度相差较小,进样影响也会小,第一个峰可能会宽于第二个峰,而当这种展宽导致必要的分离度降低时,这样情况应引起注意,在图10-2A中,使用一根短柱,和5UL进样,这与最佳进样体积4UL相近,用了极性更强的溶剂导致分离度明显的降低,从2.1降到1.5(如图10-2B),分离度为2或更大是评估一个完善方法的一个必要参数,也是每天方法的验证参数,1.5只是一个基本的分离度,任何一个方法或一根柱子都必需满足这个条件,当进样为一倍时,也就是10UL时,分离度更一步降低,此方法就不行了
溶剂峰
未用流动相溶解的样品
溶剂峰还是会有点的。
流动相也出峰的,基线就是稳定流速下的流动相通过检测池的吸收度,即流动相中各物质的混合吸收度。
理论上来说,只要进入检测池中的物质浓度发生变化,吸收即会发生变化。
因此当你进样时,由于单位时间通过检测池的流动相的量发生了变化,那么相应的吸收度也会发生变化,因此在你的色谱图中的表征就是出峰了。
这也就是通常液相色谱中的死保留时间或死体积的表征。
当然,该吸收峰的大小,时间应该与你所用的流动相组分,柱填料,检测波长相关。
使用低波长检测条件时这种现象尤其明显。
特别需要注意的是水是有吸收的,特别是非超纯水,通常表现为一个倒峰。
进样后的管路与与进样前平衡的管路是有一段分开的,而在这一段里的流动相成份与其他相比相对封闭,只在进样后流入系统,其成份就会与管路其他部分有偏差,成分的偏差就会造成有吸收差异,并且进样后还加入了样品里的溶剂,(溶剂相比于样品出峰很早),就有了溶剂峰,这个溶剂峰不仅包括了样品溶剂还有原先管路里溶剂。
流动相和稀释剂选择的时候一般就要求使用在检测波长没有响应或响应很低的试剂,比如使用UV检测器的时候一般是乙腈/甲醇;操作中空白进的就是稀释剂,本身不会出峰的;
不过只要进样就会有系统峰出现,和使用什么溶剂没有什么关系;出峰时间很早,基本上不会有更早的峰了(死时间);
只要是梯度,一般在梯度回到起始比例平衡系统的时候也会有系统峰;任何物质都不应该在这之后出峰;
你说的溶剂是指稀释剂?
选择稀释剂的时候应尽可能的选择和流动相相同的;如果因为溶解度等问题,选择其他稀释剂,那么有的稀释剂就会出峰;
至于出峰时间就不好说了,各种不同的溶剂在不同方法上出峰时间是不同的。
高效液相溶剂效应
高效液相溶剂效应
高效液相溶剂效应(solvent effect in high-performance liquid chromatography,简称HPLC溶剂效应)是指在高效液相色谱(HPLC)中,流动相(溶剂)对于样品分离和保留的影响。
HPLC是一种广泛应用于分析化学领域的技术,用于分离、检测和定量复杂混合物中的化合物。
在HPLC中,样品溶解在流动相中,经过固定相(色谱柱填料)的分离,不同化合物因其相互作用力的不同而在柱中以不同速率运移。
溶剂效应在HPLC中具有以下几个方面的影响:
1. 保留时间:不同溶剂的性质和极性不同,会影响样品化合物与固定相之间的相互作用,从而影响样品的保留时间。
溶剂效应的变化可能导致不同化合物的保留时间发生变化,进而影响分离效果。
2. 分离效果:溶剂对于分离效果具有重要影响。
不同的溶剂性质和极性会导致不同化合物之间的相互作用力发生变化,影响其在色谱柱中的分离效果。
因此,选择合适的溶剂体系对于获得良好的分离效果非常重要。
3. 色谱峰形状:溶剂的选择也会影响色谱峰的形状。
适当的溶剂选择可以得到对称、尖峰的色谱峰,有助于准确的峰面积和峰高的测定。
为了在HPLC中得到准确、可靠的结果,研究人员通常会进行溶剂的优选和优化。
选择适合的流动相体系,合理调整溶剂的比例和流速,以达到理想的分离效果。
此外,也需要注意不同的化合物可能对溶剂更加敏感,因此在实验设计和分析时需要对样品和溶剂进行充分考虑。
1/ 1。
HPLC峰形问题的原因分析及应对方法

HPLC峰形问题的原因分析及应对⽅法前⾔峰形异常(包括峰拖尾,前延和裂分等)是液相⾊谱中最常见的问题之⼀,因此在绝⼤多数系统适⽤性实验中都包括峰形的测定,量化的峰形也可以随时被追踪到。
不好的峰形会减少邻近洗脱出来的峰的分离度(如下图),降低测定的峰⾯积的精确度和准确度;同时,峰形的变化也是⾊谱柱开始失效的信号之⼀。
对于⾊谱分析⼈员来说,快速找到异常背后的原因并针对性地解决也是⼀项重要的专业能⼒。
理想的⾊谱谱带是呈现正态分布((Normal Distribution)[也被称为⾼斯分布(Gaussian理想的⾊谱谱带是呈现正态分布Distribution)]但是现实情况完美的对称峰形在实际的⾊谱图中是很少见的。
绝⼤多数的峰都会存在不同程度的拖尾,⽽且随着⾊谱柱的使⽤⼀般拖尾现象会加剧。
然⽽也有⼀些其它的可能原因造成峰的拖尾(或者前延),因此随时追踪峰形以估计什么时候实际问题会发⽣是⾮常有必要的。
基本概念最常见的峰形评价参数:两种最常见的峰形评价参数:有两种中使⽤的峰形评价参数。
如上图右边部分,这是在制药⾏业制药⾏业中使⽤的峰形评价参数。
如上图右边部分,拖尾因⼦(拖尾因⼦(Tailing Factor,TF):这是在其定义为:TF = (A + B)/2A其中A和B为5%峰⾼处的左右半峰宽;):这是制药⾏业以外的其他⾏业使⽤的峰形评价参数,如制药⾏业以外的其他⾏业使⽤的峰形评价参数,如对称因⼦对称因⼦((Asymmetry Factor,As):这是上图左边部分。
其定义为:As = B/A其中A和B为10%峰⾼出的左右半峰宽。
为:近似关系为:TF和As的近似关系As ≈ 1 + 1.5(TF - 1)⼤部分情况下,As的值⽐TF⼤,如:(Peak Fronting):当TF < 1.0时,峰就表现为前延。
峰前延(峰前延当测试⼀⽀柱⼦的状况时,0.9< TF < 1.2是⽐较理想的情况。
HPLC的介绍
9
样品注射Байду номын сангаас置
主要是让样品进入HPLC中进行分析的重要装置, 目前分为手动注射与自动注射两种。自动注射越 来越多人使用,是因为淘汰旧式管路的传送方式 以减少样品损失、准确的注射量、确保注射针干 净、编排样品程序、操作简单等,而提升使用者 的效率。
14
12
检测器
检测器式层析仪器中最关键的一个装置,主要是 把溶在溶剂中的成份转换成电子讯号传送到计算 机中,检测器的要求有以下几点灵敏度高、噪声 低、基线平稳、温度无影响检测、线性范围高、 再现性高;好的检测器除了要上述条件外,还要 有检测极限,这是判断好坏的主要指标,数值越 小,性能越好。
13
HPLC的原理
2
在正相层析法中,最低极性的成分最先流析出来, 相对的在动相中最能溶解;动相极性增加有减少 流析时间的效应。在逆相层析法中最高极性的成 分最早出现,且动相极性增加就会增加流析时间。 表1-1所示为正相与逆相两种层析之特性比较, 由于液相层析牵涉到待测成份、固定相、移动相 三者间互相作用,因此如何强化固定相与移动相 间化学作用特性差异,是决定待测成份滞留有高 度选择性的重要关键。
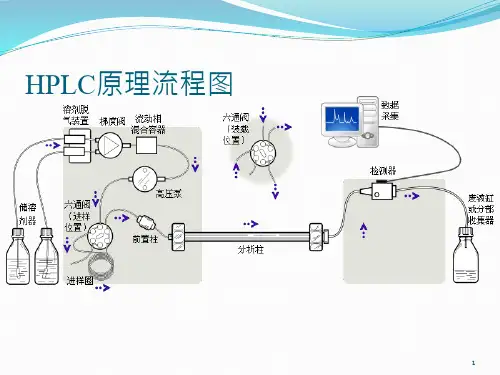
HPLC原理流程图
1
在层析分离法中,组成复杂的物质皆溶于一个动 相,它可以是一种液体、气体或是超临界流体。 此动相接着被迫流入一个不互溶的静相中,它已 被固定于管柱内或一表面上。
这两相的选取乃为了使样品中的成份在动相静相 间有不同程度的分布。那些被静相强制滞留的成 份,随着流动相缓慢的流动。相对地,成分若仅 能微弱的静相抓住,则其移动速度会很快。由于 流率不同结果,样品成份乃分离成若干不连续的 层带,因此可进行而做定性或定量分析。
HPLC-GC联用技术的原理与仪器发展

117在众多二维色谱技术中,将高效液相色谱(HPLC)与毛细管气相色谱(GC)相结合是一种有前景的联用技术,同时这种技术由于存在两相的变化(液相到气相)也具有很大的技术挑战。
1980年Majors [1]报道了第一台HPLC-GC多维色谱[123],但由于其效果并不理想没有被推广(图1)。
随后经过多代的改进,HPLC-GC多维色谱已经成为了在分离和分析过程中非常重要的一类方法。
本文对于这类联用仪器的关键技术和设计部件进行了概述,并简单介绍其在石油化工等领域的应用。
图1 第一个HPLC-GC仪器示意图相较于传统的制备分离手段,HPLC-GC有着非常大的优势,主要体现在分离效率高、检测限低、样品处理简便和检测结果重现性高:(1)对于未知样品的分析是比较困难的,干扰物质越多就越难以分离。
HPLC和毛细管GC有着强大的分离能力,相较于传统的分离手法, 通过HPLC将样品按照不同类型化合物进行分离后再利用GC来对于某一感兴趣的物质进行分析可以大大提高分离效率。
(2)预分离效率的提高不仅可用于复杂混合物的分离,也可用于痕量分析中杂质的清除。
在其他情况下,几个传统的清理杂质步骤可以被一个步骤所取代, 从而提供更可靠的分析结果和更低的检出限。
(3)样品制备通常是分析过程中最耗费劳力的部分,因此也是最昂贵的部分。
自动联机程序实际上可以减轻这项工作,并使过程更加可靠。
(4)HPLC-GC可以实现自动化分离,相比于繁琐的传统分离技术中各种不可控因素的引入,通过在不同时间多次测定已经证明其具有高的重现性。
1 GC 中的溶剂蒸发1.1 样品的富集HPLC-GC中最关键的部分便是如何将HPLC的洗脱溶剂蒸发注入到GC中。
由于挥发会产生较大的峰展宽,为了减小峰的展宽,一般通过两个基本原理来实现:溶剂捕获和保留隘口效应。
溶剂捕获是指进入到GC中的淋洗液由载气向前推动,会在毛细管壁上留下一层不规则的液体膜,直到液体全部扩散。
这层膜具有相应的高保留能力,可以有效的捕获挥发性的样品组分。
HPLC方法建立和优化

4.样品分离的系统方法
充分用已知样品结构确定以哪种方法开始
普通反相? 离子抑制? 离子对? 还是其他
观察流动相条件改变时色谱峰的移动
根据变化的方向及大小决定下一步干什么
低pH流动相中寿命缩短 的主要原因是键合相在酸 性条件下水解,这会导致 保留时间和峰形的明显改 变
2.2 色谱柱常见问题 3、色谱柱的维护
三、色谱分离基础
3.1 溶剂的基础知识
粘度
溶剂粘度:
3.5 3
2.5 2
1.5 1
0.5 0
流动相粘度 水百分比
系M列eO1H 系M列eC2N
系Et列OH3 系AMc列eeOtHo4ne 系TH列F 5
a改变 a改变 a改变 a改变 a改变 a改变 a改变 a改变
结果
改变K、a、N 的途径
改变a的途径
改变流动相
改变K、a、N 的途径
改变N值的方法∶
减小填料的颗粒度 找到最佳的流速(根据不同内径) 合适的温度:粘度低、温度高 降低溶剂的粘度 增加柱长 减小柱外效应
k=VR’/V0
vR
VR v0
VR’
t0
tR‘
tR
k :用来描述色谱柱中溶 质的迁移速度
2.1 色谱柱的性能指标
3、分离因子( a ):
a =k2/k1
vR
VR v0
VR’
t0
tR‘
tR
a :用来描述和表征两种
不同的溶质在色谱柱里 的分离过程
2.1 色谱柱的性能指标
4、峰的对称性( AS):
美国药典要求(5%)
32.4% 13.4% 4.4%
tR
W1/2h
HPLC法测定愈创甘油醚缓释片中的有关物质_王利杰
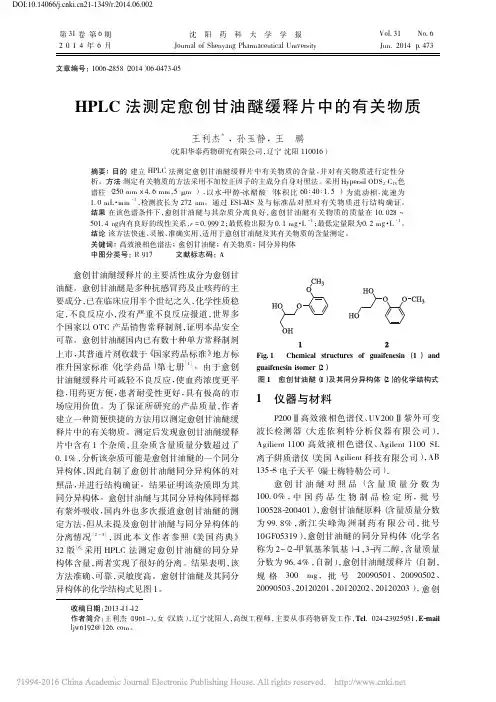
愈创甘油醚缓释片的主要活性成分为愈创甘 油醚。愈创甘油醚是多种抗感冒药及止咳药的主 要成分, 已在临床应用半个世纪之久, 化学性质稳 定, 不良反应小, 没有严重不良反应报道, 世界多 证明本品安全 个国家以 OTC 产品销售常释制剂, 可靠。愈创甘油醚国内已有数十种单方常释制剂 上市, 其普通片剂收载于《国家药品标准 》 地方标 [1 ] ( ) 。 准升国家标准 化学药品 第七册 由于愈创 甘油醚缓释片可减轻不良反应, 使血药浓度更平 稳, 用药更方便, 患者耐受性更好, 具有极高的市 作者 场应用价值。 为了保证所研究的产品质量, 建立一种简便快捷的方法用以测定愈创甘油醚缓 释片中的有关物质。测定后发现愈创甘油醚缓释 片中含有 1 个杂质, 且杂质含量质量分数超过了 0. 1% , 分析该杂质可能是愈创甘油醚的一个同分 异构体, 因此自制了愈创甘油醚同分异构体的对 照品, 并进行结构确证。 结果证明该杂质即为其 同分异构体。愈创甘油醚与其同分异构体同样都 有紫外吸收, 国内外也多次报道愈创甘油醚的测 定方法, 但从未提及愈创甘油醚与同分异构体的 [2 - 5 ] , 分离情 况 因 此 本 文 作 者 参 照《美 国 药 典 》 32 版[6]采用 HPLC 法测定愈创甘油醚的同分异 两者实现了很好的分离。结果表明, 该 构体含量, 方法准确、 可靠, 灵敏度高。愈创甘油醚及其同分 异构体的化学结构式见图 1 。
1 —Guaifenesin isomer; 2 —Guaifenesin Fig. 2 HPLC chromatograms of related substance( A) and excipient interference( B) 图2 有关物质( A) 和辅料干扰( B) 高效液相色谱图
2. 3
高效液相色谱_串联质谱法测定减肥保健食品中酚酞
90高效液相色谱-串联质谱法测定减肥保健食品中酚酞马微1,2,陈冬东3,王海波1,付丽4,代汉慧3,王秀君3,唐英章31.东宁出入境检验检疫局 (东宁 157200);2.中国农业大学 (北京 100083);3.中国检验检疫科学研究院 (北京 100123);4.郑州牧业工程高等学校 (郑州 450011)摘要建立测定减肥保健食品中非法添加药物酚酞的高效液相色谱-串联质谱分析方法。
该方法对不同类型的减肥保健食品经超声波提取15 min,以Waters Atlantis T3柱(150 mm×2.1 mm, 3 μm)分离后,进行HPLC/MS/MS多反应监测模式下的定性及定量分析。
酚酞在(0.5~100) μg/L的范围内相关系数为0.999 4。
回收率71.3%~92.6%;日内精密度均小于8%,日间精密度均小于10%。
在检测的20种样品中,检出含有酚酞的样品9个,检出率为45%。
该方法分析速度快,灵敏度高,重现性好,可用于不同减肥保健食品中非法添加酚酞的快速检测。
关键词高效液相色谱-串联质谱;酚酞;质谱裂解途径;基质效应Determination of Phenolphthalein Added in the Weight-loss Functional Foods by Ultrasonication-high Performance Liquid Chromatography Tandem MassSpectrometryMa Wei 1’2,Chen Dong-dong 3,Wang Hai-bo 1,Fu Li 4,Dai Han-hui 3,Wang Xiu-jun 3,Tang Ying-zhang 31.Dongning Entry-Exist Inspection And Quarantine Bureau (Dongning 157200);2.China Agriculture University, (Beijing 100083);3.National Academy of inspection And Quarantine (Beijing 100123);4.Zhengzhou College ofAnimal Husbandry Engineering (Zhengzhou 450011))Abstract To develop a comprehensive analytical method for the determination of phenolphthalein in the weight-loss functional foods by high performance liquid chromatography tandem mass spectrometry . Various weight-loss functional foods were extracted under ultrasonication in 15 min. Qualitative and quantitative analysis was carried out for the 20 samples under the MRM mode after the chromatographic separation on waters atlantis T3 (150 mm ×2.1 mm, 3 μm) column. Phenolphthalein was linear in the range (0.5~100) μg/L and the linear correlation coef fi cient reached 0.999 4. The mean recoveries were 71.3%~92.6%, with the intra-day precision less than 8% and the inter-day precision less than 10%. Phenolphthalein was measured in nine out of twenty samples. The detected ratio was 45%. The method is reliable, sensitive, reproducible and adapts to the determination of phenolphthalein in different weight-loss functional foods.Keywords high performance liquid chromatography tandem mass spectrometry ;phenolphthalein ;mass spectrum fragmentation pathways ;matrix effect 基金项目: 国家科技支撑计划农业领域课题(2006BAD27B02)酚酞(phenolphthalein)属于接触性轻泻药,口服后在肠内遇胆汁及碱性体液形成可溶性钠盐,刺激结肠黏膜促进肠蠕动,并可阻止肠液被肠壁吸收而起到缓泻作用[1],所以常被非法添加到标榜为纯天然制剂的减肥保健食品中,使消费者服用后立即产生“少吃多排”现象,从而迅速减轻体重。
hplc,实验报告(共9篇)
hplc,实验报告(共9篇)1. 实验名称:利用HPLC分离脂肪酸乙酯的混合物实验目的:掌握HPLC的基本操作技能,了解用HPLC分离有机物的原理和方法。
实验原理:HPLC是液相色谱的一种,主要是通过液态的高压泵将样品溶液注入到分离柱中,并通过吸附、分配、离子交换等作用与柱中填料相互作用,从而对样品进行分离。
脂肪酸乙酯的分离主要是利用物料的极性差异和柱中填料的亲油性,通过溶剂梯度洗脱等方法实现。
实验步骤:1、将混合物溶于甲醇中,并适当稀释。
2、将溶液装入6ml样品瓶中,注射器宜从底部插入,用超声波打散混合物,提高样品的均匀性。
3、开启HPLC的电源,按照程序设置出样量、流速等条件,开启色谱泵。
4、样品进入分离柱中,通过溶剂梯度洗脱的方式分离出脂肪酸乙酯。
5、利用检测器测量各时刻样品的浓度,绘制出色谱图谱。
6、解释色谱图谱,确定样品中目标物质的含量。
实验结果:在分离柱中利用溶剂梯度洗脱的方法,成功地分离出了脂肪酸乙酯的混合物,并测量出不同时刻各样品的浓度值,通过绘制色谱图谱,确定出样品中目标物质的含量。
2. 实验名称:利用HPLC检测保健食品中维生素的含量实验原理:维生素属于水溶性的有机物,其分子结构亲水性强,因此可以通过HPLC的分离技术被分离出来。
针对不同类型的维生素,HPLC可以实现针对性的定量和分离。
1、将保健食品样品制成液态,低速离心去除悬浮颗粒,将样品筛选并装入样品瓶中。
3、利用检测器检测样品中维生素的浓度值,通过分析确定样品中维生素的含量。
实验结果:通过HPLC的分离和定量检测,成功地确定出保健食品中维生素的含量,并且确定出最佳的分离条件和加样量。
实验原理:提取物为植物中化合物提取后的颗粒、液体或者精华,其中包含了植物中所含的多种有效成分。
通过HPLC的分离技术,可以对不同类型、不同分子结构的化合物进行分离、定量检测。
2、将样品制成液态,装入样品瓶中,注射器需要不断震动,保持样品的均匀性。
高压液相色谱(HPLC)基本概念和理论
高压液相色谱(HPLC)基本概念和理论/?k1035835一、基本概念和术语1.色谱图和峰参数色谱图(chromatogram)--样品流经色谱柱和检测器,所得到的信号-时间曲线,又称色谱流出曲线(elution profile)。
基线(base line)--经流动相冲洗,柱与流动相达到平衡后,检测器测出一段时间的流出曲线。
一般应平行于时间轴。
噪音(noise)--基线信号的波动。
通常因电源接触不良或瞬时过载、检测器不稳定、流动相含有气泡或色谱柱被污染所致。
漂移(drift)--基线随时间的缓缓变化。
主要由于操作条件如电压、温度、流动相及流量的不稳定所引起,柱内的污染物或固定相不断被洗脱下来也会产生漂移。
色谱峰(peak)--组分流经检测器时响应的连续信号产生的曲线。
流出曲线上的突起部分。
正常色谱峰近似于对称形正态分布曲线(高斯Gauss曲线)。
不对称色谱峰有两种:前延峰(leading peak)和拖尾峰(tailing peak)。
前者少见。
拖尾因子(tailing factor,T),用以衡量色谱峰的对称性。
也称为对称因子(symmetry factor)或不对称因子(asymmetry factor)。
《中国药典》规定T应为0.95~1.05。
T<0.95为前延峰,T>1.05为拖尾峰。
峰底-基线上峰的起点至终点的距离。
峰高(peak height,h)-峰的最高点至峰底的距离。
峰宽(peak width,W)-峰两侧拐点处所作两条切线与基线的两个交点间的距离。
W=4σ半峰宽(peak width at half-height,Wh/2)-峰高一半处的峰宽。
Wh/2=2.355σ标准偏差(standard deviation,σ)-正态分布曲线x =±1时(拐点)的峰宽之半。
正常峰的拐点在峰高的0.607倍处。
标准偏差的大小说明组分在流出色谱柱过程中的分散程度。
σ小,分散程度小、极点浓度高、峰形瘦、柱效高;反之,σ大,峰形胖、柱效低。
HPLC改善峰形方案
HPLC改善峰形方案在高效液相色谱(HPLC)中,峰形的好坏直接关系到分析结果的准确性和分离效果的良好程度。
因此,改善峰形的方案是非常重要的。
下面是一些改善HPLC峰形的方案:1.列温控制:控制柱温度可以改善一些化合物的保留行为。
温度的升高可以提高溶剂的运动速度,从而加快化合物的迁移速度和峰的形成。
同时,温度还可以改善一些化合物的分离效果,提高峰形质量。
2.流速调节:在HPLC分析中,流速对柱效应和峰形有重要影响。
过高的流速会导致峰形不对称和呈扇形状,而过低的流速则会导致峰形呈现宽峰和前扩散。
因此,选择适当的流速对于获得良好的峰形非常重要。
3.流动相组成调节:选择合适的流动相配比可以改善峰形。
在一些情况下,调整有机溶剂的含量可以改变柱效应,从而改善峰形、增强信号和提高分离效果。
4.静态进样优化:静态进样是常用的样品进样方式,而优化进样体积可以改善峰形。
通常情况下,较小的进样体积可以提高峰形质量。
然而,进样体积过小也会降低信号强度,因此需要在峰形和信号强度之间找到一个平衡点。
5.柱选择:选择合适的柱是改善峰形的关键因素之一、柱的类型、长度和粒径都会对分离效果和峰形产生重要影响。
通常,较短的柱和较小的粒径可以提供较高的分离效果和较好的峰形。
6.减小峰形之间的距离:在一些复杂样品的分析中,可能出现峰形之间的距离过大的情况。
这可能导致一些化合物的峰形表现不佳。
为了改善这种情况,可以通过调整流动相组成、流速和温度等因素来减小峰形之间的距离。
7.检测器优化:选择合适的检测器也是改善峰形的一个重要因素。
不同的检测器在灵敏度、线性范围和响应时间等方面存在差异,选择适合分析目标的检测器可以提高峰形的质量。
8.优化样品前处理:在一些情况下,样品前处理的优化可以改善峰形。
例如,固相萃取和液液萃取等前处理方法可以减小样品中的干扰物,从而提高峰形和分离效果。
总结起来,改善HPLC峰形的方案包括控制柱温、调节流速和流动相组成、优化静态进样体积、选择合适的柱和检测器、减小峰形间的距离,以及优化样品前处理方法。