
活泼亚甲基反应
1. C2H5ONa 2. H+3O
OO HCCH2COC2H5
79%
O
O
1. C2H5ONa
C6H5CH2COC2H5 + C2H5OCOC2H5 2. H+3O
OO C2H5OCCHCOC2H5
H+
4
OO CH3CCH2COC2H5
C6H5CH2CO2CH3
MeONa
O C6H5CH2CCHCO2CH3
C6H5
(CH3)2CHCO2CH3 MeONa
O (CH3)2CHCCHCO2CH3
CH3
❖ 乙酰乙酸乙酯是一个由酮型(5)和烯醇型(6)互变异构体组 成的混合物。在烯醇型异构体(6)中存在分子内氢键。
R CH2 X
O
C
+ HX
R CH2 X
O
C6H5
C
+ CH3
Br2
AcOH
O
C
+ HBr
C6H5 CH2 Br
66% 对于不对称的酮,-氢被卤素取代的优先次序是
CH CH2 CH3
❖ 醛类直接进行卤化,常被氧化成酸。如将醛转化成缩醛后再卤 化,然后水解缩醛,也能得到-卤代醛
RCH2CHO
CH3OH HCl
• (I)中的三卤甲基作为离去基团离去,生成羧酸(II)和三卤甲
基负离子,后者再获取一个质子后生成卤仿。
• 这个反应称为卤仿反应。
O
C
加成
R CX3
HO
O
消除
O
R C CX3 OH
C
+ CX3
R OH
(I)
#43; O-
HCX3
• 当使用次碘酸钠溶液为卤化试剂时,乙醛和甲基酮能够迅速转
化成羧酸和碘仿,其中碘仿以黄色沉淀析出,很容易观察到,
❖ 活泼亚甲基化合物烯醇化程度越高,-氢酸性越大,亚甲基越 活泼
HO CC
1(酮式)
C
O C
H+
2
OC C H+
3
OH CC
4(烯醇式)
O
O
C
C
CH3
CH2 CH3
(8%)
H
O
O
C
C
CH3 CH
CH3
(92%)
❖ 醛、酮、羧酸及其衍生物的羰基活化-氢的能力有以下次序: -CHO -COCO2R -COPh -COR -CN -COX -CO2R
O CH2COC2H5 + HOC2H5
1
O
O
CH3 C CH2COC2H5 OC2H5
2
O
O
CH3 C CH2COC2H5
OC2H5
OO CH3CCH2COC2H5 + OC2H5
中间体(4)的生成是酯 缩合反应的驱动力
OO CH3CCH2COC2H5 + OC2H5
3
OO
CH3CCHCOC2H5 + HOC2H5
OCH3 RCH2CH
OCH3
Br2
Br OCH3 RCHCH
H3+O
OCH3
Br RCHCHO
❖ 碱催化机理
O
OH-
C R CH3
O
XX
C
R CH2
O
OH-
C
R CH2 X
O
+
C
X-
R CH2
O XX
C R CHX
O C R CHX
O
OH-
C
R CHX2
+
X-
O C R CX2
O C R CX2
2.H3+O
CO2C2H5 O
CO2C2H5 1. C2H5ONa
CO2C2H5
2.H3+O
CO2C2H5 O
12.2.3 交叉的酯缩合反应
两种不同的酯亦可发生缩合反应,称为交叉的酯缩合反应
一种酯中没有-H,另一种酯中含有-H时,它们的 缩合反应还是相当有用的
O
O
HCOC2H5 + CH3COC2H5
RCHCOBr + RCH2CO2H Br
RCHCOBr + HBr Br
RCHCO2H + RCH2COBr Br
酰卤的卤化也要通过烯醇式,反应在酸催化下进行。
O
H+
OH
Br OH
Br Br
RCH2CBr
RCH CBr
RCH CBr + HBr
-H+
RCHCOBr Br
12.2 酯缩合反应
12.2.1 克莱森缩合反应
XX
O
C R CX3
+ X-
❖ 羰基的-碳上只有一个质子,碱催化的反应也可生成单卤代产 物
O C6H5CCHCH2CH3
CH3
Br2 NaOH/H2O
O C6H5CCBrCH2CH3
CH3
12.1.2 卤仿反应
卤仿反应
• -CX3强拉电子作用,生成的三卤代产物中的羰基很容易受OH-的
亲核进攻,OH-加成到羰基碳上,形成四面体过度态(I).
第12章 活泼亚甲基反应
本章内容
12.1 羰基化合物的-卤化 12.2 酯缩合反应 12.3 羟醛缩合反应 12.4与羟醛缩合相关的反应 12.5 烷基化反应 12.6 磷和硫叶立德与醛、酮的缩合反应
❖ 醛、酮、酸酸及其衍生物的-亚甲基上的氢受到邻位羰基的活 化而呈一定的酸性,因此常称为活泼亚甲基化合物
H难以卤化,而且只限于氯化和溴化。
• -碘代酸需要间接的方法合成。 • 与羧酸相反,酰氯和酸酐的-H都容易被卤化。
脂肪酸在催化量的三氯化磷或三溴化磷存在下可进行氯化 或溴化
2P + 3Br2 3RCH2CO2H + PBr3
2PBr3 3RCH2COBr + P(OH)3
RCH2COBr + Br2
含有-活性氢的酯在碱性条件下失去一分子醇生成-酮酸酯, 这个反应称为酯缩合反应,或者克莱森(Claisen)缩合反应。
O 2 CH3COC2H5
1. EtONa/EtOH 2. H3+O
OO CH3CCH2COC2H5
❖ 反应机理
O CH3COC2H5 + OC2H5
O
O
CH3COC2H5 + CH2COC2H5
CH3 C
OC2H5 C
OO
酯 5
氨解形成
酮
酰胺
CH3 C
OC2H5 C
OO H
6
烯醇
醛酮试剂反应形成 肟、腙等
溴发生加成 反应
12.2.2 迪克曼缩合反应
分子内的酯缩合称为迪克曼(Dieckmann)缩合。这个反应特 别适合于合成五元和六元环型-酮酸酯。
CO2C2H5 1. C2H5ONa
CO2C2H5
故碘仿反应被用于乙醛和甲基酮的鉴定
CH3CH2OH I2/KOH CH3CHO
HCOOH + CHI3 (黄色)
CH3CHO
O
R CH3
O CH3
NaOCl
CO2H
88%
CH3 CH3C CHCOCH3
KOCl
CH3 CH3C CHCO2H
53%
12.1.3 脂肪酸的卤化
• 羧酸的-H酸性比醛、酮小,故而羧酸的-H远比醛和酮的-
-CO2H
12.1 羰基化合物的-卤化
12.1.1 醛和酮的卤化
-位含有活泼氢的酮在酸或碱催化下可与卤素作用, 发生-氢的卤代反应:
O X2
C R CH3 X=Cl, Br or I
O C R CH2 X
❖ 酸催化机理
O
H+
C R CH3
O+H
-H-
C
R CH2
H
+
OH
XX
OH X-
C
C
R CH2
精细有机合成—构成环状化合物的反应
邻苯二甲酸二乙酯与脂肪族羧酸酯如乙酸乙酯在强碱下缩合生成 五元环化合物,得1,3-茚二酮。
1,4-二羰基化合物进行分子内羟醛加成和缩合反应,如1-苯基-1, 4-戊二酮与氢氧化钠水溶液加热回流15min,得3-苯基-2-环戊烯-1-酮:
3.1.4 环己烷和环已烯衍生物
有以下几种重要的合成方法:
O
O
3成 呋喃很容易由糠醛去羰基制得。糠醛可用农副产品稻糠、玉米
芯等以热酸处理得到。
1) 2) 3)
4) 5)
克诺尔(Knorr)合成法是合成吡咯环的重要方法,也是应用最广的 方法,原理是用一个α- 氨基酮与一个含活性亚甲基化台物缩合而得到 吡咯环。例如:
由于α-氨基酮容易自身缩合,因此采用一锅法生成α-氨基酮后立 即β-二羰基化合物进行反应的方法,可避免α-氨基酮的自身缩合。
由Knorr合成法得到的产物可水解脱羧,生成取代吡咯。许多其 他吡咯,尤其是用于卟啉合成中的吡咯,也是利用这一方法制备, 不过改变不同的取代基而已。为了方便地脱去烷氧羰基,在Knorr合 成中,用苯基和叔丁基酯取代了乙酯基。如原料中的氨苯上有烃基, 则可得到N-烃基吡咯。
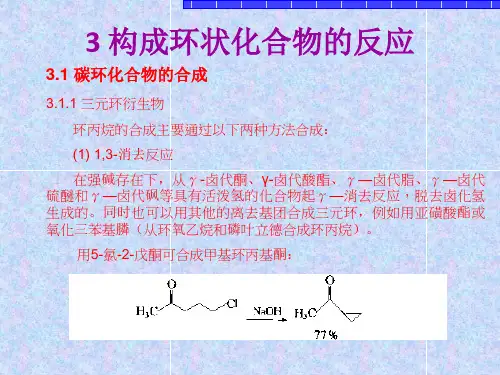
(1) 1,3-消去反应
在强碱存在下,从γ-卤代酮、γ-卤代酸酯、γ—卤代脂、γ—卤代 硫醚和γ—卤代砜等具有活泼氢的化合物起γ—消去反应,脱去卤化氢 生成的。同时也可以用其他的离去基团合成三元环,例如用亚磺酸酯或 氧化三苯基膦(从环氧乙烷和磷叶立德合成环丙烷)。
用5-氯-2-戊酮可合成甲基环丙基酮:
α,β-不饱和羰基化合物是极活泼的亲二烯体系,并且代表了该合成方 法中最有价值的组分,其典型的例子有丙烯醛、丙烯酸及其酯、顺丁烯 二酸及其酸酐和丁炔二酸:
+ +
人名反应(类型整理)

人名反应1氧化:1.Baeyer-Villiger氧化:酮过酸氧化成酯迁移规则:叔>仲>环己基>苄>伯>甲基>氢2.Corey-Kim 氧化:醇在NCS/DMF作用后,碱处理氧化成醛酮3.Criegee邻二醇裂解:邻二醇由Pb(OAc)4氧化成羰基化合物4.Criegee臭氧化:烯烃臭氧化后水解成醛酮5.Dakin反应:对羟基苯甲醛由碱性H2O2氧化成对二酚6.Dess-Martin过碘酸酯氧化:仲醇由过碘酸酯氧化成酮7.Fleming氧化:硅烷经过酸化,过酸盐氧化,水解以后形成醇8.Hooker氧化:2-羟基-3烷基-1,4-醌被KMnO4氧化导致侧链烷基失去一个亚甲基,同时羟基和烷基位置互变9.Moffatt氧化(Pfitzner-Moffatt)氧化:用DCC和DMSO氧化醇,形成醛酮10.Oppenauer氧化:烷氧基催化的仲醇氧化成醛酮11.Riley氧化:活泼亚甲基(羰基α位等)被SeO2氧化成酮12.Rubottom氧化:烯醇硅烷经过m-CPBA和K2CO3处理后α-羟基化13.Sarett氧化:CrO3·Py络合物氧化醇成醛酮14.Swern氧化:用(COCl)2,DMSO为试剂合Et3N淬灭的方法将醇氧化成羰基化合物15.Tamao-Kumada氧化:烷基氟硅烷被KF,H2O2,KHCO3氧化成醇16.Wacker氧化:Pd催化剂下,烯烃氧化成酮还原:1..Barton-McCombie去氧反应:从相关的硫羰基体中间用n-Bu3SnH,AIBN 试剂经过自由基开裂发生醇的去氧作用2.Birch 还原:苯环由Na单质合液胺条件下形成环内二烯烃(带供电子基团的苯环:双键连接取代基;带吸电子基团的苯环,取代基在烯丙位。
)3.Brown硼氢化:烯烃和硼烷加成产生的有机硼烷经过碱性H2O2氧化得到醇4.Cannizzaro歧化:碱在芳香醛,甲醛或者其他无α-氢的脂肪氢之间发生氧化还原反应给出醇和酸5.Clemmensen还原:用锌汞齐和氯化氢将醛酮还原为亚甲基化合物6.Corey-Bakshi-Shibata(CBS)还原:酮在手性恶唑硼烷催化下的立体选择性还原7.Gribble吲哚还原:用NaBH4直接还原会导致N-烷基化,NaBH3CN在冰醋酸当中还原吲哚双键可以解决8.Gribble二芳基酮还原:用NaBH4在三氟乙酸中还原二芳基酮和二芳基甲醇为二芳基甲烷,也可以应用于二杂芳环酮和醇的还原9.Luche还原:烯酮在NaBH4-CeCl3下发生1,2-还原形成烯丙位取代烯醇10.McFadyen-Stevens还原:酰基苯磺酰肼用碱处理成醛11.Meerwein-Ponndorf-Verley还原:用Al(OPr’)3/Pr’OH体系将酮还原为醇12.Midland还原:用B-3-α-蒎烯-9-BBN对酮进行不对称还原13.Noyori不对称氢化:羰基在Ru(II)BINAP络合物催化下发生不对称氢化还原14.Rosenmund还原:用BaSO4/毒化Pd催化剂将酰氯氢化成醛,如催化剂未被毒化,会氢化为醇15.Wolff-Kishner-黄鸣龙还原:用碱性肼将羰基还原为亚甲基成烯反应:1.Boord反应:β-卤代烷氧基与Zn作用生成烯烃2.Chugaev消除:黄原酸酯热消除成烯3.Cope消除:胺的氧化物热消除成烯烃4.Corey-Winter olefin烯烃合成:邻二醇经1,1-硫代羰基二咪唑和三甲氧基膦处理转化为相应的烯5.Doering-LaFlamme丙二烯合成:烯烃用溴仿以及烷氧化物处理以后生成同碳二溴环丙烷再反应生成丙二烯6.Horner-Wadsworth-Emmons反应:从醛合磷酸酯生成烯烃.副产物为水溶性磷酸盐,故以后处理较相应的Witting反应简单的多7.Julia-Lythgoe成烯反应:从砜合醛生成(E)-烯烃8.Peterson成烯反应:从α-硅基碳负离子合羰基化合物生成烯烃.也成为含硅的Witting反应9.Ramberg-Backlund烯烃合成:Α-卤代砜用碱处理生成烯烃10.Witting反应:羰基用膦叶立德变成烯烃11.Zaitsev消除:E2消除带来更多取代的烯烃人名反应2偶联反应:Cadiot-Chodkiewicz偶联:从炔基卤和炔基酮合成双炔衍生物Castro-Stephens偶联:芳基炔合成,同Cadiot-Chodkiewicz偶联Eglinton反应:终端炔烃在化学计量(常常过量)Cu(Oac)2促进下发生的氧化偶联反应Eschenmoser偶联:从硫酰胺和烷基卤生成烯胺Glaser偶联:Cu催化终端炔烃的氧化自偶联Gomberg-Bachmann偶联:碱促进下芳基重氮盐和一个芳烃之间经自由基偶联生成二芳基化合物Heck反应:Pb催化的有机卤代物或者三氟磺酸酯和烯烃之间的偶联反应杂芳基Heck反应:发生在杂芳基受体上的Pd(Ph3P)4,Ph3P,CuI,Cs2CO3催化下的分子内或者分子间Heck反应Hiyama交叉偶联反应:Pb催化有机硅和有机卤代物或者三氟磺酸酯等在诸如F -或者OH-之类的活化剂Pd(Ph3P)4,TBAF催化剂存在下发生的交叉偶联反应Kumada交叉偶联(Kharasch交叉偶联):Ni和Pd催化下,格氏试剂和一个有机卤代物或者三氟磺酸酯之间的交叉偶联Liebeskind-Srogl偶联:硫酸酯和有机硼酸之间经过Pd催化发生交叉偶联生成酮McMurry 偶联:羰基用低价Ti,如TiCl3/LiAlH4产生的Ti(0)处理得到双键,反应是一个单电子过程Negishi交叉偶联:Pd催化的有机Zn和有机卤代物,三氟磺酸酯等之间发生的交叉偶联反应Sonogashira反应:Pd/Cu催化的有机卤和端基炔烃之间的交叉偶联反应Stille偶联:Pd催化的有机Sn和有机卤,三氟磺酸酯之间的交叉偶联反应Stille-Kelly偶联:双Sn试剂进行Pd催化下二芳基卤代物的分子交叉偶联Suzuki偶联:Pd催化下的有机硼烷和有机卤,三氟磺酸酯在碱存在下发生的交叉偶联Ullmann反应:芳基碘代物在Cu存在下的自偶联反应Wurtz反应:烷基卤经Na或Mg金属处理后形成碳碳单键Ymada偶联试剂:用二乙基氰基磷酸酯(EtO)2PO-CN活化羧酸缩合反应:Aldol缩合:羰基和一个烯醇负离子或一个烯醇的缩合Blaise反应:腈和α-卤代酯和Zn反应得到β-酮酯Benzoin 缩合:芳香醛经CN-催化为安息香(二芳基乙醇酮)Buchner-Curtius-Schlotterbeck反应:羰基化合物和脂肪族重氮化物反应给出同系化的酮Claisen缩合:酯在碱催化下缩合为β-酮酯Corey-Fuchs反应:醛发生一碳同系化生成二溴烯烃,然后用BuLi处理生成终端炔烃Darzen缩水甘油酸酯缩合:碱催化下从α-卤代酯和羰基化合物生成α,β-环氧酯(缩水甘油醛)Dieckmann缩合:分子内的Claisen缩合Evans aldol反应:用Evans手性鳌合剂,即酰基恶唑酮进行不对称醇醛缩合Guareschi-Thorpe缩合(2-吡啶酮合成):氰基乙酸乙酯和乙酰乙酸在氨存在下生成2-吡啶酮Henry硝醇反应:醛和有硝基烷烃在碱作用下去质子化产生氮酸酯Kharasch加成反应:过渡金属催化的CXCl3对于烯烃的自由基加成Knoevenagel缩合:羰基化合物和活泼亚甲基化合物在胺的催化下缩合Mannnich缩合(羰基胺甲基化):胺,甲醛,和一个带有酸性亚甲基成分的化合物之间的三组分反应发生胺甲基化Michael加成:亲核碳原子对α,β-不饱和体系的共扼加成Mukaiyama醇醛缩合:Lewis酸催化下的醛和硅基烯醇醚之间的Aldol缩合Nozaki-Hiyama-KIshi反应:Cr-Ni双金属催化下的烯基卤对于醛的氧化还原加成Pechmann缩合(香豆素合成):Lewis酸促进的酸和β-酮酯缩合成为香豆素Perkin反应:芳香醛和乙酐反应合成肉桂酸Prins反应:烯烃酸性条件下对于甲醛的加成反应Reformatsky反应:有机Zn试剂(从α-卤代酯来)对羰基的亲核加成反应Reimer-Tiemann反应:从碱性介质当中从酚和氯仿合成邻甲酰基苯酚Schlosser对Witting反应的修正:不稳定的叶立德和醛发生的Witting反应生成Z-烯烃,而改进的Schlosser反应可以得到E-烯烃Stetter反应(Michael-Stetter反应):从醛和α,β-不饱和酮可以得到1,4-二羰基衍生物。
第五章烃化反应
丙二酸酯、丙二腈、氰乙酸酯、乙酰乙酸乙酯、苄腈等
Eg. CH2(COOEt)2
Cl
(EtOOC)2HC
EtONa
(61%)
主要影响因素 a.催化剂 常用RONa b.溶剂 以RONa为催化剂时,多选用醇类作溶剂。 c.被烃化物的结构 当活泼亚甲基上有两个活性H时,若有足够量的碱 和烃化剂存在,可发生双烃化反应。
O
C OEt H2C
C OEt O
(CH3)2CHCH2CH2Br EtONa, EtOH
O
C OEt
CH (H3C)2HCH2CH2C C OEt
O
O
CH3CH2Br EtONa, EtOH
C2H5
C OEt
C (H3C)2HCH2CH2C C OEt
O
三、硫酸酯和芳磺酸酯类烃化剂
(CH3)2SO4 , (C2H5)2SO4 ,
⑵ 活泼亚甲基化合物的C-烃化
活性亚甲基:亚甲基上连有吸电子基团时,其上氢原子的
活性增大。 X
B:-
H2C
+R
Y
X
X R HC Y
吸e基使亚甲基活性增大的能力按大小次序排列:
X H2C Y
X, Y为吸电子基
O
-NO2 > -CR> RSO2-> -CN> -COOR> Ph
常见的活性亚甲基的化合物:β-二酮、β-羰基酸酯、
OHO N H
(CH3)2SO4,NaOH
△
O
O OCH3
(酚羟基形成氢链
N
O 用RX难烃化)
CH3
抗肿瘤药阿克罗宁(Acronine)
⑵ 氮原子上的烃化反应
亲核活性 氨基氮 > 羟基氧 , 用(CH3)2SO4更易烃化. Eg.
100种有机化学反应

R -MgXOC OMgX H5C2O
2H5
O R R
13. Chichibabin 胺化反应 含氮杂环碱类,如吡啶,喹啉或其衍生物与金属胺基化物在一起加热,则起胺化反应, 生 成 氨 基 衍 生 物 。 产 率 一 般 为 50 % ~ 100 % 。
NaNH2 溶剂 105- 110℃, 66- 76% N N H2O 水解 NHNa N NH2
R
+RCl
AlCl 3
+ HCl
烷基化试剂除卤代烷外,醇类、烯烃、甲
苯 磺 酸 烷 基 酯 亦 可 。 各 种 路 易 斯 酸 的 催 化 效 应 : AlCl3>FeCl3> SbCl5>SnCl4>BF3>TiCl4>ZnCl2。醇类至少需 1mol 路易斯酸作催化剂。因为反应中生成 的水使等摩尔的催化剂失去活性,对于卤代烷和烯烃来说,催化量就已足够。酚类的反 应较令人满意(P258~259) ,而低碱度的芳烃如硝基苯、吡啶都不能反应。 32. Fries 重排 在当量数 AlCl3 存在下,加热脂肪或芳香羧酸苯基酯,酰基发生重排反应,脂肪酸苯基 酯比芳香酸苯基酯更易进行。根据反应条件,重排可以到邻位,也可以到对位。在低温 (100℃以下)时主要形成对位产物,在高温时一般得到邻位产物。
CH2Cl ZnCl 2
+ HCHO + HCl
+ H2O
对于取代烃类, 取代基
的性质对反应能力影响很 亲电取代,烷基,烷氧基一般使反应速度增加,而卤素、 羧基特别是硝基 用乙醛得到氯乙基化。在某些情况下用相应当醛可有氯丙基 代 替 HCl,溴甲基化以及在特殊情况下的碘甲基化都可发生。氯甲基化试剂除 HCHO/HCl 外,也可用 H2C(OMe)2/HCl 或 MeOCH2Cl 来代替。这个反应在有机合成上甚为重要, 因导入氯甲基后进一步可转化为-CH2OH,-CHO,-CH2CN,-CH2NH2 及-CH3 等基团。 7. Bouvealt 合成法 N,N-二烷基甲酰胺与一分子格氏试剂在干醚的存在下发生作用,生成的中间产物再经水 解,可得醛类化合物,R’MgX 中 R’基团越大,醛的产率越高。
药物合成反应

1、药物合成反应中反应类型有哪些?①按有机分子的结构变换方式分:新基团的导入反应;取代基的转化反应;有机分子的骨架。
②按反应机制分:极性反应(a.亲核试剂、b.亲电试剂);自由基反应;协同反应2、药物合成反应主要研究对象:化学合成药物3、化学品的安全使用说明书——MSDS1、混酸硝化试剂的特点有哪些?①硝化能力强;②氧化性较纯硝酸小;③对设备的腐蚀性小4.硝酸与醋酸酐的混合酸特点:1.反应条件温和使用于易被氧化或易被混酸分解的化合物的硝化反应2.醋酸酐对大部分化合物具有较好的溶解能力,可使反应易于在均相条件下进行,促进反应进行3.在芳香环的硝化反应中,主要发生单硝化,而且主要发生在邻对位定位基的邻位,属于领位硝化剂4.硝化能力强5.硝酸在醋酸酐中可以任意比例溶解,常用的浓度为含硝酸10%--30%缺点:是不能久置,久置容易生成四硝基甲烷引起爆炸,所以必须使用前临时制备2、硝化试剂的活泼中间离子为:硝酰正离子NO2○+(在硝酸和醋酸酐作为混合硝化剂中,除NO2○+还有N2O5,CH3COON2H○+)重氮化反应:1.、重氮化反应定义:含有伯氨基的有机化合物在无机酸的存在下与亚硝酸钠作用生成重氮盐的反应。
2.常用的重氮化试剂一般是由NaNO2/HCL NoHSO4/H2SO4 CuSO4 磷酸/H2SO4 CH3OH 。
3.Sandmeyer反应(桑德迈尔反应)定义定义:在氯化亚铜或溴化铜的存在下,重氮基被氮或溴置换的反应;重氮基被氰基置换:将重氮盐与氰化亚铜的配合物在水介质中作用,可以使重氮基被氰基置换,该反应也称Sandmeyer。
4、常用的重氮化试剂一般是由盐酸、硫酸、过氯酸和氟硼酸等无机酸与亚硝酸钠作用产生。
5、硝化反应定义:指向有机分子结构中引入硝基(—NO2)的反应过程,广义的硝化反应包括生产(—NO2、N—NO2和O—NO2)反应。
6、重氮化反应定义:含有伯氨基的有机化合物在无机酸的存在下与亚硝酸钠作用生成重氮盐的反应。
活泼亚甲基反应

2
取代。因此,只要第一个质子被卤代,第二和第三个质子均很快被卤代,反应不能停留在单 卤代和双卤代产物阶段。
O R O R C CH3 R OHR O C CH2 O O R C + XCHX2 O R C CX2 OHR C CX2 R C CH2 X X O C + XCH2 X O R C CHX R OHO C CHX X X
H C 1
H O
(酮式)
醛、酮、羧酸及其衍生物的羰基活化α-氢的能力有以下次序:
O C
H C
3
+
-C
H C O C
2
+
C
C
C
C
C
4
(烯醇式)
3
表 12.1 一些活泼亚甲基化合物的酸性 pKa 化合物 5 CH3SO2CH2SO2CH3 EtO2CH2CO2Et 9 RCH2CHO 10 RCOCH2R’ 11 RO2CCH2R’ 11 RCH2CN
O C CH2 X
在酸催化下,首先羰基发生质子化,然后通过烯醇式进行卤化。由于反应过程中能够 产生卤化氢,故该反应也可不加酸催化,一旦反应发生了,产生的卤化氢即可自动催化,反 应就能很快进行。
O R C CH3 H+ R OH C CH2 H
+
-HR
OH C CH2
X X R
OH C
+
XCH2 X R
O
O + HOC2H5
CH3CCH2COC2H5
CH3CCHCOC2H5
4
H+ O O
CH3CCH2COC2H5
,第一步反应平衡倾向于 这四步反应都是可逆的,而且由于乙酸乙酯的酸性很弱(pKa ~25) 逆反应方向,因此反应似乎不能进行到底。然而,如上所述,由于乙酰乙酸乙酯的酸性比较 强,第四步反应平衡倾向于产物方向,从而使反应得以完全进行。所以,中间体(4)的生 成是酯缩合反应的驱动力。 这种反应相当于一个强酸从盐中置换出一个弱酸, 两者的酸性相 差愈大,反应的驱动力就愈大,置换得也就愈完全。 按照这个机理,如果酯的α-位有两个和三个活泼氢时,缩合反应可以进行,但若只有一 个活泼氢,则难以进行缩合。事实正是如此。例如,苯乙酸甲酯在甲醇钠作用下能够顺利地 缩合为 2,4- 二苯基乙酰乙酸甲酯,而异丁酸甲酯在同样条件下却不发生反应,因为产物 2,2,4,4-四甲基乙酰乙酸甲酯在β-位上没有氢,它的酸性要比醇弱得多。
第四章:缩合反应(2,3节)-1
H3CO
CH2CH2COOC2H5
H3CO
2. Perkin 反应
芳香醛和脂肪酸酐在相应的脂肪酸碱金属盐的催化下缩合, 芳香醛和脂肪酸酐在相应的脂肪酸碱金属盐的催化下缩合,生成 芳基丙烯酸类化合物的反应。 β-芳基丙烯酸类化合物的反应。
O H3C C6H5CHO + H3C C O C O CH3COO C6H5 H C H COOH
O R C O R C C R2 R2 O R C R1 C R2 H2 C C X + BH R O C R1 C R2 H2 C X CH + B CH R2 R1 + C C X R O C O R1 + B R C C R2 R1 C H2 C C X R1 + BH
供电体: 供电体的酸度越大, Michael 供电体: 供电体的酸度越大,越容易 形成碳负离子,活性越大。 形成碳负离子,活性越大。 受电体: Michael 受电体: α,β-不饱和键上所连接的官 能团的吸电子能力越强, 能团的吸电子能力越强,使β-碳原子的电子云密度 降低的越多,其活性亦越大。 降低的越多,其活性亦越大。
R3 C R4 O
+
R1 (C6H5)3P C R2
R3 C R4 C
R1
+ (C6H 5)3P
O
R2
R1 R1 (C6H5)3P C R2
+
R1 (C6H5) 3P C R2 R4 R3
R3 C R4 O
(C6H5) 3P O
C
R2 R4
CR2 C
+ (C6H5)3P
O
R4
R3
硫和磷与碳结合时,碳带负电荷,硫或磷带正电荷彼此相邻,这种结构的化 合物称为Ylide(叶立德)。由磷形成的Ylide称为磷Ylide,又称为Wittig试剂, 其结构可表示如下:
现代有机合成化学第2章
2.2.2 在芳环上形成碳碳单键的其他反应
(1)氯甲基化
苯及其衍生物在无水ZnCl2催化下与甲醛 (或多聚甲醛)和浓盐 酸 (或干HCl)作用,芳环上的氢可被CH2Cl取代,又叫布兰克反应。
(2)甲酰化
咖特曼一科赫反应
在费-克反应催化剂或强酸存下由苯、烷基苯、联苯、烷基联
酸式分解并不是绝对不用,特别是在α-位有二个取代基时,酸式 分解也能有较好的收率。
(2)丙二酸酯的烃基化
丙二酸酯的烃基化常在乙醇钠的乙醇溶液中进行;因其酸性不太 强,氧上取代的竞争反应不严重,故除可用卤代烷作烃基化剂外, 也可用磺酸酯作烃基化剂。’
丙二酸酯的烃基化产物经水解再受热脱羧,可转化成羧酸。
α, β-不饱和羰基化合物与碳负离子给予体(碱作用下的 活泼亚甲基化合物、烯胺等)发生加成反应,反应的结果 是碳负离子加到β碳上,而α碳原子上则加上一个H。
反 应 通 式
Example:
H2C CHCOCH3 + CH2(COOC2H5)2
C2H5ONa
C2H5OH, <25oC
CH(COOC2H5)2 CH2CH2COCH3
二烃基铜化锂与具旋光活性的卤代烷反应优先获得构型 逆转产物。
铜离子对卤代烷进行亲核取代,生成“三烷基铜”中间 体,并使构型逆转,继而中间体分解,保持构型地生成取 代产物。
2.2 通过芳香取代反应形成碳碳单键
2.2.1 费里德一克拉夫茨(Friedel-Crafts)反应
❖Friedel-Crafts烷基化反应的特点:
第二章 碳碳单键的形成
2.1 通过亲核取代反应形成碳碳单键
亲核取代 反应是形成碳-碳单键最常用的方法之一
活性亚甲基化合物的反应
活性亚甲基化合物具有较高的反应活性,可以与多种官能团进行反应,如碳碳双键、羰基、羧基等。这些反应能 够实现复杂有机化合物的合成,如药物中间体、天然产物等。
药物合成
总结词
在药物合成中,活性亚甲基化合物可用于合成具有生物活性的化合物,如抗生 素、抗癌药物和抗病毒药物等。
详细描述
活性亚甲基化合物可以通过与特定官能团的反应,合成具有特定生物活性的化 合物。这些化合物在医疗领域具有广泛的应用价值,如治疗癌症、感染性疾病 等。
材料科学
总结词
在材料科学中,活性亚甲基化合物可 用于合成新型高分子材料和功能材料, 如导电材料、发光材料和生物相容性 材料等。
详细描述
活性亚甲基化合物可以通过与特定官 能团的反应,合成具有特定性能的高 分子材料和功能材料。这些材料在电 子器件、生物工程和能源等领域具有 广泛的应用前景。
05
活性亚甲基化合物的未 来发展前景
03
活性亚甲基化合物的反 应机理
亲核反应机理
亲核加成
活性亚甲基化合物与亲核试剂反应,通过加成的方式形成新的C-C 键。
亲核取代
活性亚甲基化合物中的C-H键被亲核试剂取代,生成新的化合物。
亲核消除
在反应中,活性亚甲基化合物与亲核试剂反应,通过消除某种小分 子(如水、醇等)的方式形成不饱和键。
亲电反应机理
新反应的开发
开发新的活性亚甲基化合物的反应,以提高反应 的效率和选择性。
探索新的反应条件和介质,以降低反应的能耗和 减少环境污染。
深入研究活性亚甲基化合物的反应机理,为新反 应的开发提供理论支持。
新技术的应用
将活性亚甲基化合物的反应应用 于合成生物学领域,以设计和构 建具有特定功能的基因线路和细
[理学]第六章 羰基化合物的反应
sp3杂化 四面体
产物中基团拥挤程度增大。
R 越大,妨碍Nu:从背后进攻C原子。
6.2 羰基加成反应及产物
a. 与水加成
O
H+或OH-
OH R' + H2O R C OH R'
R
C
除甲醛、多卤代醛外,其它醛的水合反应平衡偏向 左边。
(2)与ROH的加成
H+
OCH2CH3 CH3CH OH
CH3CH=O + CH3CH2OH
H
O
C2H5
PhH
Ph H H C2H5 O
R H H Ph C2H5 OH
+
H
O
C2H5
1 RMgX 2 H2O
PhH
OH H H Ph C2H5 R
35oC R CH3 C6H5 (CH3)2CH (CH3)3C -70oC R (CH3)3C CH3
主 2.5 > 4 5 49
: : : :
H O O
L
R
S
Nu-
C2H5 H C6H5
O C C CH3
C 2 H5 H C6H5
LiAlH4 乙醚
OH H CH3
H2 O
C
C
+
C2H5 H C6H5
C
C
H OH CH3
75%
25%
当羰基和一个手性中心连接时,反应符合 克莱姆规则一。
6.5 碳负离子
O R C CH3
-
OH
O R C
CH2
第六章 羰基化合物的反应
6.1 羰基化合物的反应机理 6.2 羰基加成反应及产物 6.3 加成-消除反应 6.4 羰基化合物的反应活性和加成的立体选择性 6.5 碳负离子 6.6 各种重要的缩合反应 6.7 羰基与叶子立德的反应 6.8 羧酸衍生物的亲核加成 6.9 亲核性碳 6.10 分子内催化作用