
阿托伐他汀钙(CTD格式)注册申报资料
目录3、2、S、1 基本信息 (2)3、2、S、1、1药品名称 (2)3、2、S、1、2结构 (2)3、2、S、1、3理化性质 (2)3、2、S、2 生产信息 (2)3、2、S、2、1生产商 (2)3、2、S、2、2生产工艺与过程控制 (2)3、2、S、2、3物料控制 (5)3、2、S、2、4关键步骤与中间体得控制 (6)3、2、S、2、5工艺验证与评价 (6)3、2、S、2、6生产工艺得开发 (6)3、2、S、3、特性鉴定 (7)3、2、S、3、1结构与理化性质 (7)3、2、S、3、2杂质 (7)3、2、S、4 原料药得质量控制 (8)3、2、S、4、1质量标准 (8)3、2、S、4、2分析方法 (8)3、2、S、4、3分析方法得验证 (8)3、2、S、4、4批检验报告 (9)3、2、S、4、5质量标准制定依据 (9)3、2、S、5 对照品 (9)3、2、S、6 包装材料与容器 (9)3、2、S、7 稳定性 (9)3、2、S、7、1稳定性总结 (9)3、2、S、7、2上市后稳定性承诺与稳定性方案 (9)3、2、S、7、3稳定性数据汇总 (10)3、2、S、1 基本信息3、2、S、1、1药品名称中文名称:阿托伐她汀钙英文名称:Atorvastatin Calcium化学名称:calcium (3R,5R)-7-[2-(4-fluorophenyl)-3-phenyl-4-(phenylcarbamoyl) -5-propan- 2-ylpyrrol-1-yl]-3,5-dihydroxyheptanoateCAS号:134523-03-83、2、S、1、2 结构化学结构式:分子式:C66H68Ca2F2N4O10分子量:1195、4197264手性中心:具有2个手性碳3、2、S、1、3 理化性质性状:白色或类白色粉末,无色,无味,稍有吸湿性。
溶解性:易溶于酒精甲醇,微溶于氯仿,几乎溶于水,乙酸乙酯,乙醚与环己烷。
熔点或沸点;比旋度:-9°~-7°干燥失重:3%~6%3、2、S、2 生产信息3、2、S、2、1生产商(1)生产商地址重庆市九龙坡区科园四街70号标准厂房IJ座4楼康施恩联系xx +86传真号码+86(2)生产商重庆康施恩化工有限公司地址重庆市九龙坡区科园四街70号标准厂房IJ座4楼康施恩联系xx +86传真号码+863、2、(1)工艺流程图:第一步,合成中间体M-4:4-氟-α-[2-甲基-1-氧丙基]-γ-氧代-N,β-二苯基苯丁酰胺(简称M-4);第二步,侧链ATS-9 得合成:以R(-)-4-氰基-3-羟基丁酸乙酯为原料,合成(4R-cis)-6-氨乙基-2,2-二甲基-1,3-二氧六环-4-乙酸叔丁酯(ATS-9);第三步:在正庚烷、四氢呋喃、甲苯组成得混合溶剂中先加入ATS-9与特戊酸反应,再升温反应。
(2)工艺描述:1、中间体M-4 得合成以苯乙酰氯与异丁酰乙酰苯胺为原料,以异丙醇为溶剂,在碳酸钾得作用下,得到高纯度得中间体M-4。
第一工序中所用得物料名称分子式分子量级别投料量投料比苯乙酰氯氟苯氯化铝溴三氯甲烷异丁酰乙酰苯胺碳酸钾异丙醇操作:…(描述详细操作程序)…2、侧链ATS-9 得合成第1步:以氯代乙酰乙酸乙酯为原料,用生物催化得方式同样得到了ee值>99%得手性中间体,第二工序第1步中所用得物料第2步:以R(-)-4-氰基-3-羟基丁酸乙酯为原料,通过LDA(二异丙基氨基锂)脱质子缩合,选择性还原生成顺式二醇化合物,经双羟基保护后,再以雷尼镍(Raney-Ni)还原氰再经NaBH4基得到ATS-9、第二工序第2步中所用得物料3、阿托伐她汀钙粗品生成及精制M-4 与ATS-9 以正庚烷-甲苯-四氢呋喃(4∶1∶1、1)为混合溶剂,在90 ℃条件下反应20 h,制备重要关环产物,后者经羟基脱保护、酯水解得到目标产物。
将阿托伐她汀钙粗品溶于适量得水、乙酸乙酯中,用液氨调节pH 值约为8,然后加入醋酸钙得水溶液,再次调pH 值为8,加热搅拌2h,冷却至30-35 ℃,分离得有机相,再经水洗、过滤、萃取、减压蒸馏等步骤得到固体产品,再将其加入环己烷中,搅拌过滤,在30-35 ℃下干燥即得高纯度得无定形阿托伐她汀钙。
第三工序所用得物料回收再利用:部分溶剂得回收再利用,拥有控制标准及验证资料支持不影响产品质量;粗品合成工序中得中间体M-4处理后回收再利用,处理后检验控制,以及相关验证数据。
返工(Reprocessing):必要时某些工序,例如回流工序,可能会进行返工操作,拥有相应得验证支持数据。
再加工(Reworking):不会进行再加工操作(由于此操作涉及将不合格品再加工使其合格。
)各个工序产品得收率列表主要设备得型号,代码及技术参数。
(4)列表给出拟大生产得批量范围:kg(g)/批。
3、2、S、2、3 物料控制(1)按照工艺工序顺序,列明生产中用到得起始物料(苯乙酰氯与异丁酰乙酰苯胺,氯代乙酰乙酸乙酯)。
起始物料控制信息提供上述物料得质量标准(原厂标准或内控标准),包括项目、检测方法与可接受限度。
提供其制备工艺资料。
详述各物料得质量控制分法。
(2)提供反应试剂、溶剂、催化剂得质量控制信息,明确引用标准,或提供内控标准(包括项目、检测方法与限度)。
详述各物料得质量控制分法。
3、2、S、2、4关键步骤与中间体得控制本品工艺包含3步关键步骤:第一步:根据文献及试验结果考察,说明关键步骤得确定依据,例如AlCl以及碳酸钾浓度3得控制,温度,第二步:根据文献及试验结果考察,说明关键步骤得确定依据,使用生物催化酶应特别注意反应温度,第三步:根据文献及试验结果考察,说明关键步骤得确定依据,正庚烷-甲苯-四氢呋喃混合溶剂得比例,3、2、S、2、5 工艺验证与评价工艺验证已按照3、2、S、2、2所述工艺开展,或计划开展,生产工艺完全按照申报工艺,生产环境符合GMP要求,相关系统及设施,设备均完成确认验证并且结果合格。
附完整得工艺验证方案与验证报告,;批生产记录样稿。
如尚未开展验证,还应附验证承诺书。
3、2、S、2、6 生产工艺得开发阿托伐她汀钙得合成方法较多,本品以Paal-Knorr 合成法进行阿托伐她汀钙得全合成。
Paal-Knorr 合成法得核心就是重要中间体M-4[4-氟-α-(2-甲基-1-氧代丙基)-γ-氧代-N, β-二苯基苯丁酰胺]与阿托伐她汀中间体ATS(atorvastatinintermediates) 得合成,即ATS-9[(4R-cis) -6-氨乙基 -2, 2-二甲基-1,3-二氧六环-4-乙酸叔丁酯]。
ATS-9 与M-4 经Paal-Knorr反应得到阿托伐她汀内酯,再经水解得到阿托伐她汀钙。
当化合物M-4 与ATS-9 得摩尔比为4∶1,以环己烷、四氢呋喃或者两者得混合物为溶剂,以特戊酸为催化剂时,在90 ℃条件下反应20 h,制备重要关环产物,后者经羟基脱保护、酯水解得到。
过量得中间体M-4 可以通过后处理回收再利用,这对于工业生产具有重要得意义。
阿托伐她汀钙盐可以晶体与无定形固态2 种形式存在,科学家发现无定形阿托伐她汀钙固体溶出度与口服吸收效果都优于晶体阿托伐她汀钙。
为此,开发了高收率制备无定形阿托伐她汀钙得方法。
优化后向阿托伐她汀钙粗产品中加入适量得水、乙酸乙酯将其溶解,用液氨调节溶液得pH 值(约为8),然后加入醋酸钙得水溶液,再次用液氨调节pH 值(约为8),在35~40 ℃下搅拌2 h 后,将反应液冷却至30~35 ℃,分离得有机相,再经水洗、过滤、乙酸乙酯萃取、减压蒸馏等步骤得到固体产品,再将其加入环己烷中,搅拌30min,过滤,再用环己烷洗,在30~35 ℃下干燥即得高纯度得无定形阿托伐她汀钙。
3、2、S、3、特性鉴定3、2、S、3、1 结构与理化性质(1)结构确证列出阿托伐她汀钙得结构确证结果,例如元素分析, IR, UV, NMR 与 MS。
明确结构确证用阿托伐她汀钙得制备工艺,精制方法、纯度,以及对照品得来源与纯度。
提供结构确证所有数据,文献资料及图谱;并对具体得研究数据与图谱进行详细解析。
(2)理化性质阿托伐她汀钙存在晶型与无定型两种,质量标准中包含对映体纯度得检查项目,阐述对映体得研究方法,通过工艺实现控制与结果:提供晶型研究图谱及结果。
3、2、S、3、2 杂质(1)按下表列明已鉴定得杂质:图谱(如有)。
列出给出可能出现得残留溶剂,控制限度得确定依据,ICH指导原则。
共三类溶剂得详细分析。
(3)无机杂质由于合成工艺中催化剂含有重金属元素等,。
3、2、S、4 原料药得质量控制3、2、S、4、1质量标准列表提供质量标准(方法列出索引药典方法)。
3、2简述上述检测项目分析方法所参考得药典。
详细分析方法规程,包含所有项目。
3、2、S、4、3分析方法得验证列表汇总整理验证结果。
(1)有关物质有关物质测定方法学验证总结(2)残留溶剂残留溶剂测定方法学验证总结(3)含量3、2、S、4、4 批检验报告列表汇总三个连续批次得检验报告(按照2、3、S、4、1提供得标准格式)。
附三批产品得检验报告书。
3、2、S、4、5 质量标准制定依据质量标准制定依据(相关药典依据)以及质量对比研究结果。
如有相关文献应附文献原文,及解析。
3、2、S、5 对照品列表给出所有对照品:来源、批号。
并简述含量与纯度标定得方法及结果3、2、S、6 包装材料与容器(1)内包材介绍及控制例如双层PE,附该包材得质量标准及分析方法。
(2)外包材介绍及控制例如铝听桶,附该包材得质量标准及分析方法。
(3)包装材料得适用性及兼容性3、2、S、7 稳定性3、2、S、7、1稳定性总结详述稳定性方案,具体试验得目得等信息。
检验分析方法。
3、2、S、7、2上市后稳定性承诺与稳定性方案应承诺对上市后生产得前三批产品进行长期留样稳定性考察,并对每年生产得至少一批产品进行长期留样稳定性考察,如有异常情况应及时通知管理当局。
附后续得稳定性研究方案。
3、2、S、7、3稳定性数据汇总以表格形式提供稳定性研究得具体结果,并将稳定性研究中得相关图谱作为附件。
色谱数据与图谱提交要求参见制剂项下。
提供每种试验类型及条件下每一批次检验分析结果,并得出总结论,提出拟定得储存条件及有效期。
CTD格式申报资料目录、化学药品申报资料项目(附件二格式)(5篇范例)
CTD格式申报资料目录、化学药品申报资料项目(附件二格式)(5篇范例)第一篇:CTD格式申报资料目录、化学药品申报资料项目(附件二格式)附件:原料药CTD格式申报资料目录管理信息资料:审查意见表/受理通知书(进口申请);药品注册现场核查报告;药品注册现场检查报告;药品注册检验报告申请表;药品研制情况申报表;药品注册现场检查申请表综述资料(文件夹名)1.药品名称。
2.证明性文件。
3.立题目的与依据。
4.对主要研究结果的总结及评价。
5.药品说明书、起草说明及相关参考文献。
6.包装、标签设计样稿。
信息汇总表(文件夹名)信息汇总表资料药学资料(文件夹名)1.基本信息(3.2.S.1)生产信息(3.2.S.2)3.特性鉴定(3.2.S.3)4.原料药的质量控制(3.2.S.4)5.对照品(3.2.S.5)6.包装材料和容器(3.2.S.6)7.稳定性(3.2.S.7)药理毒理研究资料(文件夹名)16.药理毒理研究资料综述。
17.主要药效学试验资料及文献资料。
18.一般药理学的试验资料及文献资料。
19.急性毒性试验资料及文献资料。
20.长期毒性试验资料及文献资料。
21.过敏性(局部、全身和光敏毒性)、溶血性和局部(血管、皮肤、粘膜、肌肉等)刺激性等特殊安全性试验资料和文献资料。
22.复方制剂中多种成份药效、毒性、药代动力学相互影响的试验资料及文献资料。
23.致突变试验资料及文献资料。
24.生殖毒性试验资料及文献资料。
25.致癌试验资料及文献资料。
26.依赖性试验资料及文献资料。
27.非临床药代动力学试验资料及文献资料。
临床试验资料(文件夹名)案。
30.临床研究者手册。
31.知情同意书样稿、伦理委员会批准件。
32.临床试验报告。
二、制剂CTD格式申报资料电子提交目录管理信息资料:审查意见表/受理通知书(进口申请);药品注册现场核查报告;药品注册现场检查报告;药品注册检验报告申请表;药品研制情况申报表;药品注册现场检查申请表综述资料(文件夹名)1.药品名称。
药品研发与CTD格式申报资料

12
(三)存在的主要问题
1. 2. 3. 4. 5. 6. 研究的目标不明确 申报工艺的大生产可行性 杂质的控制 研究的系统性 自我评价与完善 申报资料质量差
CDE SFDA
13
1.研究的目标不明确
• 药品研发的目标 目标药品质量概况(QTPP):需考虑到如给药 途径,剂型,生物利用度,规格和稳定性等内 容;创新药研发的目标。 药品的关键质量属性(CQA):以使那些对药 品质量有影响的药品特性能得以研究和控制; 国内仿制药研发的不足之处。实例 确定原料药、辅料等的关键质量属性,并选择 要达到药品预期质量所用的辅料类型和用量;
32
起草过程与特点
• 2009年开始启动 • 周密安排、全员参与 制定了详细的工作计划(中心与各小组 层面),全体化药药学人员参与讨论 • 广泛征求意见 多种形式多方征求意见 • 2010年9月正式发布 国食药监注 〔2010〕 387 号
CDE SFDA
33
国家局对有关事项的通知
一、化药注册分类3、4、5和6的生产注册申请的 药学部分申报资料,可参照CTD格式提交,同 时提交电子版。 二、化药注册分类1和2的药学资料,暂不按CTD 格式提交资料。 三、为鼓励CTD格式提交,并稳步推进: (一)按《药品注册管理办法》附件2申报资料 要求提交的生产注册申请申报资料仍予接收。 (二)技术审评部门将对提交CTD格式申报资 料的注册申请单独按序进行审评。
CDE SFDA
30
(3)ICH的CTD格式申报资料要求
• 目的 统一三方申报资料的格式要求,避免重复劳动 • 资料结构 第一部分:各国的特殊要求(证明材料等) 第二部分:各专业的综述 第三部分:具体的研究资料与图片等 • 特点 条理清晰、资料编码科学、方便审评与国际间的 交流
CTD格式申报资料提交要求(征求意见稿)(生物等效性试验部分)

CTD格式申报资料提交要求(征求意见稿)(生物等效性试验部分)目录1 生物等效性试验概要2 用于生物等效性试验的样品处方及生产规模2.1 不同规格产品的生物等效性试验情况3 生物等效性试验设计与实施3.1 伦理学3.2研究机构及主要研究者3.3研究目的3.4研究计划3.4.1 研究设计概述3.4.2 受试者选择3.4.2.1入选标准3.4.2.2 排除标准3.4.2.3 剔除标准3.4.2.4受试者健康状况3.4.3 研究用药品3.4.3.1 试验制剂3.4.3.2 参比制剂3.4.4 给药剂量3.4.5 给药方法及受试者管理3.4.6 随机分组设盲方法3.4.6.1 随机分组3.4.6.2 设盲的方法及范围3.4.6.3 研究编码掌握者及揭盲时间3.4.7 生物样本采集及处理3.4.7.1 生物样本3.4.7.2 取样方案3.4.7.3 样本处理4 试验受试者4.1 人口统计学和其它基线特性4.2 受试者中吸烟者情况5 方案偏离6 安全性评估7 试验结果7.1 数据的表述7.2药代动力学参数7.2.1 各受试者药代动力学参数7.2.2 各受试者平均药代动力学参数7.3 统计分析7.4 结果讨论8 生物样本分析测定8.1 生物样本分析方案及执行情况8.1.1 分析方案8.1.2 测定目标物8.1.3 对照品及其来源8.1.4 分析技术的确定8.1.5 检测方法8.1.6 内标物8.1.7 参考文献8.1.8 与方案的偏离8.1.9 受试者生物样本的分析日期8.1.10 受试者样本储存时间8.1.11 受试者样本分析执行情况8.2 标准曲线及定量限8.3 质控样品8.4 随行质控样品的精密度和准确度8.5 复测情况8.6 色谱图9 分析方法验证9.1 精密度和准确度9.2 稳定性9.3 专属性9.4 回收率10 质量保证申报资料正文及撰写要求1 生物等效性试验概要对进行的每项生物等效性试验提供一份简要描述。
CTD格式申报资料

起草过程与特点
• 2009年开始启动 • 周密安排、全员参与 制定了详细的工作计划(中心与各小组 层面),全体化药药学人员参与讨论 • 广泛征求意见 多种形式多方征求意见 • 2010年9月正式发布 国食药监注 〔2010〕 387 号
国家局对有关事项的通知
一、化药注册分类3、4、5和6的生产注册申请的 药学部分申报资料,可参照CTD格式提交,同 时提交电子版。 二、化药注册分类1和2的药学资料,暂不按CTD 格式提交资料。 三、为鼓励CTD格式提交,并稳步推进: (一)按《药品注册管理办法》附件2申报资料 要求提交的生产注册申请申报资料仍予接收。 (二)技术审评部门将对提交CTD格式申报资 料的注册申请单独按序进行审评。
CTD格式申报资料
2010.11
一、CTD格式申报资料
(一)背景介绍 1.国外背景情况 2.国内起草背景 (二)重点解读 1.资料结构与特点 2.关键点
(一)背景介绍
1.国外背景情况
(1)FDA对仿制药申报资料的要求
(2)加拿大对申报资料的要求 (3)ICH的CTD格式申报资料要求
(一)背景介绍
质控:分析方法的验证与对照品的标定
稳定性:样品情况、结果的表述
综述中关键点(2)
• 制剂 处方工艺:研发过程、变化情况及批次 汇总表(代表性批次 ) 质量控制 :放行标准、有关物质方法学 验证应针对已知杂质、列明产品中可能 含有的杂质、对照品的标定 稳定性:上市后的承诺和方案、使用中 产品稳定性、相容性试验
流化床干燥仪 STREA 1 FS 75 冲击碾压仪 压片仪 Beta
返回
(3)ICH的CTD格式申报资料要求
• 目的 统一三方申报资料的格式要求,避免重复劳动 • 资料结构 第一部分:各国的特殊要求(证明材料等) 第二部分:各专业的综述 第三部分:具体的研究资料与图片等 • 特点 条理清晰、资料编码科学、方便审评与国际间的 交流
药品注册的CTD格式-孙亚洲老师

FDA强烈推荐采用CTD格式提交NDAs(新药申请)资料; 加拿大、澳大利亚等非ICH成员国均接受CTD格式的申报资料;
目前,CTD文件已成为国际公认的文件编写格式, 是向药品注册机构递交的结构完善的注册申请文件。
4
1.3 CTD资料的构成
模块2: CTD文件概述
本模块是对药物质量,非临床和临床实验方面内容的高度总结概括,必须由 合格的和有经验的专家来担任文件编写工作。
--- 相当于但≠“研究信息汇总表”(增加了内容和要求)、《药品注册办理 办法》附件二资料四
6
CTD格式注册资料的形成背景及基本构成
模块3:质量部分文件
提供药物在化学、制剂和质量、稳定性等方面的内容。 ---相当于《药品注册办理办法》附件二的(二)药学研究资料(资料8-15)
Use,简称 ICH)
—目标之一:对不同国家的药品注册建立统一的要求
3
CTD格式注册资料的形成背景及基本构成
1.2 CTD,即“通用技术文件”
— 是ICH为协调统一ICH地区注册申报资料的格式而制定 (Common Technical Document,简称CTD)
— 形成时间:2000年11月起草,2019年9月修订发布(ICH M4), —国际地位:
适用范 围
(1)附件2化学药品注册分类3、4、5和6的生产 注册申请的药学部分申报资料。
(2)附件2化学药品注册分类1和2的临床试验申 请和生产注册申请的药学资料,暂不按CTD格式提交 资料。
实际上目前已突破规定范围,各种类别和阶段都 按照CTD格式申报---但同时带来了一系列的不相适应 的问题。
——模块1、2和3按照CTD格式申请,4和5暂不。
阿托伐他汀钙片
阿托伐他汀钙片核准日期:2007年04月27日修订日期:2015年07月31日药品名称:【通用名称】阿托伐他汀钙片【商品名称】立普妥 Lipitor【英文名称】Atorvastatin Calcium Tablets【汉语拼音】 A Tuo Fa Ta Ting Gai Pian成份:本品主要成份为阿托伐他汀钙。
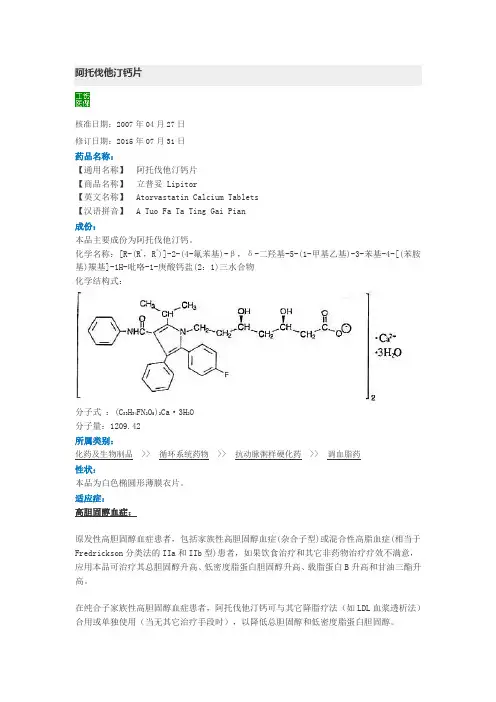
化学名称:[R-(R*,R*)]-2-(4-氟苯基)-β,δ-二羟基-5-(1-甲基乙基)-3-苯基-4-[(苯胺基)羰基]-1H-吡咯-1-庚酸钙盐(2:1)三水合物化学结构式:分子式:(C33H34FN2O5)2Ca·3H2O分子量:1209.42所属类别:化药及生物制品>> 循环系统药物>> 抗动脉粥样硬化药>> 调血脂药性状:本品为白色椭圆形薄膜衣片。
适应症:高胆固醇血症:原发性高胆固醇血症患者,包括家族性高胆固醇血症(杂合子型)或混合性高脂血症(相当于Fredrickson分类法的IIa和IIb型)患者,如果饮食治疗和其它非药物治疗疗效不满意,应用本品可治疗其总胆固醇升高、低密度脂蛋白胆固醇升高、载脂蛋白B升高和甘油三酯升高。
在纯合子家族性高胆固醇血症患者,阿托伐他汀钙可与其它降脂疗法(如LDL血浆透析法)合用或单独使用(当无其它治疗手段时),以降低总胆固醇和低密度脂蛋白胆固醇。
冠心病:冠心病或冠心病等危证(如:糖尿病,症状性动脉粥样硬化性疾病等)合并高胆固醇血症或混合型血脂异常的患者,本品适用于:降低非致死性心肌梗死的风险、降低致死性和非致死性卒中的风险、降低血管重建术的风险、降低因充血性心力衰竭而住院的风险、降低心绞痛的风险。
规格:(1)10mg;(2)20mg;(3)40mg用法用量:病人在开始本品治疗前,应进行标准的低胆固醇饮食控制,在整个治疗期间也应维持合理膳食。
应根据低密度脂蛋白胆固醇基线水平、治疗目标和患者的治疗效果进行剂量的个体化调整。
阿托伐他汀钙片CTD格式模板资料(制剂)
CTD格式8号申报资料主要研究信息(药学部分:制剂)3.2.P.1 剂型选择依据及产品组成(1)本品为普通片剂,规格为:10mg每片XXXXX片的处方组成见表3.2.P.1。
附表3.2.P.1 XXXXX片药物组成表(2)本品在制备过程中没有使用专用的溶剂。
(3)XXXXX片的内包装材料为铝塑板,有避光和防潮的作用,与XXXXX 的内包装材质相同。
内包材的生产厂家具有内包材注册证,执行国家标准。
3.2.P.2 产品开发XXXXX是HMG-CoA还原酶的一选择性、竞争性抑制剂,可以显著降低胆固醇水平,并降低心肌梗死或脑卒中的发病危险。
临床试验已经证实XXXXX降低胆固醇的临床疗效明显优于其它汀类药物,对原发性高胆固醇血症、包括家族性高胆固醇血症或混合型高脂血症患者以及纯合子家族性高胆固醇血症者有明显疗效。
XXXXX(商品名)作为目前世界上顶级降血脂药物,由美国华纳-兰伯特公司研制开发。
1997年上市,之后并入辉瑞公司。
自1998年以来取得了优异的业绩,成为当今世界增长最快的药品,连续三年名列全球畅销处方药第一位,2003年全球销售92.3亿美元,2004年高达108.6亿美元。
华纳-兰伯特公司的XXXXX 在1999年9月获准中国申请药品行政保护,在国内由大连辉瑞生产销售。
目前,国内原北京红惠制药(现更名北京嘉林药业)已获得XXXXX及片剂产品的生产批文,天方药业研制开发XXXXX胶囊,于2005年9月29日获得新药证书和药品注册批件。
我公司立项仿制XXXXX片,规格与辉瑞制药(大连)有限公司的XXXXX 相同,为:10mg/片。
3.2.P.2.1 处方组成3.2.P.2.1.1 原料药性状:白色至类白色结晶性粉末。
溶解性:XXXXX不溶于PH≤4的水溶液,能微溶于蒸馏水、PH为7.4的磷酸盐缓冲液、乙腈,轻度微溶于乙醇,易溶于甲醇。
贮藏:遮光,密封保存。
有效期:48个月分子式:XXXXX分子量:XXXX化学名:XXXXXXXXXXXX英文名:Atorvastatin Calcium化学结构式:XXXXXXXXXXXX生产厂家:XXXXX批准文号:XXXXXX质量标准:药品注册标准YBH00262010原料检验:依据药品注册标准XXXX检测XXXX原料,有关物质图谱于参比制剂的有关物质图谱进行对比。
CTD申报资料(1、2、3、5.1类)最新模板详解
制剂CTD格式申报资料1、2、3、5.1类3.2.P 制剂3.2.P.1剂型及产品组成(1)说明具体的剂型,并以表格的方式列出单位剂量产品的处方组成,列明各成分在处方中的作用,执行的标准。
如有过量加入的情况需给予说明。
对于处方中用到但最终需去除的溶剂也应列出。
表1(注:依次编号,下同):单位剂量产品的处方组成(2)如附带专用溶剂,参照以上表格方式列出专用溶剂的处方。
(3)说明产品所使用的包装材料及容器。
3.2.P.2产品开发提供相关的研究资料或文献资料来论证剂型、处方组成、生产工艺、包装材料选择和确定的合理性,具体为:3.2.P.2.1 处方组成3.2.P.2.1.1 原料药参照《化学药物制剂研究的技术指导原则》,提供资料说明原料药和辅料的相容性,分析与制剂生产及制剂性能相关的原料药的关键理化特性(如晶型、溶解性、粒度分布等)。
3.2.P.2.1.2 辅料说明辅料种类和用量选择的依据,分析辅料用量是否在常规用量范围内,是否适合所用的给药途径,并结合辅料在处方中的作用分析辅料的哪些性质会影响制剂特性。
3.2.P.2.2 制剂研究3.2.P.2.2.1 处方开发过程参照《化学药物制剂研究的技术指导原则》,提供处方的研究开发过程和确定依据,包括文献信息(如原研药品的处方信息)、研究信息(包括处方设计,处方筛选和优化、处方确定等研究内容)以及与原研药品的质量特性对比研究结果(需说明原研药品的来源、批次和有效期,自研样品批次,对比项目、采用方法),并重点说明在药品开发阶段中处方组成的主要变更、原因以及支持变化的验证研究。
如生产中存在过量投料的问题,应说明并分析过量投料的必要性和合理性。
3.2.P.2.2.2 制剂相关特性对与制剂性能相关的理化性质,如pH、离子强度、溶出度、再分散性、复溶、粒径分布、聚合、多晶型、流变学等进行分析。
提供自研产品与原研药品在处方开发过程中进行的质量特性对比研究结果,例如有关物质等。
CTD格式申报资料范本
药品注册分类:化学药品六类注册申请分类:仿制药品注册申请药品名称:苯磺酸氨氯地平片(XX g、XX g)资料项目名称:药学研究CTD格式申报资料研究机构名称:XXX制药有限公司研究机构地址:XXXXXXXXX研究机构主要研究者:XXX研究机构电话:XXX注册申请联系人姓名:XXX原始资料的保存地点:XXX制药有限公司注册申请机构联系电话:XXXXXXXXX药品注册申请人:XXX制药有限公司苯磺酸氨氯地平片申报资料(药学部分)目录3.2.P.1 剂型及产品组成 (3)3.2.P.2 产品开发 (4)3.2.P.2.1 处方组成 (4)3.2.P.2.1.1 原料药 (4)3.2.P.2.1.2 辅料 (5)3.2.P.2.2 制剂研究 (5)3.2.P.2.2.1 处方开发过程 (5)3.2.P.2.3 生产工艺的开发 (20)3.2.P.2.4 包装材料/容器 (23)2.3.P.2.5 相容性 (23)3.2.P.3 生产 (23)3.2.P.3.1生产商 (23)3.2.P.3.2批处方 (23)3.2.P.3.3 生产工艺和工艺控制 (24)3.2.P.3.4 关键步骤和中间体的控制 (25)3.2.P.3.5 工艺验证和评价 (26)3.2.P.4 原辅料的控制 (31)3.2.P.5 制剂的质量控制 (31)3.2.P.5.1质量标准 (31)3.2.P.5.2 分析方法 (31)3.2.P.5.3 分析方法的验证 (34)3.2.P.5.4 批检验报告 (93)3.2.P.5.5 杂质分析 (97)3.2.P.6 对照品 (100)3.2.P.7 稳定性 (101)3.2.P.7.1稳定性总结 (101)3.2.P.7.2上市后的稳定性承诺和稳定性方案 (102)3.2.P.7.3 稳定性数据 (102)申报资料正文3.2.P.1 剂型及产品组成苯磺酸氨氯地平片是一种独特的具有高度血管选择性的长效二氢吡啶类钙离子拮抗剂,是心血管治疗药物中比较理想的长效降压药,也是近几年来世界处方量最大的高血压和心绞痛治疗药物。
CTD格式申报资料目录、化学药品申报资料项目(附件二格式)
附件:原料药CTD格式申报资料目录管理信息资料:审查意见表/受理通知书(进口申请);药品注册现场核查报告;药品注册现场检查报告;药品注册检验报告申请表;药品研制情况申报表;药品注册现场检查申请表综述资料(文件夹名)1.药品名称。
2.证明性文件。
3.立题目的与依据。
4.对主要研究结果的总结及评价。
5.药品说明书、起草说明及相关参考文献。
6.包装、标签设计样稿。
信息汇总表(文件夹名)信息汇总表资料药学资料(文件夹名)1.基本信息(3.2.S.1)2 生产信息(3.2.S.2)3.特性鉴定(3.2.S.3 )4.原料药的质量控制(3.2.S.4)5.对照品(3.2.S.5)6.包装材料和容器(3.2.S.6)7.稳定性(3.2.S.7)药理毒理研究资料(文件夹名)16.药理毒理研究资料综述。
17.主要药效学试验资料及文献资料。
18.一般药理学的试验资料及文献资料。
19.急性毒性试验资料及文献资料。
20.长期毒性试验资料及文献资料。
21.过敏性(局部、全身和光敏毒性)、溶血性和局部(血管、皮肤、粘膜、肌肉等)刺激性等特殊安全性试验资料和文献资料。
22.复方制剂中多种成份药效、毒性、药代动力学相互影响的试验资料及文献资料。
23.致突变试验资料及文献资料。
24.生殖毒性试验资料及文献资料。
25.致癌试验资料及文献资料。
26.依赖性试验资料及文献资料。
27.非临床药代动力学试验资料及文献资料。
临床试验资料(文件夹名)28.国内外相关的临床试验资料综述。
29.临床试验计划及研究方案。
30.临床研究者手册。
31.知情同意书样稿、伦理委员会批准件。
32.临床试验报告。
二、制剂CTD格式申报资料电子提交目录管理信息资料:审查意见表/受理通知书(进口申请);药品注册现场核查报告;药品注册现场检查报告;药品注册检验报告申请表;药品研制情况申报表;药品注册现场检查申请表综述资料(文件夹名)1.药品名称。
2.证明性文件。
3.立题目的与依据。