
GMP内审检查表最新
QA
序
项目检查内容号GMP 内审检查表(1)
检查情况
符合基本符合不符合
检查说明
1组织机
构与职
责
2文件管
理部门组织机构图、部门职责、岗位职责经起草、批准。
建立符合药品质量管理要求的质量目标。
部门职责应明确:质量管理部门应当参与所有与质量有关的活动,负责审核
所有与生产质量有关的文件;质量管理部们的职责不得委托给其他部门人员,
质量管理部门独立履行职责,不受其他部门及企业负责人的干扰。
是否具有适当的资质并经培训合格的人员;查看在岗人员基本情况,包括年
龄、职务、工作职责、专业、职称、工作年限等。
质量总监、质量受权人、质量保证部经理的资质和工作经历,是否符合要求。
是否有文件管理的操作规程,规定文件的起草、修订、审核、批准、替换或
撤销、复制、保管和销毁等程序。
文件分发、收回、撤销、复制、销毁应有记录。
分发、使用的文件应当为批准的现行文本。
有文件编号编制的管理文件,确保每个文件编号(或代码)的唯一性。
文件的起草、修订、审核、批准均有适当的人员签名并注明日期。
文件应当标明题目、种类、目的、文件编号、版本号、颁发部门、生效日期、
分发部门、制定人、审核人、批准人、变更历史等。
文件的文字应当确切、清晰、易懂。
与生产质量有关的文件和记录的复制、分发应得到有效的控制。
文件应当定期审核、修订。
文件应当分类存放、条理分明,便于查阅。
有下列活动的操作规程:确认和验证,设备的装配和校准,厂房和设备的维
护、清洁和消毒,培训、更衣及卫生等与人员相关的事宜,环境监测,虫害
控制,变更控制,偏差处理,投诉,药品召回,退货。
3质量标
准
4印刷包
材审核
5供应商
管理原辅料、包装材料、中间产品、成品应当有经批准的现行质量标准。
中间产品的检验结果用于成品的质量评价,应当制定与成品质量标准相对应
的中间产品质量标准。
物料的质量标准一般应当包括:物料的基本信息(企业统一指定的物料名称
和内部使用的物料代码;质量标准的依据;经批准的供应商;印刷包装材料
的实样或样稿),取样、检验方法或相关操作规程编号;定性和定量的限度
要求;贮存条件和注意事项;有效期或复验期。
成品的质量标准应当包括:产品名称以及产品代码;对应的产品处方编号(如有);产品规格和包装形式;取样、检验方法或相关操作规程编号;定性和
定量的限度要求;贮存条件和注意事项;有效期。
质量标准的内容应符合药品注册标准。
质量标准变更应履行变更手续。
有印刷包装材料设计、审核、批准的书面规程。
药品标签、说明书应与药品监督管理部门批准的内容、式样、文字相一致。
标签、说明书应经企业质量管理部门校对无误后印制、发放、使用。
保存经签名批准的印刷包装材料原版样张。
有印刷包装材料实样标准建立、发放管理的书面规程,有实样标准发放记录。
有完整的产品印刷包装材料档案,产品包装历史沿革清晰。
印刷包装材料的版本变更时,应按批准的规程进行设计、审核、批准、印制、
发放,确保产品所用印刷包装材料的版本正确无误。
作废的旧版印刷模版宜收回并予以销毁。
有物料供应商选择、评估、批准和供应商审计的操作规程。
供应商的确定应当进行质量评估或现场质量体系审计(主要物料供应商),
并经质量管理部门批准后方可采购。
质量管理部门对供应商的质量评估不受企业负责人及其他部门人员的干扰。
有专人负责物料供应商的管理,进行质量评估和现场质量审计,分发经批准
的合格供应商名单。
改变物料供应商,应履行变更手续。
3/55 部
4/55
部
6
内 部 质量审计
7
投 诉 处理
有合格供应商清单,内容至少包括物料名称、规格、质量标准、生产商名称
和地址、经销商(如有)名称等。
应当定期对物料供应商进行评估或现场质量审计,回顾分析物料质量检验结果、质量投诉和不合格处理记录,有评估报告,并履行质量否决权。
应有供应商档案,下列资料需要纳入供应商档案:
供应商的资质证明文件(必须具备) ; 质量协议; 质量标准;
样品检验数据和报告; 供应商的检验报告; 现场审计记录、审计报告; 定期的质量回顾审核报告; 稳定性考察报告;
对供应商的投诉、物料的偏差、变更等方面的记录。
应有书面的管理规程,定期进行。
应有审计提纲(或审计检查表) 。
应制定审计计划(包括审计时间、范围、审计小组人员组成等)。
有详细记录和报告,记录内容应包括审计过程中观察到的所有缺陷、评估结论、整改措施,追踪检查。
针对审计中出现的问题及时组织培训。
检查各部门内部 G MP 自检执行情况。
内部审计情况应当报告企业高层管理人员。
应有书面的程序处理客户投诉和不良反应报告, 规定投诉登记、 评价、 调查、
处理的程序。
有专人及足够的辅助人员负责进行质量投诉的调查和处理。
所有投诉、调查的信息应当向质量受权人通报。
对投诉和不良反应应详细记录并及时调查处理。
投诉和不良反应处理:调查后及时回复,对出现的问题采取有效措施,避免再次发生。
如果发现或怀疑某批产品存在质量缺陷,应检查其它相关批次, 以查明其是否受到影响,并有详细记录和相关人员的签字。
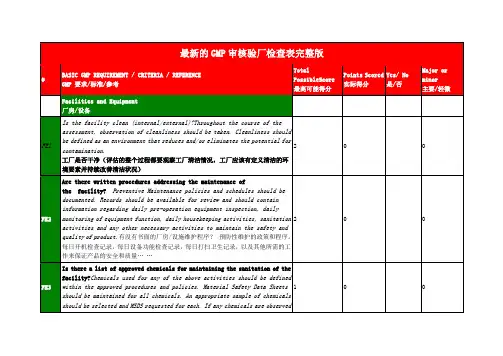
最新的GMP审核验厂检查表完整版
0
0
Are there adequate environmental controls for the building?If the product under assessment requires environmental controls, ensure that the supplier has controlled and verified temperature at critical areas. If environmental control is inadequate, the answer is NO. If environmental control is not applicable to the production, the answer is N/A.
虫害控制程序是否合适?确保有外发的定期虫害控制合约,合约至少包括a)服务内容和所有材料b)鼠笼的安放位置图c)虫害防治公司的营业执照,检查12个月的虫害控制记录,鼠笼等设备有编号,可以追溯。鼠笼等设备合适安装并定期检查证据
3
0
0
Are the washrooms and toilets clean and in good working order?Clean, stocked with Antibacterial Soap and single use napkin/towel, running hot water.
工厂是否干净(评估的整个过程都要观察工厂清洁情况,工厂应该有定义清洁的环境要素并持续改善清洁状况)
2
0
0
Are there written procedures addressing the maintenance of the facility?Preventive Maintenance policies and schedules should be documented. Records should be available for review and should contain information regarding daily pre-operation equipment inspection, daily monitoring of equipment function, daily housekeeping activities, sanitation activities and any other necessary activities to maintain the safety and quality of product.有没有书面的厂房/设施维护程序?预防性维护的政策和程序。每日开机检查记录,每日设备功能检查记录,每日打扫卫生记录,以及其他所需的工作来保证产品的安全和质量……
GMP审核记录

食品安全管理机构中各部门配备经专业培训的 专、兼职食品安全管理人员,宣贯食品安全法规及有 关规章制度,督查执行情况并做有关记录。
□ 合格 □ 基本合格 □ 不合格
注:1、表中▲表示 GB23790 标准的要求,为审核婴幼儿配方乳粉企业的审内容。 2、判定为合格应做简单描述,判定为基本合格或不合格的均应写明具体内容。
理的限制和控制措施。
▲合理的排水设施,地面应平整、保持适当的坡度、
防止积水,清洁区应防止凝结水的产生。
现场审核记录
审核员:
版本:01/0 第 页 共 页
GMP 审核检工材料不当堆积所产生的不利清洁场所。 ▲湿式清洁流程应合理,干燥区域应防止不当的湿 式清洁。 ▲穿越建筑物楼板、天花板和墙面的各类管道、 电缆其穿孔的围封和密封应做好。尽量减少供水设施 及系统;如无法避免,应有防护措施,且不应穿越主 要生产作业面的上部空间。 ▲无后续灭菌的干加工,应在清洁区进行,清洁区 应安装有过滤装置的独立的空气净化系统,并保持正 压。不同洁净级别的作业区间应设有效的物理隔离。 ▲通过管道运输进入清洁作业区的原料或产品,应 设计和安装适当的空气过滤系统。
不改变食品的颜色。
食品暴露的正上方采用防止破裂安全型照明设施。
5.3.7
有与品种、数量相适应的仓储设施。原料、半成 □ 合格
品、成品、包装分设贮存场所,必要时设有冷藏(冻) □ 基本合格
库。
□ 不合格
仓库以无毒、坚固的材料建成,地面平整,易通
18 仓储 风换气,有防止动物侵入的装置。设置数量足够的栈
供水设施出入口设安全卫生设施,防止污染。 非饮用水(如冷却水、污水或废水等)与生产用 水管道系统明显区分,以完全分离的管路输送,不应 有逆流或相互交接现象。
GMP内审检查表最新版
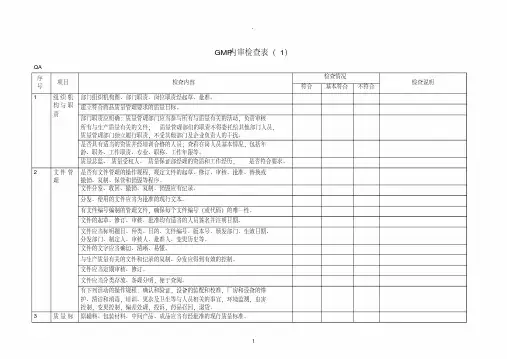
GMP内审检查表(1)QA序号项目检查内容检查情况检查说明符合基本符合不符合1 组织机构与职责部门组织机构图、部门职责、岗位职责经起草、批准。
建立符合药品质量管理要求的质量目标。
部门职责应明确:质量管理部门应当参与所有与质量有关的活动,负责审核所有与生产质量有关的文件;质量管理部们的职责不得委托给其他部门人员,质量管理部门独立履行职责,不受其他部门及企业负责人的干扰。
是否具有适当的资质并经培训合格的人员;查看在岗人员基本情况,包括年龄、职务、工作职责、专业、职称、工作年限等。
质量总监、质量受权人、质量保证部经理的资质和工作经历,是否符合要求。
2 文件管理是否有文件管理的操作规程,规定文件的起草、修订、审核、批准、替换或撤销、复制、保管和销毁等程序。
文件分发、收回、撤销、复制、销毁应有记录。
分发、使用的文件应当为批准的现行文本。
有文件编号编制的管理文件,确保每个文件编号(或代码)的唯一性。
文件的起草、修订、审核、批准均有适当的人员签名并注明日期。
文件应当标明题目、种类、目的、文件编号、版本号、颁发部门、生效日期、分发部门、制定人、审核人、批准人、变更历史等。
文件的文字应当确切、清晰、易懂。
与生产质量有关的文件和记录的复制、分发应得到有效的控制。
文件应当定期审核、修订。
文件应当分类存放、条理分明,便于查阅。
有下列活动的操作规程:确认和验证,设备的装配和校准,厂房和设备的维护、清洁和消毒,培训、更衣及卫生等与人员相关的事宜,环境监测,虫害控制,变更控制,偏差处理,投诉,药品召回,退货。
3 质量标原辅料、包装材料、中间产品、成品应当有经批准的现行质量标准。
准中间产品的检验结果用于成品的质量评价,应当制定与成品质量标准相对应的中间产品质量标准。
物料的质量标准一般应当包括:物料的基本信息(企业统一指定的物料名称和内部使用的物料代码;质量标准的依据;经批准的供应商;印刷包装材料的实样或样稿),取样、检验方法或相关操作规程编号;定性和定量的限度要求;贮存条件和注意事项;有效期或复验期。
GMP内审检查表 (1)
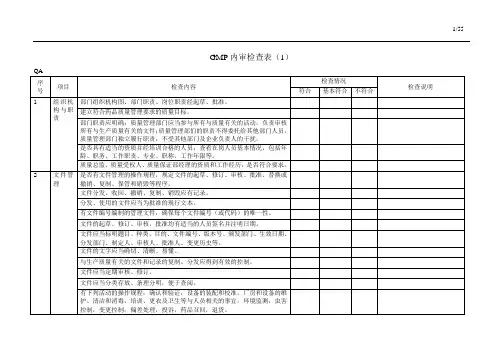
需要经药品监督管理部门批准的变更应当在得到批准后方可实施。
10
偏差管理
有书面的偏差操作规程,规定偏差的报告、记录、调查、处理的程序。
有专人负责偏差的管理。
任何偏离生产工艺、物料平衡限度、质量标准、检验方法、操作规程等的情况均应当有记录。
应当评估偏差对产品质量的潜在影响,并进行分类。
对药品不良反应应及时向当地药品监督管理部门报告。
如发现药品生产企业出现生产失误、产品变质、不良反应或其它重大质量问题,在考虑采取相应措施时,应及时向当地药品监督管理部门报告,并考虑是否有必要从市场召回药品。
应当对投诉进行定期回顾分析,以便发现需要警觉、重复出现以及可能需要从市场召回药品的问题,并采取相应措施。
退货处理的过程和结果应当有相应记录。13不 Nhomakorabea格品管理
有不合格品管理相关规程。
不合格的物料、中间品、成品的每个包装容器上均应有清晰醒目的标志,并在隔离区妥善保存。
不合格原辅材料、中间品、成品的处理应经过质量管理部门批准。
不合格的中间品、成品不得进行重新加工。
不合格的中间品、成品一般不得进行返工,只有不影响产品质量、符合相应质量标准,且根据预定、经批准的操作规程以及对相关风险充分评估后,才能进行返工。返工应当有记录。
11
药品召回
应制定药品召回的书面管理程序,根据产品召回程序可迅速、有效地从市场召回任何一批存在安全隐患的产品。
专人负责管理。
产品召回负责人是否独立于销售和市场部门;是否向质量受权人通报召回处理情况。
产品召回负责人应当能够迅速查阅到药品销售记录。
销售记录应能追查到每批产品的售出情况,必要时能全部有效追回。销售记录内容应当包括:产品名称、规格、批号、数量、收货单位和地址、联系方式、发货日期、运输方式等。
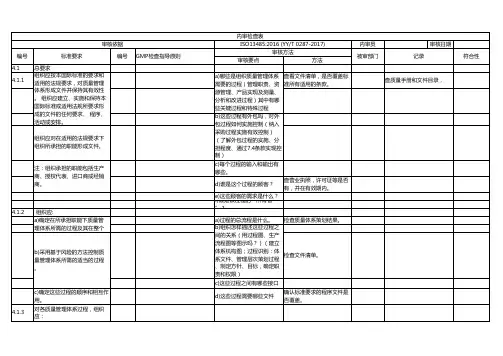
内审检查表(ISO13485和GMP)
4.1.5
当组织选择将任何影响产品符 合要求的过程外包时,应监视 和确保对这些 过程的控制。组 织应对符合本国际标准、客户 要求及外包过程所适用的法规 要求 负责。采用的控制应与所 涉及的风险和外部方满足 7.4
a)过程结果中所期望的特性 玫不期望的特性理什么。
应保持记录以提供符合要求和 质量管理体系有效运行的证据 。
4.2.3
4.2.4 4.3.1 4.4 4.4.1
c)是否编制有可识别文件现 行修订状态的控制清单或相 应的识别方法。控制清单是 否可随时提供,抽查有关文 件的有效版本(包括版次及 修改码)是否能有效地控制 。更改文件是否有明确更改 抽查5份现场使用的文件, 标识或相应的记录,是否经 核对其现行版本和标识。 再次批准。
审核依据
编号
标准要求
编号 GMP检查指导原则
4.1 4.1.1
总要求 组织应按本国际标准的要求和 适用的法规要求,对质量管理 体系形成文件并保持其有效性 。 组织应建立、实施和保持本 国际标准或适用法规所要求形 成的文件的任何要求、 程序、 活动或安排。
组织应对在适用的法规要求下 组织所承担的职能形成文件。
文件更新或修订时应当按规定评 审和批准,能够识别文件的更改 和修订状态。
d)文件的发放范围如何明确 规定,是否能提供发放记
录,包括复印、复制和修订
文件的信息,确保在使用地
点可以得到有关文件,抽查 现场使用的文件是否均为有 检查文件的识别标识。
效版本,数量是否与发放记
录一致。
e)现场使用有效的文件是否
c)每个过程的输入和输出有 哪些。
d)谁是这个过程的顾客?
查营业执照,许可证等是否 有,并在有效期内。
GMP内审检查表

药品召回
应制定药品召回的书面管理程序,根据产品召回程序可迅速、有效地从市场召回任何一批存在安全隐患的产品。
专人负责管理。
产品召回负责人是否独立于销售和市场部门;是否向质量受权人通报召回处理情况。
产品召回负责人应当能够迅速查阅到药品销售记录。
销售记录应能追查到每批产品的售出情况,必要时能全部有效追回。销售记录内容应当包括:产品名称、规格、批号、数量、收货单位和地址、联系方式、发货日期、运输方式等。
退货药品处理:
只有经检查、检验和调查,有证据证明退货产品质量未受影响,且经质量部门根据书面规程严格评价后,方可考虑将退货产品重新包装、重新发放销售;
评价时应考虑产品的性质、所需的特殊储存条件、产品的现状、历史、以及发放与退货之间的间隔时间等因素;
如对产品质量存有任何怀疑时,不得重新发运;
产品回收需经预先批准,并对相关的质量风险进行充分评估,根据评估结论决定是否回收。回收应当按照预定的操作规程进行,并有相应记录。回收处理后的产品应当按照回收处理中最早批次产品的生产日期确定有效期。
16
物料监控
应制定书面管理程序。
物料应从合格供应商购买。
物料的取样、检验、放行应符合要求。
物料的验收、储存、发放、配料应符合要求。
物料到复验期应进行复验。
不合格、退货或召回的物料或产品的存放、处理情况应符合要求。
应及时报告物料监控中发现的偏差。
有物料监控记录。
17
生产过程监控
应制定书面管理程序。
应对生产过程中的关键操作和关键工艺参数进行监控。
作废的旧版印刷模版宜收回并予以销毁。
5
供应商管理
有物料供应商选择、评估、批准和供应商审计的操作规程。
最新GMP现场检查表
1.7厂区内废弃物暂存是否影响产品卫生并及时清理出厂?
1.8生产区是否同生活区分开 ?
2厂房与设施
2.1厂房配置是否满足卫生要求、有无交叉污染?
2.2生产工具、运输工具是否有专门的清洗场所?
2.3实验室是否配置合理,适宜检验?并不影响产品卫生?
2.4原料/辅料及有毒物品等存放设施是否分开?
2.16其它设施是否适宜?
3设备、工具
3.1加工、盛装的设备是否易清洗、避免金属异物、玻璃碎片 等污染食品?
3.2设备材质是否有霉变、生锈等污染源?
3.3现场使用的检测设备是否检定、校准?
3.4水池、加热杀菌及通风、金探、灌装设施能否良好操作, 避免污染、变质等?
4物料控制与管理
4.1原辅料进场是否有检验要求,对规定项目检验、检测?
6.3是否对生产过程监督检查?
6.4产品检验是否符合要求(内、外检)?
6.5记录结果并统计分析控制?
6.6岀现不合格品是否按规定处置。查处置记录。
7重点卫生管理
7.1生产现场设备设施卫生是否符合要求?
7.2加工间清洗消毒是否符合规定?
7.3清洁区人员卫生是否符合要求?洗手消毒、工作服、口罩 等。
7.4进入车间的人员健康、检查合格?
2.5车间不同清洁区、及鱼、肉、菜加工区是否有效隔离?
2.6车间设施牢固,易清洁符合要求?
2.7加工间地面是否易清洗、无污染、无积水?
2.8排水沟是否易清洁,并有防虫害措施?排ቤተ መጻሕፍቲ ባይዱ系统流向合理?2.93墙壁、门窗是否易清洁,无污染、破碎等?现场是否清洁、 无杂物?防虫纱窗是否满足要求?
2.10加工间入口是否有适宜的手/鞋消毒设施、消毒液?
GMP内审检查表 体系审核检查记录表 内审(品质)
H
H
体系审核检查记录表
QR/CA015-03
编号:
审核过程名称 相关文件
内部沟通/量具控制/实验室控制/产品检验/ 不合格品控制/纠正和预防措施/持续改进
涉及标准条款 受审核部门
4.2/6.3 /7.6
总经办(品质)
审核员
审核日期
受审核部门代表
审核内容和方法
是否
审核记录
结论
20、公司是否制定了不合格品 控制的书面程序?对于不合格 品,采取了哪些处理方式?不 合格品被纠正后是否进行重新 验证?
为避免类似不合格的再次发 生,是否采取了纠正措施?
21、对于让步使用的不合格品 如何控制?是否经过顾客同 意?
22、当不合格产品在交货或开 始使用后被发现,是否根据其 影响采取了适当的行动?
23、返工产品有控制吗?如何 控制?返工作业指导书相关人 员容易得到吗?
25、当产品或过程与目前已经 被顾客批准的产品或过程不同 时,是否向顾客报告并取得顾 客特许或偏差许可?
H
H
体系审核检查记录表
QR/CA015-03
编号:
审核过程名称 相关文件
内部沟通/量具控制/实验室控制/产品检验/ 不合格品控制/纠正和预防措施/持续改进
涉及标准条款 受审核部门
4.2/6.3 /7.6
总经办(品质)
审核员
审核日期
受审核部门代表
审核内容和方法
是否
审核记录
结论
校准记录是否被维持?校准报 告是否有偏离规范的读数记 录?
12、对公司无法试验的项目, 可委托外部实验室,外部实验 室是否符合 ISO17025 或得到国 家认可?
H
H
体系审核检查记录表
GMP内审检查表内审领导
是可以测量的〔例如可以做 质量目标。
定量描述〕?
4、 已建立了目标,并可发测量。
3. 质量目标是否已分解到
公司各有关职能部门,在各
部门建立质量目标?
第5页
4. 为到达公司总的质量目 标,管理者代表是否建立了 自己的目标?是否可以测 量?
1. 为了满足质量目标以及 1、 进展了筹划,并形成了文件,
本标准 4.1 质量管理体系总 查质量管理体系筹划书,符合 要求。
保产品到达顾客与法律法
规的要求?
1. 资 源 提 供 其 中 重 要 的 1、 提供了生产场所、生产设备、
资源之一是根底设施。公 办公场所等,所提供的设备、
司为使产品符合要求都提
设施都有符合法律法规与顾 客要求的产品条件。
供了什么根底设施?所提 2、 查 QP-04?设施与环境控制程
供的设备、设施应符合什 序?规定了相关维修与维护方
GB/T19001-2000 标准的 公室主任编制,总经理批准,
全部内容?如有删减,删减 5、 符合本公司产品特点。
了什么内容,为什么删减? 6、 经评审,暂无修改。
4. 本公司?质量手册?是谁
编制?谁审核?谁批准?
5. ?质量手册?中各过程的
描述是符合本公司产品的特
点?
6. ? 质 量 手 册 ? 是 否 经 评
2. 请总经理谈谈,为使公司 产品实现、测量分析与改良四
质量管理体系正常运作,本 大过程。
公 司建 立了 哪几个 大的 过 3、 采用了过程方法与持续改良
程?
准那么。 4、 本公司外包过程为成型模具,
3. 公司确定了什么准那么 将外包过程承包方作为供方
与方法来控制这几个大的过 管理,并签定技术协议。
4GMP内审检查表(行政部设备部分)
气体总管出口有过滤装置。
水压、电压、气压不在规定范围出现偏差有无调查、分析及采取纠偏措施和记录。
有压力容器管理程序,管理符合规定。
有各个系统的生产、运行记录。
7
HVAC
基本要求:
HVAC的设计应符合规范要求;
应有该系统的操作程序;
有证明设备身份的标志,标明设备名称、型号、编号等。
灭菌设备用于监测或记录的温度探头与用于控制的温度探头应当分别设置,设置的位置应当通过验证确定。
有设备预防维修卡,确定各设备的维修项目和周期。
有年度预防维修计划,并按计划执行。预防维修计划及计划的变更应有审批。
有维修记录、月度维修总结、预防维修计划执行情况年度回顾。
有过滤器清洗、消毒、完整性试验、更换记录。有相应的管理及操作程序。
档案管理
生产、检测及公用系统设备应建立完整的设备档案并及时更新。设备应有编号。
有生产厂房、库房、QC检测室的设备平面布置图、人流物流图、空调系统送回风图等并及时更新。房间应统一编号。
有厂房、公用设施、固定管道建造或改造后的竣工图纸。
如有变更应履行变更手续,必要时重新进行验证。
8
纯化水、注射用水
基本要求:
系统产量、质量能满足生产要求;
应有系统的IQ/OQ/PQ验证,并定期再验证;
纯化水、注射用水的制备、储存和分配应能防止微生物的滋生和污染;
如有变更应履行变更手续,必要时重新进行验证;
管路系统的表面、接缝平整光滑,无毒、耐腐蚀,管道的设计和安装避免死角、盲管。系统应易清洁、灭菌及排放;
佛山市田昌灯饰有限公司
GMP内审检查表