
双原子分子电子态振动跃迁F-C因子的计算
双原子分子电子态振动跃迁F-C因子的计算摘要:分子激光冷却作为当前冷分子研究的热点,受到广泛关注。
针对激光冷却分子中如何找到合适的候选分子,最为关键的问题就是要找到这些分子部的结构参数、能量光谱,从而为下一步的能级激发奠定基本依据。
本文结合F-C因子计算原理,给出了F-C因子计算的理论解释;以MgF双原子分子为例,提出一种利用Morse 精确求解薛定谔方程;通过计算,得到MgF不同振动态的F-C 因子。
通过利用这种方法,也为激光冷却实验中的光谱数据测量提供了参考。
关键词:振动跃迁;Franck - Condon 因子;振动结构强度;Morse势能函数Calculation of the F-C factor of the electronic states of the doubleatom moleculeAbstract: molecular laser cooling, as a hot spot in the research of cold molecules, has received extensive attention. In order to find a suitable candidate molecule in laser cooling, the key problem is to find the molecular structure parameters, the internal energy spectrum, which lay a fundamental basis for the next step of the excitation level. This paper combines the F-C factor calculation principle, explain the F-C factor calculation theory; secondly, the MgF diatomic molecule as an example, using a Morse exact solution of Schrodinger equation; finally through calculation, MgF dynamic different vibration factor F-C. By using this method, it also provides a reference for the measurement of spectral data in laser cooling experiments.Key words: vibrational transition; Condon - Franck factor; vibrational structure intensity; Morse potential energy function在分子结构与分子光谱理论中,有关分子光谱带系的跃迁几率、谱线相对强度等光谱参量的计算公式都包含 Franck - Condon 因子(简称 F-C 因子) , 可以说 , F- C 因子与分子光谱问题的研究直接相关. 双原子分子 F- C 因子的计算在化学物理、定量光谱学 、等离子体辐射诊断等领域中都有着极其重要的意义. 计算F- C 因子,常常需要应用各种数值计算方法来求解能量算符的本征值方程。
本文则结合F-C 原理,提出一种通过 Morse 对薛定谔方程进行求解,从而得到其振动波函数。
1、Franck-Condon 原理1925 年 Franck 在分析光解离现象,讨论分子光解离过程时,提出了一套假说。
他认为:在“冷”气体中,分子无振动地处于最低电子态(基态),原子核的运动由势函数)(1r V 决定,如果分子吸收一份量子的能量能够从基态跃迁到激发态,那么在这样的过程中,除分子电子态的能量发生变化外,无其它变化。
光的吸收仅仅使原子核的相互作用势由)(1r V 变为)(2r V (即)(2r V 代替)(1r V ),但由于新的作用势)(2r V 有不同于)(2r V 的平衡位置,分子吸收光能量后,原子将离开平衡位置开始振动。
如果max 2012)(V r V >(其中,max 2V 是)(2r V 在区域 ∞<<r r 01中的最大值),分子趋于无限大振幅振动,分子发生解离。
1926 年 Condon 发展了 Franck 的假说,将上述观点推广到分子的电子跃迁,不管是吸收还是发射过程,以及初始状态有无振动。
主要观点是:(1)由于原子核的质量远远大于电子的质量,相对于原子核周期性振动而言,电子跃迁被认为是发生在可以忽略的极短时间。
(2)如果跃迁时刻的原子间距是r ,动量是r p ,那么可以假设电子跃迁不改变r 和r p 值,仅仅以一个新的势函数代替原先的势函数。
(3)电子跃迁时刻的r 和r p 值,完全决定末态分子的振动运动。
两年后,Condon 又用全量子理论对上述观点进行了解释。
1.1电子谱带振动结构强度分布的经典解释Franck-Condon 原理可以解释分子电子光谱振动结构的强度分布。
由于分子中的电子跃迁发生得很快(约 10-16秒),而核运动的周期较大(约 10-13秒),以至跃迁前后的核间距和核运动速度几乎不变,换句话说,在两个势能曲线之间垂直向上和向下跃迁的几率最大。
也就说是在发生电子跃迁时,分子中各原子核的位置及其环境可视为几乎不变。
即垂直跃迁的几率最大。
这个思想是 J. Franck 在 1925年首先提出来的。
图1 对吸收光谱的解释对于吸收光谱,因为大多数分子原来都处于基态,即如图1中,势能曲线e E 的最低点 A 处(忽略零点振动)。
根据 Franck-Condon 原理,电子跃迁后的一瞬间,分子将处于 A 点正上方上势能曲线'e E 上的 B 点处。
B 点处对应的分子核间距和 A 点处的相同,并且相对速度为零(势能曲线上各点的振动动能为零)。
根据两势能曲线的最低点核间距 R 值的对比,可以解释吸收光谱振动带强度分布的不同情况。
1.2电子谱带振动结构强度分布的量子力学解释1928 年 E.Condon 运用波动力学,进一步解释了 Franck-Condon 原理。
我们知道,发射谱或吸收谱的强度与电偶极跃迁矩平方2mn d 成正比,mn d 是一个积分 :⎰*==τψψd d n d m d mn ˆ|ˆ|(1)其中*ψ和ψ是相结合的两个态的总波函数,dˆ是电偶极算符。
在考虑振动结构强度时可不涉及转动波函数,所以总波函数近似为电子与振动波函数乘积:v e Eev φφψ==|(2)另一方面分子的电偶极矩d ˆ可以分为核的电偶极矩nd ˆ与电子的电偶极矩ed ˆ: d ˆ=n d ˆ+ed ˆ(3) 因此,根据上述的分析,我们可以将dˆ的矩阵元分为两项: ⎰⎰**==ee e v e e mn dV vdR v E d v E d φφφφ''|ˆ|''(4) 在上述公式中,'v φ和v φ表示不同电子态的振动波函数。
谱带强度与公式(4)右边的重叠积分的平方成正比,有:[]2'dR I v v φφ*∝(5)而公式(5)中的[]2'dR v v φφ*则表示为F-C 因子。
2、F-C 因子计算基于 Franck-Condon 原理,我们将振动谱带的跃迁强度的量子表达公式为:***=∝⎰''22''2')(v v e v v e v v q R dR R I ψψ(6) 式中 *v v I '表示跃迁强度,*''v v ψψ、分别是上下两个电子态的振动波函数,ν′ 和 ν″ 表示上下两个态的振动量子数,用平均值 e R 2替换电子跃迁距e R , R 表示核间距,*''v v q 表示上下电子态的振动波函数的重叠积分的平方,即为 Franck-Condon 因子。
而根据Franck-Condon 因子的不同理论解释,可以将其对应的跃迁强度表示为:2''''''''')(⎰∝dR I j v j v v v ψψ(7)''''''j v j v ψψ、是振转波函数。
根据求解径向波函数vj vj vj vj E j R U dR d ψψψ=+-),(2122,其中J 为转动量子数, E 为本征能量,由此通过公式(7)可以得出近似波函数。
这样,在这里仅讨论无转动的情况下,要求出波函数vj ψ就得先得到势能函数),(J R U 。
通常可以用 Morse 势 )]}R - ex p[-βx p - {1D = U(R)2e e 代替势能函数,其中 e D 表示解离能,β 为 Morse 势能参数。
相较于Rees -Klein -Rydberg 法(RKR)或者是DPR 方法计算 F-C ,在近平衡状态下,用 Morse 势计算较为方便,而且与实验所测得值也比较吻合。
采用 Morse 可以精确求解薛定谔方程,获得振动波函数和能量。
图 2是 MgF 分子的电子态基态的 Morse 势函数图。
采用 Morse 势近似可得出当e R =R 时势能取得最小值,以及在核间距取值较大时的解离能e D ,这个和实际势能函数较为类似,但是在 R = 0 处,U 趋向于无穷大,这个在物理上是不成立的,而对于核间距值为零的势能函数是没有实际意义的。
图 2 MgF 电子态基态的 Morse 势函数要求解出上述的径向方程,可以将它改写成'ψ'+0=∂Ω∂ψ,其中''ψ表示为ψ的3阶导数,2B(R)ψ21 =ψ)Ω(R,,U)-2(E =B(R)。
若将 R 看成是类似于时间的变量,那么 ψ(R)和 ψ)Ω(R,就可以看成是广义坐标和势函数。
因此,可以将 (R) 'ψ' (R) ψ' 、分别看成是广义速度和广义加速度。
从而我们可以将方程 0 = ψΩ + 'ψ' ∂∂直接理解为某粒子在复空间中运动的牛顿方程。
假定 Lagrange 方程 B(R)ψ21 - ψ'2 1 = Ω - T =R), ψ'L(ψ( 22是关于'ψ的二次函数,函数 Ω、 T 分别等于 B(R)ψ21 ψ'2 122、,这样将R), ψ'L(ψ( 进行 Legendre 变换,从而可以得:),',('),,(R L R H ψψϕψϕψ-=(8)0)],',('['=-∂∂R L ψψϕψψ(9) 同时公式(9)可以得到:'''ψψϕ=∂∂=L (10) 将上述的公式ϕ代入到公式(8)当中,从而可以得到其哈密顿方程:22)(2121),,(ψϕϕψR B R H +=(11) 那么可以得到与(7)式相等价的哈密顿正则方程为:⎪⎩⎪⎨⎧=∂∂=-=ϕϕψψϕH R B ')('(12)根据哈密顿正则方程的空间演化可知,只需(12)式在1R 处的值,就可解得在2R 处的值,它们之间的演化关系为:⎥⎦⎤⎢⎣⎡=⎥⎦⎤⎢⎣⎡)()()()(212121R R g R R R R H ψϕψϕ(13)其中,)d 01)(0exp(1221R R B g R R R R H ⎰⎥⎦⎤⎢⎣⎡-= 可以看出(12)式具有 Symplectic 结构,那么可以考虑用 Symplectic 变换 对(13)式薛定谔方程进行求数值解。
分立位置表象中双原子分子振动能级的计算

运动情形,进行了数值计算。结果表明,在分立位置
表象中计算双原子分子振动能级,方法简便,稳定性
好,计算精度高,易编程实现。
) 分立位置表象及矩阵元计算
).1 位置表象和动量表象
记位置表 象 的 基 矢 为 | x〉,其 正 交 归 一 关 系 为[+]:
* 收稿日期:)**1?1)?)G 基金项目:安徽省教育厅自然科学研究基金(批准号 )**1S2111T,)和安徽师大科研专项基金资助项目(批准号 99TU1)) 作者简介:凤尔银(19@3 K ),男,安徽无为人,安徽师范大学物理与电信学院副教授,硕士,主要从事分子结构与分子光谱研究,现为安徽 光机所在读博士。
j)2
} i = j
i≠j (17)
第 19 卷第 3 期
凤尔银等:分立位置表象中双原子分子振动能级的计算
343
从上式可以清楚地看出,随着格点间距( i - j)的增 加,非对角项将很快的趋于零,因而 T 是带状稀疏矩 阵。此外在分立位置表象中势能和动能矩阵元均不 需要作数值积分,而只需进行简单的代数计算,这为 本征值问题(特别是多维情形)的求解,将带来很大 的方便。哈密顿算符矩阵元 Hij 为 Vij 与 Tij 的和,Hij = Tij + Vij。久期方程为:
2πk( i N
-
j)
(16)
动能矩阵为对角严格占优矩阵。经过冗长的数学推
导(见附录),在 N → ∞ 时(如 N 远大于待求的本征 值数情形),由(16)式 将 可 得 到 动 能 矩 阵 元 的 如 下 简洁表达:
{ T'i,j
=
ħ2 2 mΔx2
π2 / 3 (2 - 1)i - j(/ i -
利用对角化产生的波函数在各空间格点上的数值, 按上式计算,结果列于表 2。在表 2 的第 3,6 列还列出 了文献[10]采用相积分方法计算的值,第 6 列中三 处空白,是由于相积分发散,文献中没有给出数值。 从比较不难看出,本文方法结果与文献给出的非常 一致,说明波函数同样具有很高的精度,且不存在积 分发散或数值不稳定的现象。
35双原子分子波函数的对称性和电子跃迁的选择定则
两类分子数相对含量正比于两类分子的核自旋态数
N正 I 1 N仲 I
对于给定的T值,在磁场方向有(2T+1)个取值,不管是对称的或反对称的核自 旋波函数的数目都是(2T+1)个。
例如,H原子核的I=1/2,H2分子的总T = 0和1,T = 1相应于对称的核 自旋函数(两个核的自旋平行),有三个对称态,T = 0相应于反对称的 核自旋函数,有一个反对称态,或直接由上式也得到两种态的数目比 为3:1。
(9) △Ω=0,±1 这仅对洪特情况(a)成立,相当原子中△MJ=0,±1。
(10) △N=0,±1 (对ΣΣ,△N≠0) 这仅对洪特情况(b)成立。
(11) △L=0,±1 这仅对洪特情况中(d)成立。
三、电子跃迁选择定则
只有在13eV附近观察到很强的C1Πu偶极允许跃迁,以及在12.5 eV附近有较弱 的B1Σ+u吸收光谱。
对称电场较强,另两种情况Λ没有意义。 这相当于原子中△L=0,±1。例如ΣΣ,ΣΠ,ΠΠ,Π△是允许
的,Σ△是禁戒的。
对ΣΣ还有如下一个定则:
(6) Σ+Σ+,Σ-Σ- (Σ+Σ-禁戒) 这由群论得到,仅对洪特情况(a)和(b)成立。
但ΣΣ电子态跃迁中,Σ态常包含σ轨道,有σσ禁戒,因此这类跃迁 往往是半禁戒。
三、电子跃迁选择定则
(1) △J=0,±1 (00禁戒) 这是由角动量守恒得到的普遍成立的定则,对磁偶极辐射也成立。
(2) +- (++和--禁戒)
这里+,-是转动能级的宇称,表示空间反演下分子总波函数的奇偶性, 而不是电子态对σv变换的宇称。
The Franck-Condon Factors (弗兰克.康登因子)

这些是最低阶的几个 Hermite 多项式。你可以在本文中写上其它更高阶的多项式 来扩展本文,或者用 Hermite 多项式的产生函数来得到它们。 关于 Mathcad 的注释:注意此处所用的函数命名的方式。下标是通过使用点号的 方式实现的。它们是字母下标,即它们是变量名的一部分。它们不是用来定义向 量数组中元素的下标。 C.系统的产生需要的激发态波函数:
ψ0 x N0 (H0 (x)) e
ψ1 x N1 H1 (x) e
x 2 2
x 2 2 x 2 2
ψ2 x N 2 H 2 (x) e
ψ3 x N3 H3 (x) e
x 2 2
x 2 2
ψ4 x N 4 H 4 (x) e
α 2πν
1
确定 α 中的每一项。
为了简化下面的讨论和计算,这里我们令 α 1 。如果我们采用这个假定,从物 理方面而言,我们忽略了分子的什么性质?
Hale Waihona Puke x min 10x max 10
x i n c r 0. 01
x x min , x min x incr ,, x max
f x
c ψ
n n
n
这一线性展开的系数由目标函数和每个基函数的乘积在全空间的积分给出:
cn
f x ψ dτ
n
这里给出激发态的七个基函数的系数。 这一方法与计算傅里叶级数展开的系数是 相同的。注意每一个系数是怎样得到的。通过计算得到线性叠加中一个以上的系 数。解释为什么每个积分能被叫做重叠积分。 练习 4. 填写下面的系数和系数平方项两列。检查完备性,即这些系数的平方和 应该接近于 1。 积分 系数
sect;3.3双原子分子的转动和振动—分子的能级结构

NJ 2 1 0
4 3 2 1 0
转动能量公式要对电子绕对称轴的转动作修正,在不考虑离心畸变 情况下,确定电振态的转动能:
Er (J, Ω) = hcBev [J(J+1)-Ω2]
§3.4 双原子分子电子运动与转动的角动量耦合
Adv.At.Mol.Phy.
洪特情况(b)
适合于Λ=0的Σ电子态,或电子轨道运动在核轴方向上产生的磁场
如果组成分子的核为玻色子,即I=0,1,…,分子是交换对称系统,
PabΨ = Ψ
ψ与ψI 的对称性相同,s转动能级有对称的ψI,a转动能级有反对称的ψI
§3.5 双原子分子波函数的对称性—核交换对称性
Adv.At.Mol.Phy.
12C2分子:
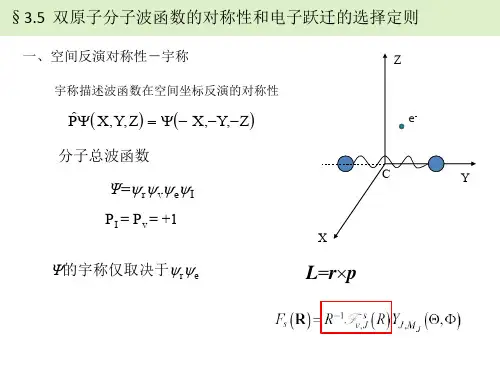
12C原子核的核自旋 I = 0,是玻色子。 12C2分子的总波函数Ψ 关于核交换应该是对称的。
H2分子基态是1Σg+ ,正H2分子只有J = 奇 数的转动能级; 仲H2分子只有J = 偶 数的转动能级。
空间坐标波函数对称性:
Pˆabψ = (−1)J Pˆabψ e = (−1)J ψ = (−1)J +1ψ
很弱的情况,电子自旋不再与核轴耦合。 Σ 和Ω 不再是好量子数。
核转动也会产生磁场,使电子运动与核转动运动耦合。
Λ与N耦合成K,然后与S耦合成总角动量J:
J = K+S, K+S-1, …, K-S
对于Λ=0的Σ电子态,K = N
对于Λ ≠ 0的态,N = 0, 1, 2, …, 有: N
K
K = Λ, Λ+1, Λ +2, …
N
K再与S合成分子总角动量J
由于自旋轨道相互作用很弱,能级分裂 可忽略。分子电子态基本按L值象原子物理 一样标记为S, P, D态。这种情况主要发生 在轻核分子的高激发态。
用可变阶数的代数方法研究双原子体系的完全振动能谱和离解能
础。
1 可变阶数 的代数方法
11 A 方法简介 . M
从玻 恩一 奥本 海默近 似 出发 ,采用 二 阶微 扰 方法求 解非 相对论 的薛 定谔 方程 ,可得 到双 原 子体 系振 动能 谱 的展 开
e a : b oma z @ 1 3 c r - i an r l y 6 . o m l n
_
*通 讯 联 系 人
1 6
A — E
光谱学与光谱分析
() 2
第 3 卷 2
而式( ) 5 的解 就可 以由a 与式( ) 应次数 的展开系数之 8对
和得到 。
其 中
El E2
文献标识码 : A D I 0 3 6/. s. 0 00 9 【0 2 0 —0 50 O :1. 9 4ji n 1 0—5 3 2 1 )10 1 —5 s
中图分类号 : 6 . O5 1 3
体系[ , 2 获得 了这些 电子态 的包含离解 极 限附近的所有 高
引 言
由于化学 反应与分子势能形状密切 相关 ,因此分子 的振 动 能谱 , 特别是精确 的高振动态 能谱 ,对于化学 反应 、分 子
析 了采用不 同阶数 的 AM 方法 ( 即在 A 中选用不 同数 目的 M 已知实验振动能级 ) 得的结果。 所
在求解式( ) 5 之前 , 先定 义偏差 函数 首
( )= 厂 ) g - z ( 一 () z () 6
() 7
由式( ) 4 和式 () 知偏差 函数满足 5可
五、双原子分子的电子态(谱项)
Adv.At.Mol.Phy.
Er (R0)
J2 2I0
2
2I0
J
J 1
2
2R02 J J 1
BJ J 1 J 0,1,2,...
2
其中 I0 R02 是平衡构型下的核转动惯量
为转动常数(rotational constant)。
(moment
of
inertia),B
2I0
称
§3.3 双原子分子的转动和振动-- 刚性转子近似
形成势垒的原因有多种,例 如:分子离子在解离为两个同种 极性电荷的离子,它们的库仑排 斥力使它们在相距较远时形成势 垒。
第 三 类 是 排 斥 势 能 曲 线 (3) , 随着两原子距离的减少,分子势 能增高,不出现任何势阱。对应 不稳定的排斥态。
§3.2.5 双原子分子的电子态 -- 势能曲线
势能曲线避免交叉:von Neumann-Wigner non-crossing rule
D0化学解离能
§3.3 双原子分子的转动和振动--离心畸变
Adv.At.Mol.Phy.
上述讨论中,我们利用了“刚性转子近似”,这样在方程中就没有振动和 转动的耦合。
更精确的处理是直接求解径向方程,
2
2
d2 dR2
J
J 1 R2
Es
R
Es,v,J
F v, Js
R
0
采用Morse势,则有:
Adv.At.Mol.Phy.
§3.3 双原子分子的转动和振动—分子的能级结构
Adv.At.Mol.Phy.
所以 Fv,J 的方程近似为:
2
2
d2 dR2
Er
R0
Es
双原子分子的电子态
(2) 若为等价电子,Pauli 原理起作用 如 Na 原子, 两个Na 原子均为 2P(3p1), 则总状 态数为 36 个, 其中有的为偶态, 有的为奇态。
二、从联合原子确定分子状态 把双原子分子看成由一个原子核分裂拉开为两 个核,而总电子数保持不变。 设想原来原子的L、S量子数和能级成为分子的 ML和MS,而分子自旋仍保持原子的自旋。
其中 Hˆ N TˆN Et (R) TˆN V (R)
核势能:V (R)
Z AZ Be2
R AB
AB
Ee ( R)
(10)式为核运动的 Schrodinger方程。
在考虑核运动时,电子能量是核势能的一部分。
当两个电子能级的间隔比振动能级间隔大得多时, Born-Oppenheimer 近似在能量计算中引进的相对误差 很小,约为10-7。
原子B: 2P态
LA = 1, MLA=1, 0,-1; LB = 1, MLB=1, 0,-1; SA=1/2, MS=1/2, -1/2; SB=1/2, MS=1/2, -1/2;
=1/2, -1/2; =1/2, -1/2;
MLA 1 1 1
0 0
MLB 1 0 1
1 0
ML 2 2
对应于一个光谱项
当 = LA + LB – 1 时, 有:
MA = LA, MB = LB-1 MA = -LA, MB = -(LB –1) 对应于两个光谱项 MA = LA-1, MB = LB MA = -(LA-1), MB = -LB
根据上述分析, 得下表:
LA + LB LA+ LB -1 LA+ LB -2
1 0
ML 2
分析化学下册答案(华中师大版《仪器分析》作业题参考答案完整版)
第一章 绪 论1. 解释下列名词:(1)仪器分析和化学分析;(2)标准曲线与线性范围;(3)灵敏度、精密度、准确度和检出限。
答:(1)仪器分析和化学分析:以物质的物理性质和物理化学性质(光、电、热、磁等)为基础的分析方法,这类方法一般需要特殊的仪器,又称为仪器分析法;化学分析是以物质化学反应为基础的分析方法。
(2)标准曲线与线性范围:标准曲线是被测物质的浓度或含量与仪器响应信号的关系曲线;标准曲线的直线部分所对应的被测物质浓度(或含量)的范围称为该方法的线性范围。
(3)灵敏度、精密度、准确度和检出限:物质单位浓度或单位质量的变化引起响应信号值变化的程度,称为方法的灵敏度;精密度是指使用同一方法,对同一试样进行多次测定所得测定结果的一致程度;试样含量的测定值与试样含量的真实值(或标准值)相符合的程度称为准确度;某一方法在给定的置信水平上可以检出被测物质的最小浓度或最小质量,称为这种方法对该物质的检出限。
2. 对试样中某一成分进行5次测定,所得测定结果(单位μg ⋅mL -1)分别为 0.36,0.38,0.35,0.37,0.39。
(1) 计算测定结果的相对标准偏差;(2) 如果试样中该成分的真实含量是0.38 μg ⋅mL -1,试计算测定结果的相对误差。
解:(1)测定结果的平均值37.0539.037.035.038.036.0=++++=x μg ⋅mL -1标准偏差122222120158.015)37.039.0()37.037.0()37.035.0()37.038.0()37.036.0(1)(-=⋅=--+-+-+-+-=--=∑mL g n x x s ni iμ相对标准偏差 %27.4%10037.00158.0%100=⨯=⨯=x s s r(2)相对误差 %63.2%10038.038.037.0%100-=⨯-=⨯-=μμx E r 。
3. 用次甲基蓝-二氯乙烷光度法测定试样中硼时,为制作标准曲线,配制一系列质量浓度ρB (单位mg ⋅L -1)分别为0.5,1.0,2.0,3.0,4.0,5.0的标准溶液,测得吸光度A 分别为0.140,0.160,0.280,0.380,0.410,0.540。
第三章分子的能级结构
§3.1 玻恩-奥本海默近似和分子势能函数
ri
RA
O RB
A
R
B
§3.1 玻恩-奥本海默近似和分子势能函数
一、玻恩-奥本海默近似
一、玻恩-奥本海默近似
一、玻恩-奥本海默近似
一、玻恩-奥本海默近似
二、分子势能函数
双原子分子的核构型只与核间距离R有关,势能函数最简单, 只有一个变量Es = Es(R)。
分子的电子运动方程的本征能量Es(R) [V(R)]是一个重要物理量, 它是原子核坐标的函数,构成了通常所说的势能曲线。对于多原子 分子则是势能曲面。
分子的势能函数由解电子运动方程得到,不同分子、不同电子态s 都不一样,分子的每个电子状态有不同的势能函数。
二、分子势能函数
双原子分子的势能曲线主要有三类。第一类是稳定的双原子分子的势能曲 线,如图3.1.1中曲线(1) 。由于V (R)中包含核间的排斥能(还有电子的泡利 排斥能),在R→0时,排斥能急剧增大,使V(R→0)→∞;在R→∞处,V(∞) 等于分离成两个原子的能量之和,在这个图上设为零。
第三类是排斥势能曲线(3), 随着两原子距离的减少,分子 势能增高,不出现任何势阱。 对应不稳定的排斥态。
二、分子势能函数 -- 分子电子态的激发和电离
H2
二、分子势能函数 -- 绝热电离势
假设曲线(1)和(5)分别是分子和它的一次电离的离子的基态势能曲 线,那么曲线(1)和(5)的极小点之间的能量差
分子的解离能等于F点和E点的能量差 V3 + De, 大于平衡解离能De,多余的部 分V3转变为中性粒子A和B的动能。
二、分子势能函数 -- 预解离
分子பைடு நூலகம்从曲线(1)的基态激发 到曲线(4)的激发态。
超短强激光场中双原子分子的振动布居转移
e ct to n h or e p n i o e i l x ia i n a d t e c r s o d ng p t nt s a
较 低 的振动 能级 耦 合 , 即大 部分 布 居 被 转 移 到 激
发 态 A 上 较 小 的振 动 能级 , 如图 2 a 所示 。减 () 小 激光 强度 则减 弱 了上下 2个绝 热光 诱导 势能 面 之 间的相互 作用 , 因此 左 右 2个 势 阱之 间 的 势 垒
q nt m v c t me ho ua u wa e pa ke t d.By v r i he i t n iy o he d i i e o e o d l s r a y ng t n e s t ft rv ng f mt s c n a e pu s le,t i r to lpo l to a e s l c i l r ns e r d. The e d na c r n he v b a i na pu a i n c n b e e tvey t a f r e s y mis a e i — t r e e s d o he lg —nd e t nta n a i b tc r p e e a i n. e pr t d ba e n t i hti uc d po e ili d a a i e r s nt to
光 脉 冲与原 子 和分 子 之 间的 作 用 , 们 在 实 验上 人
和理 论 上广 泛研 究 了许 多 奇特 而有 趣 的现 象 , 比 如键 的 软化 和硬化 、 阈值 电离 和超 阈值 解离 、 超 光
快 、 强激 光 场 中的振 动 布 居 转 移 。发 现分 子 末 超 振动 能级 随着 激光 脉 冲强 度 的减小 而增 大 。