
酶联免疫法检测试剂注册技术审查指导原则
附件1酶联免疫法检测试剂注册技术审查指导原则一、前言本指导原则主要针对酶联免疫类检测试剂的主要原材料、生产工艺及反应体系、产品质量控制等环节提出指导性技术要求。
本指导原则系对酶联免疫法检测试剂的一般要求,申请人应依据产品特性确定其中的具体内容是否适用,若不适用,需详细阐述其理由及相应的科学依据。
本指导原则是对申请人和审查人员的指导性文件,但不包括注册审批所涉及的行政事项,亦不作为法规强制执行,如果有能够满足相关法规要求的其他方法,也可以采用,但是需要提供详细的研究资料和验证资料。
应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规和标准体系以及当前认知水平下制订的,随着法规和标准的不断完善、科学技术的不断发展,其相关内容也将进行适时的调整。
二、适用范围本指导原则适用于有关病原微生物检测的第三类体外诊断试剂的注册技术审查。
其他酶联免疫法检测试剂(如作为二类管理的体外诊断试剂)可参考本指导原则执行。
三、基本要求(一)基本原则1.研制、生产用的各种原料、辅料等应制定其相应的质量标准,并应符合有关法规的要求。
2.试剂生产企业应具备相应的专业技术人员、仪器设备以及适宜的生产环境,获得《医疗器械生产许可证》;同时,应按照《体外诊断试剂生产实施细则(试行)》的要求建立相应的质量管理体系,形成文件和记录,加以实施并保持有效运行;还应通过《体外诊断试剂生产企业质量管理体系考核评定标准(试行)》的考核。
企业应对试剂的使用范围做出明确规定,并经国家药品监督管理部门批准。
3.诊断试剂的研制应当按照科学、规范的原则,各反应条件的选择和确定应符合基本的科学原理。
4.试剂在研制、生产过程中所用的各种材料及工艺,应充分考虑可能涉及的安全性方面的事宜。
5.生产和质量控制的总体目标:保证试剂使用安全、质量稳定、工艺可控、检测有效。
(二)原材料质量控制1.主要生物原料与产品质量最密切相关的生物原料主要包括各种天然抗原、重组抗原、单克隆抗体、多克隆抗体以及多肽类、激素类等生物原科。
这类原料可用于包被酶标反应板、标记相关酶(如辣根过氧化物酶、碱性磷酸酶等)、中和反应用抗原或抗体、制备校准品(标准品)等。
使用前应按照工艺要求对这类生物原料进行质量检验,以保证其达到规定的质量标准。
主要生物原料若为企业自己生产,其工艺必须相对稳定;若购买,其供应商要求相对固定,不能随意变更供应商,如果主要原料(包括工艺)或其供应商有变更,应依据国家相关法规的要求进行变更申请。
主要生物原料的常规检验项目一般包括:(1)外观肉眼观察,大部分生物原料为澄清均一的液体,不含异物、浑浊或摇不散的沉淀或颗粒;或者为白色粉末,不含其他颜色的杂质;特殊生物原料应具备相应外观标准。
(2)纯度和分子量主要经SDS-PAGE 电泳后,利用电泳扫描仪进行分析,也可用其他适宜的方法,如高效液相法等。
根据所检测生物原料的分子量选择适宜聚丙烯酰胺凝胶浓度进行电泳,一般每个电泳道加样量为5μg,电泳后的凝胶可用考马斯亮蓝染色或银染法染色。
染色后的凝胶用电泳扫描仪分析原料的纯度和分子量,纯度应达到相应的质量标准,分子量大小应在正确的条带位置。
(3)蛋白浓度蛋白浓度可通过Lowry法、280nm 光吸收法、双缩脲法或其他适宜的方法进行检测。
(4)效价效价的测定一般根据蛋白含量测定结果,通过倍比稀释法进行。
效价应达到规定的要求。
(5)功能性实验功能性实验是指生物原料用于试剂盒实际生产中的情况,一般考查使用该原料的试剂盒的灵敏度、特异性和稳定性等,并比较其与上批次原料的相关性。
2.生物辅料生物辅料一般指在生产过程中作为蛋白保护剂用途的一类生物原料,主要包括小牛血清、山羊血清、牛血清白蛋白和酪蛋白等。
这些生物原料的质量标准应符合2000年版的《中国生物制品主要原辅材料质控标准》规定的标准要求,并且要适合于本企业的生产。
建议作以下检验:(1)牛血清或羊血清外观:为浅黄色澄清稍粘稠的液体,无溶血或异物。
无菌试验:将血清直接37℃放置7天,明亮处观察,不得出现混浊或沉淀。
总蛋白含量:用双缩脲法测定,蛋白含量≥32mg/ml。
球蛋白含量:取待测血清1ml,采用饱和硫酸铵法进行沉淀,沉淀溶于0.85%氯化钠溶液,至1ml,用Lowry方法测定,蛋白含量应≤2mg/ml。
(2)牛血清白蛋白:外观:应为浅黄色、黄色或乳白色的冻干粉末,无吸潮,无结块,无肉眼可见的其它杂质颗粒。
溶解性:将牛血清白蛋白配成10%溶液,在18~26℃时,溶解时间应≤15分钟,pH值应为6.5~7.1。
总蛋白含量:用双缩脲法,其标准为≥95%。
总蛋白中的牛血清白蛋白(BSA)含量:采用硝酸纤维素膜电泳法,其标准为≥95%。
BSA的净含量:总蛋白含量乘总蛋白中的BSA含量,其标准为≥90%。
(3)酪蛋白:应符合生产所需的质量标准。
(4)标记用酶应在产品的质量标准中明示所使用的标记用酶的名称(如辣根过氧化物酶、碱性磷酸酶等),同时应根据不同生产厂家的检验方法和质量标准进行检验,酶的纯度RZ值(OD403nm/OD280nm)应大于3.0。
对于小牛血清或山羊血清、牛血清白蛋白以及酪蛋白等,还应进行功能性实验,即以其为原料配制一定浓度的稀释液作为样品,进行酶联免疫测定,均不能出现非特异性反应。
生物辅料的供应商同样要求相对固定,不得随意变更供应商。
3.化学原材料化学原材料的质量标准,包括外观、一般盐类检测、溶液pH值、溶解情况、干燥失重、炽灼残渣等,均应符合《中国生物制品主要原辅材料质控标准(2000年版)》分析纯级别的要求,并且要适合于本企业的生产。
主要化学原材料的供应商要求相对固定,不得随意发生变更。
化学原材料在购入时,原材料的生产商必须提供该批次化学原材料的质量保证材料和质量检验报告。
4.其他物料(1)酶标板①外观明亮处用肉眼观察板条的外观质量,如有欠注、飞边、肮脏、表面光洁度差,底部有波纹及划伤等应剔除。
②吸附能力和精密性采用合适的方法进行检验。
一般用一定浓度的正常人免疫球蛋白G(IgG)包被板条,再用一定浓度的抗人IgG酶结合物吸附,通过显色反应,使用酶标仪读数,计算CV 值。
CV值结果应符合相关产品的功能性质量标准,一般批内CV≤5%,批间CV≤10%。
(2)液体试剂装量瓶包括阴阳性对照、样品稀释液、洗涤液、酶结合物或酶稀释液、底物或底物缓冲液等液体组分,均应有相应的装量瓶,并建立相应的质量控制标准,如不同的液体试剂所用的装量瓶规格、装量瓶的颜色、瓶盖的颜色等。
(3)其他材料包括试剂瓶标签、粘胶纸、铝箔袋、衬垫、可密封塑料袋、说明书、干燥剂和包装外盒等,应参照国家食品药品监督管理局发布的《体外诊断试剂说明书编写指导原则》和《医疗器械说明书、标签和包装标识管理规定》建立相应质量控制标准。
5.企业质控品企业质控品一般包括阴/阳性参考品的符合率、灵敏度(最低检出量)、精密性、钩状效应(hook效应)等质控样品,对于定量检测试剂,还包括线性质控品样品。
如该产品具有国家标准品或参考品,应使用国家标准品(参考品)进行标化;若该诊断试剂没有国家标准品(参考品),则企业参考品的制备应有规范的质量控制程序,以保证产品的安全性、有效性及质量可控,其质量应不低于国家食品药品监督管理局已经批准的同类产品的质量。
企业质控品的基质应与诊断试剂的待测样品的基质基本一致,如待测样品为血清/血浆,质控品基质也应为血清/血浆。
(三)试剂盒各组分的生产酶联免疫法检测试剂主要组分的生产包括酶标记物的制备及滴配过程(酶工作液浓度确定)、各种工作溶液的配制、包被酶标反应板、分装及包装等步骤;并通过产品的半成品检验和成品检验两个质控过程来保证其质量符合规定。
1.各种工作液的配制酶联免疫诊断试剂研制生产过程中所用的工作液一般包括:包被液、封闭液、阴性阳性对照、样品稀释液、洗涤液、酶结合物或酶稀释液、底物或底物缓冲液、终止液等,对定量检测试剂,还包括标准品(或校准品)溶液。
若阴性、阳性对照或其他液体组分涉及生物安全性问题,制备时应在相应的生物安全实验室完成。
各种工作液在配制过程中应严格按质量标准中的配方进行配制,充分混匀确保液体中的各种成分均匀,同时进行相应的质量检验并达到质量标准后,方可使用或分装。
对于定量检测试剂,其标准品(或校准品)溶液应具有量值溯源性。
应对配制过程及配制的液体进行的质量控制,主要包括酶结合物的功能性实验及稳定性;各种溶液的外观、pH值等;酶作用底物应测定在无相应酶的情况下自身显色的情况,并制定合理的限定指标;终止液应对其终止酶促反应的能力进行测定。
2.包被酶标反应板包被前应对酶标反应板进行质量检验,如尺寸、外观、包装、吸附性能、精密性等,并记录酶标反应板的批号、数量、标识。
酶标反应板经检验合格后方能用于包被。
不同批号的板条不能混用。
选择经检验合格的包被原料(如抗原、抗体等),经一定的方法确定最佳包被浓度和酶结合物工作浓度,按照诊断试剂的生产规程,配制包被缓冲液、封闭液,经检验合格后,包被酶标反应板,经干燥后,已包被的酶标反应板用铝箔纸封闭(内置干燥剂),保存于2 8℃。
应对包被过程进行相应的质量控制,如包被用原料(抗原或者抗体等生物活性原料)的质量检验、包被液和封闭液的质控(如配方、外观、pH值)、包被过程的监控(包括包被和封闭的体积、温度、时间等)、包被均一性检验、干燥过程的监控等。
3.分装和包装样品稀释液、洗涤液、酶结合物或酶稀释液、底物或底物缓冲液等溶液应严格按照质量标准中的量进行过滤后再分装,分装量的误差应小于5%。
分装及包装均应按照相应的标准操作规程要求进行。
包装前,应严格检查试剂盒的品名、批号等,核对各试剂盒各组分的数量,并在关盒前进行复核。
(四)质量控制1.半成品质量控制(1)半成品抽样检验人员按试剂的批号,根据抽样申请单抽取规定数量的半成品各组分,作号标记、待检。
(2)半成品检验根据试剂盒的企业标准或者制检规程进行半成品的检验。
半成品检验,一般使用国家标准品(参考品)或经国家标准品(参考品)标化后的企业参考品。
若某类试剂没有国家标准品(参考品),则使用企业参考品,企业参考品的制备应有规范的质量控制程序,以保证产品的安全性、有效性及质量可控,其质量应不低于国家食品药品监督管理局已经批准的同类产品的质量。
检验指标一般包括阴/阳性参考品的符合率、灵敏度(最低检出量)、精密性等,均应达到相应的质量标准要求。
对于精密性,一般情况下CV 不得高于15%(采用竞争抑制法的诊断试剂CV不得高于20%)。
对定量检测试剂,同时应分析其线性相关系数和定量质控品检测结果的准确性。
企业应该对每一批试剂的半成品进行稳定性研究。
试剂盒各组分应留样,2 8℃定期作稳定性考核,同时作37℃热稳定性试验,试验结果应符合产品的质量标准。
医疗器械注册体外诊断试剂指导原则汇总汇总

2015年11月24日
47
《无源植入类骨关节产品说明书编写指导原则》
征求意见稿
2015年11月20日
48
《常见无源植入类骨关节产品说明书示例》
征求意见稿
2015年11月20日
49
《牙科基托聚合物材料注册技术审查指导原则》
征求意见稿
2015年11月6日
50
《可吸收性外科缝线产品注册技术审查指导原则》
4.尿液分析仪产品注册技术审查指导原则
5.医用吸引设备产品注册技术审查指导原则
6。医用臭氧妇科治疗仪产品注册技术审查指导原则
7.血液透析用制水设备产品注册技术审查指导原则
8.化学发光免疫分析仪(第二类)产品注册技术审查指导原则
9。尿沉渣分析仪产品注册技术审查指导原则
10。视野计产品注册技术审查指导原则
2015年5月19日
67
雌激素受体、孕激素受体抗体试剂及检测试剂盒技术审查指导原则
正式稿
2015年4月17日
68
《丙型肝炎病毒核糖核酸测定试剂注册技术审查指导原则》
征求意见稿
2015年3月9日
69
《第三类体外诊断试剂产品技术要求附录编写要求》
征求意见稿
2015-02—16
70
《医用实验室用电气设备产品技术要求中电气安全部分的编写要求》
2015年11月26日
43
过敏原特异性IgE抗体检测试剂技术审查指导原则
正式稿
2015年11月26日
44
人乳头瘤病毒(HPV)核酸检测及基因分型试剂技术审查指导原则
正式稿
2015年11月26日
45
全自动化学发光免疫分析仪技术审查指导原则
体外诊断试剂生产质量体系检查要点指南[2017年修订版]
体外诊断试剂生产质量体系检查要点指南(2017年修订版)按照医疗器械管理的体外诊断试剂是一类特殊的产品,包括可单独使用或与仪器、器具、设备或系统组合使用,在疾病的预测、预防、诊断、治疗监测、预后观察和健康状态评价的过程中,用于对人体样本(各种体液、细胞、组织样本等)进行体外检测的试剂、试剂盒、校准品(物)、质控品(物)等。
其研制、生产、检验等过程的控制能力直接影响着产品的质量。
本指南是对国家食品药品监督管理总局2015年发布实施的《医疗器械生产质量管理规范附录体外诊断试剂》中重点检查条款的解释和说明,并归纳明确了体外诊断试剂生产质量管理体系中重点环节的审查要求,旨在帮助北京市医疗器械监管人员对体外诊断试剂产品生产质量管理体系的认知和掌握,可作为北京市食品药品监督管理局组织、实施医疗器械注册质量管理体系现场核查、《医疗器械生产许可证》现场核查、医疗器械生产监督检查等各类检查的参考资料。
帮助北京市医疗器械监管人员增强对体外诊断试剂生产管理体系的了解和掌握,提高全市医疗器械监管人员对体外诊断试剂的监督检查水平。
同时,为医疗器械生产企业开展体外诊断试剂生产管理活动提供参考。
当国家相关法规、标准、监管要求发生变化时,应当重新修订以确保本指南持续符合要求。
一、人员管理要求(一)体外诊断试剂生产、技术和质量管理人员应当具有医学、检验学、生物学、免疫学或药学等与所生产产品相关的专业知识,并具有相应的实践经验,以确保具备在生产、质量管理中履行职责的能力。
生产负责人和质量负责人不得互相兼任。
与医学、检验学、生物学、免疫学或药学等相关的专业包括:医学、药学、化学、检验学、细菌学、病毒学、生物学、分子生物学、生物化学、免疫学、遗传学、血液学、微生物学等。
(二)从事生产操作和检验的人员应当经过岗前专门培训,培训记录应当涉及本岗位工作的操作规程,可采用口试、笔试或实操的方式,并保留培训记录。
凡在洁净室(区)工作的人员应当定期进行卫生和微生物学基础知识、洁净作业等方面培训。
国家食品药品监督管理局办公室关于印发酶联免疫法检测试剂注册技术审查等6项指导原则的通知
国家食品药品监督管理局办公室关于印发酶联免疫法检测试剂注册技术审查等6项指导原则的通知
佚名
【期刊名称】《中国医药生物技术》
【年(卷),期】2013(8)1
【摘要】为加强对医疗器械注册工作的监督和指导,提高注册工作水平和审查质量,国家食品药品监督管理局组织制定了酶联免疫法检测试剂注册技术审查、发光免疫类检测试剂注册技术审查、核酸扩增法检测试剂注册技术审查、金标类检测试剂注册技术审查、生物芯片类检测试剂注册技术审查、一次性使用透析器产品注册技术审查共6项指导原则,
【总页数】1页(P35-35)
【关键词】国家食品药品监督管理局;酶联免疫法;注册技术;检测试剂;办公室;一次性使用透析器;核酸扩增法;医疗器械
【正文语种】中文
【中图分类】R954
【相关文献】
1.山东省食品药品监督管理局转发国家食品药品监督管理局关于印发中药品种保护指导原则的通知 [J],
2.国家食品药品监督管理局对谷氨酸脱羟酶抗体酶联免疫法检测试剂等产品作出分类界定 [J],
3.国家食品药品监督管理局办公室关于印发处方药转换为非处方药评价指导原则
(试行)等6个技术文件的通知 [J],
4.国家食品药品监督管理局将陆续发布医疗器械产品注册技术审查指导原则 [J],
5.国家食品药品监督管理局发布相关医疗器械产品的注册技术审查指导原则 [J],因版权原因,仅展示原文概要,查看原文内容请购买。
体外诊断试剂技术审查指导原则
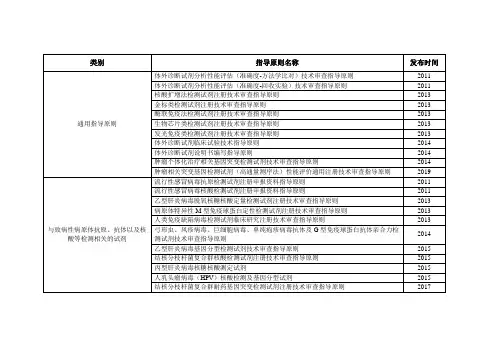
与致病性病原体抗原、抗体以及核酸等检测相关的试剂
流行性感冒病毒抗原检测试剂注册申报资料指导原则
2011
流行性感冒病毒核酸检测试剂注册申报资料指导原则
2011
乙型肝炎病毒脱氧核糖核酸定量检测试剂注册技术审查指导原则
2013
病原体特异性M型免疫球蛋白定性检测试剂注册技术审查指导原则
2013
人类免疫缺陷病毒检测试剂临床研究注册技术审查指导原则
2017
降钙素原检测试剂注册技术审查指导原则
2019
糖化白蛋白测定试剂注册技术审查指导原则
2020
用于激素检测的试剂
人绒毛膜促性腺激素检测试剂(胶体金免疫层析法)注册技术审查指导原则(2016修订版)
2016
促甲状腺素检测试剂注册技术审查指导原则
2016
促黄体生成素检测试剂(胶体金免疫层析法)注册技术审查指导原则
呼
基于核酸检测方法的金黄色葡萄球菌和耐甲氧西林金黄色葡萄球菌检测试剂注册技术审查指导原则
2019
沙眼衣原体和/或淋病奈瑟菌核酸检测试剂注册技术审查指导原则
2019
乙型肝炎病毒e抗原、e抗体检测试剂注册技术审查指导原则
2020
EB病毒核酸检测试剂注册技术审查指导原则
脑利钠肽/氨基末端脑利钠肽前体检测试剂注册技术审查指导原则
2019
尿酸测定试剂注册技术审查指导原则
2019
尿素测定试剂注册技术审查指导原则
2019
氨基酸、肉碱及琥珀酰丙酮检测试剂注册技术审查指导原则
2019
总胆汁酸测定试剂注册技术审查指导原则
2020
肌酐测定试剂注册技术审查指导原则
2020
其它
流式细胞仪配套用检测试剂注册技术审查指导原则
体外诊断试剂法规框架
三类IVD仪器
全自动化学发光免疫分析仪技术审查指导原则
指导原则/审评规范
三类IVD试剂
肿瘤标志物类定量检测试剂注册申报资料指导原则 流行性感冒病毒核酸检测试剂注册申报资料指导原则 流行性感冒病毒抗原检测试剂注册申报资料指导原则 乙型肝炎病毒脱氧核糖核酸定量检测试剂注册技术审查指导原则 病原体特异性M型免疫球蛋白定性检测试剂注册技术审查指导原则 人类免疫缺陷病毒检测试剂临床研究注册技术审查指导原则 流式细胞仪配套用检测试剂注册技术审查指导原则 弓形虫、风疹病毒、巨细胞病毒、单纯疱疹病毒抗体及G型免疫球蛋白抗体亲合力检测试剂技术审查指导原则 肿瘤个体化治疗相关基因突变检测试剂技术审查指导原则 药物滥用检测试剂技术审查指导原则 雌激素受体、孕激素受体抗体试剂及检测试剂盒技术审查指导原则 乙型肝炎病毒基因分型检测试剂技术审查指导原则 结核分枝杆菌复合群核酸检测试剂注册技术审查指导原则 丙型肝炎病毒核糖核酸测定试剂技术审查指导原则 过敏原特异性IgE抗体检测试剂技术审查指导原则 人乳头瘤病毒(HPV)核酸检测及基因分型试剂技术审查指导原则 人红细胞反定型试剂注册技术审查指导原则 结核分枝杆菌复合群耐药基因突变检测试剂注册技术审查指导原则 胎儿染色体非整倍体(T21、T18、T13)检测试剂盒(高通量测序法)指导原则》(征求意见稿) 人表皮生长因子受体(EGFR)突变基因检测试剂技术审查指导原则》(征求意见稿)
国家食品药品监督管理总局关于公布医疗器械注册申报资料要求和批准证明文件格式的公告( 2014年第43号)
上海市 第二类体外诊断试剂注册办事指南
辽宁省 第二类体外诊断试剂首次注册
河北省 体外诊断试剂首次注册办事指南
四川省 第二类体外诊断试剂注册首次注册办事指南
办事指南
医疗器械审评中心概况及配套法规介绍

1医疗器械审评中心概况及配套法规介绍质量管理处中心职能及相关情况介绍医疗器械技术审评各相关程序配套法规介绍中心职能及相关情况介绍主要职能1.境内医疗器械第三类产品的技术审评;2.进口医疗器械第二类、第三类产品的技术审评;3.参与起草医疗器械注册管理相关法规规章和规范性文件;参与制定相关医疗器械技术审评规范并组织实施;主要职能4.组织开展相关审评业务咨询服务;5.负责对地方医疗器械技术审评工作进行业务指导和技术支持;参与相关医疗器械注册核查工作;6.承办国家食品药品监督管理总局交办的其他事项。
总局医疗器械技术审评中心审评一处(24人)审评二处(17人)审评三处(13人)审评四处(17人)质量管理处(3人)办公室(10人)业务综合处(6人)行政管理党务人事管理财务管理业务综合协调医用X射线等有源医疗器械医用超声等有源医疗器械体外诊断用品医用高分子材料及制品等无源器械骨科和口腔材料等无源器械植入和人工器官等无源器械中心新内设机构图审评六部人事处财务处审评五部主任副主任副主任副主任办公室综合业务处审评一部审评二部审评三部审评四部三定方案内设机构情况质量管理处审评质量管理副主任产品技术审评情况近年来产品注册审评任务趋势图注册申报量增加了10倍之多近6年总局器械审评中心转入及审结项目情况产品技术审评情况7369642487918762998911233111295776727076938697103761077110629200040006000800010000120002009年2010年2011年2012年2013年2014年2015年转入项目审结项目2015年医疗器械注册审评审批情况医疗器械, 4823, 64%体外诊断试剂, 2707, 36%2015年完成审批产品中体外诊断试剂占比注册申请, 840, 31%延续注册, 1358, 50%许可事项变更,509,19%2015年体外诊断试剂注册形式比例图《总局2015年度医疗器械注册工作报告》境内第三类医疗器械中,IVD 产品注册数量占全部注册比率45%,进口医疗器械中,IVD 产品比率达31%。
酶免生产质控标准
酶联免疫法检测试剂主要原材料、生产工艺及质量控制注册技术审查指导原则(报批稿)一、前言本指导原则的主要目的是规范申请人对酶联免疫类检测试剂的主要原材料研究资料、生产工艺及反应体系研究资料的准备,并对产品质量控制提出指导性技术要求。
本指导原则系对酶联免疫法检测试剂的一般要求,申请人应依据产品特性确定其中的具体内容是否适用,若不适用,需详细阐述其理由及相应的科学依据。
本指导原则是对申请人和审查人员的指导性文件,但不包括注册审批所涉及的行政事项,亦不作为法规强制执行,如果有能够满足相关法规要求的其它方法,也可以采用,但是需要提供详细的研究资料和验证资料。
应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规和标准体系以及当前认知水平下制订的,随着法规和标准的不断完善,以及科学技术的不断发展,本指导原则相关内容也将进行适时的调整。
二、适用范围本指导原则适用于有关病原微生物检测的第三类体外诊断试剂的注册技术审查,其它酶联免疫法检测试剂(如作为二类管理的体外诊断试剂)可参考本指导原则执行。
三、基本要求(一)基本原则1.研制、生产用的各种原料、辅料等应制定其相应的质量标准,并应符合有关法规的要求。
2.试剂生产企业应具备相应的专业技术人员、仪器设备以及适宜的生产环境,获得《医疗器械生产许可证》;同时,应按照《体外诊断试剂生产实施细则(试行)》的要求建立相应的质量管理体系,形成文件和记录,加以实施并保持有效运行;还应通过《体外诊断试剂生产企业质量管理体系考核评定标准(试行)》的考核。
企业应对试剂的使用范围做出明确规定,并经国家药品监督管理部门批准。
3.诊断试剂的研制应当按照科学、规范的原则,各反应条件的选择和确定应符合基本的科学原理。
4.试剂在研制、生产过程中所用的各种材料及工艺,应充分考虑可能涉及的安全性方面的事宜。
5.生产和质量控制的总体目标:保证试剂使用安全、质量稳定、工艺可控、检测有效。
(二)原材料质量控制1.主要生物原料与产品质量最密切相关的生物原料主要包括各种天然抗原、重组抗原、单克隆抗体、多克隆抗体以及多肽类、激素类等生物原科。
体外诊断试剂参考区间确定注册审查指导原则
附件2体外诊断试剂参考区间确定注册审查指导原则本指导原则旨在指导注册申请人对注册申报资料中参考区间研究资料的准备及撰写,同时也为技术审评部门审评注册申报资料提供参考。
本指导原则是对体外诊断试剂参考区间确定的一般要求,申请人应依据产品的具体特性确定其中内容是否适用,若不适用,需具体阐述理由及相应的科学依据,并依据产品的具体特性对注册申报资料的内容进行充实和细化。
本指导原则是供注册申请人和技术审评人员使用的指导文件,但不包括审评审批所涉及的行政事项,亦不作为法规强制执行,应在遵循相关法规的前提下使用本指导原则。
如果有能够满足相关法规要求的其他方法,也可以采用,但应提供详细的研究资料和验证资料。
本指导原则是在现行法规、标准体系及当前认知水平下制定的,随着法规、标准体系的不断完善和科学技术的不断发展,本指导原则相关内容也将适时进行调整。
一、适用范围本指导原则适用于定量检测体外诊断试剂参考区间的确定研究。
本文主要讨论健康人群相关的参考区间,申请人也可用类似方法建立其他类型参考人群的参考区间,如其他特定生理或病理条件的参考区间。
本指导原则不适用于定性和半定量检测试剂;不适用于药物浓度监测用途的检测试剂;不适用于致病性病原体相关检测试剂;不适用于医学决定水平的确定。
已经有国内公认、统一的参考区间和医学决定水平的检测项目,可不再建立参考区间,此类产品应将评估重点放在标准化方面。
本指导原则适用于进行相关产品注册和变更注册的体外诊断试剂参考区间确定,包括申报资料中的部分要求,其他未尽事宜,应当符合《体外诊断试剂注册与备案管理办法》(国家市场监督管理总局令48号)(以下简称《办法》)等相关法规要求。
二、基本原则应按照以下情况,分别选择建立和验证的方式确定申报产品的参考区间:1.首个申报产品(境内无同类已批准上市注册产品)1.1境内申报产品应通过建立的方法,确定申报产品的参考区间。
1.2进口申报产品,如在境外申请人注册地或者生产地所在国家(地区)已批准上市,申请人需验证申报产品说明书载明的参考区间的适用性。
酶联免疫法检测试剂主要原材料生产工艺及质量控制注册技术审查指导原则
酶联免疫法检测试剂主要原材料、生产工艺及质量控制注册技术审查指导原则(报批稿)2010-11-09 01:27酶联免疫法检测试剂主要原材料、生产工艺及质量控制注册技术审查指导原则(报批稿)一、前言本指导原则的主要目的是规范申请人对酶联免疫类检测试剂的主要原材料研究资料、生产工艺及反应体系研究资料的准备,并对产品质量控制提出指导性技术要求。
本指导原则系对酶联免疫法检测试剂的一般要求,申请人应依据产品特性确定其中的具体内容是否适用,若不适用,需详细阐述其理由及相应的科学依据。
本指导原则是对申请人和审查人员的指导性文件,但不包括注册审批所涉及的行政事项,亦不作为法规强制执行,如果有能够满足相关法规要求的其它方法,也可以采用,但是需要提供详细的研究资料和验证资料。
应在遵循相关法规的前提下使用本指导原则。
本指导原则是在现行法规和标准体系以及当前认知水平下制订的,随着法规和标准的不断完善,以及科学技术的不断发展,本指导原则相关内容也将进行适时的调整。
二、适用范围本指导原则适用于有关病原微生物检测的第三类体外诊断试剂的注册技术审查,其它酶联免疫法检测试剂(如作为二类管理的体外诊断试剂)可参考本指导原则执行。
三、基本要求(一)基本原则1.研制、生产用的各种原料、辅料等应制定其相应的质量标准,并应符合有关法规的要求。
2.试剂生产企业应具备相应的专业技术人员、仪器设备以及适宜的生产环境,获得《医疗器械生产许可证》;同时,应按照《体外诊断试剂生产实施细则(试行)》的要求建立相应的质量管理体系,形成文件和记录,加以实施并保持有效运行;还应通过《体外诊断试剂生产企业质量管理体系考核评定标准(试行)》的考核。
企业应对试剂的使用范围做出明确规定,并经国家药品监督管理部门批准。
3.诊断试剂的研制应当按照科学、规范的原则,各反应条件的选择和确定应符合基本的科学原理。
4.试剂在研制、生产过程中所用的各种材料及工艺,应充分考虑可能涉及的安全性方面的事宜。
体外诊断试剂生产质量体系检查要点指南(2017年修订版)
体外诊断试剂生产质量体系检查要点指南(2017年修订版)按照医疗器械管理的体外诊断试剂是一类特殊的产品,包括可单独使用或与仪器、器具、设备或系统组合使用,在疾病的预测、预防、诊断、治疗监测、预后观察和健康状态评价的过程中,用于对人体样本(各种体液、细胞、组织样本等)进行体外检测的试剂、试剂盒、校准品(物)、质控品(物)等。
其研制、生产、检验等过程的控制能力直接影响着产品的质量。
本指南是对国家食品药品监督管理总局2015年发布实施的《医疗器械生产质量管理规范附录体外诊断试剂》中重点检查条款的解释和说明,并归纳明确了体外诊断试剂生产质量管理体系中重点环节的审查要求,旨在帮助北京市医疗器械监管人员对体外诊断试剂产品生产质量管理体系的认知和掌握,可作为北京市食品药品监督管理局组织、实施医疗器械注册质量管理体系现场核查、《医疗器械生产许可证》现场核查、医疗器械生产监督检查等各类检查的参考资料。
帮助北京市医疗器械监管人员增强对体外诊断试剂生产管理体系的了解和掌握,提高全市医疗器械监管人员对体外诊断试剂的监督检查水平。
同时,为医疗器械生产企业开展体外诊断试剂生产管理活动提供参考。
当国家相关法规、标准、监管要求发生变化时,应当重新修订以确保本指南持续符合要求。
一、人员管理要求(一)体外诊断试剂生产、技术和质量管理人员应当具有医学、检验学、生物学、免疫学或药学等与所生产产品相关的专业知识,并具有相应的实践经验,以确保具备在生产、质量管理中履行职责的能力。
生产负责人和质量负责人不得互相兼任。
与医学、检验学、生物学、免疫学或药学等相关的专业包括:医学、药学、化学、检验学、细菌学、病毒学、生物学、分子生物学、生物化学、免疫学、遗传学、血液学、微生物学等。
(二)从事生产操作和检验的人员应当经过岗前专门培训,培训记录应当涉及本岗位工作的操作规程,可采用口试、笔试或实操的方式,并保留培训记录。
凡在洁净室(区)工作的人员应当定期进行卫生和微生物学基础知识、洁净作业等方面培训。