
焙烧温度对杂多酸催化氧化脱除烟气中SO_2的研究
催 化 剂脱 硫 活性 评价 过 程所 用设 备见 表 3 。
1 0 —2 0目大 小 , 水 洗 至 中性 后 , 在 1 0 0  ̄ C温度下 烘 干
3 催 化 剂 脱 硫 性 能 评 价
3 . 1 催化 剂 制备
2 4 h备 用 , 此 时 的 活 性 炭 标 记 为 AC。对 AC进 行
配 位桥 联而 形成 的含 氧多 元酸 的总称 。杂 多酸按 其
化性 能 , 考察 不 同种 杂 多酸 的焙 烧 温 度对 反 应 结 果
的影 响 。
2 实验 材料及化学试剂
2 . 1 实验 材料及 化学试 剂 实验 所用化 学试 剂及材 料见 表 】 。
2 . 2 实验 装置及 设 备
5 0
四川化 工
第1 8卷
2 0 1 5 年 第 2期
焙 烧 温度 对 杂 多酸催 化 氧化 脱 除烟 气 中 S O2 的研 究
杨梦柳 朱 伟。 李 建军 。 ( 1 _ 四川 大 学建 筑与环境 学院 , 四川成都 , 6 ] 0 0 6 5 ;
2 . 成都 国化环 保科技 有 限公 司 , 四川 成都 , 6 ] O 0 6 5 ;
性 炭是 杂 多酸 固载牢度 较好 的载体 之一 。本 实验 将 杂多 酸固载在 微 孔 和介 孔 丰 富 的活 性 炭 上 , 并 且 通
二氧化硫 , 这些方法存在二次污染严重 、 污染物难以 处理 以及 设 备腐蚀 严 重 等 问题 , 不 符合 环 保 节 能 的
要求 。
过高温焙烧使其更牢固的负载于载体上 , 同时, 活性 炭也起 到 了一定 吸附 S O z 的作用 。本 文 主要研 究 不
催 化剂 制备 过程所 用设 备见 表 2 。
国家 自然科学基金 和四川 省科 技厅 支持基金 号 : 5 1 3 7 8 3 2 5 , 四川省科技厅项 目号 : 2 0 1 3 Z氧 化脱 除烟 气 中 S Oz 的研 究
5 1
3 . 国 家烟 气脱硫 工程技 术研 究 中心 , 四川成都 , 6 1 0 0 6 5 )
摘 要
在炭基载体上选用三种不同的杂多酸 H。 [ P ( Mo 。 0 。 ) ] ・ x Hz 0、 H [ s i ( w 0 ) ]・ x H。 0、 H 。
P O ・ 1 2 WO。・ x Hz O 为催化 剂 , 在 烟气 浓度 为 l O 0 0 p p m 评价 S O。 脱 除 的催 化性 能 , 考 察 三种 不 同 杂 多酸 的制备 工艺 条件 及催化 剂活性 对烟 气脱硫 的影 响 。结 果 显示 , 三 种 酸 的最 优 焙烧 温 度 分 别 是7 0 0  ̄ C, 6 0 0  ̄ C和 8 0 0 。 C。催化 性 能从高 到低依 次是 H。 [ P ( Mo 。 O 。 ) ]・x H2 O> H E s i ( w O ) ]
用_ l 卜引, 国内 的研 究 则侧 重于 杂多 酸 的改性 、 在新 反
中脱硫 和燃 烧后 脱 硫 。对 于 前 两种 脱 硫 方 法 , 其 主 要 有脱硫 效 率低 、 投 资成本过 高 、 烟道 结渣堵 塞等 问 题, 因 而 在 工 业 应 用 中 受 到 限 制 。 而 烟 气 脱 硫 ( F D G) 则具 有 成本 低 、 易 操作 、 脱 硫 剂 容 易再 生 、 脱 硫产 物 可 回收 利 用 等 优 点 , 因 而 被 大规 模 应 用 ・ 。 传统 的烟气脱 硫 主要 是采 用 吸 附 、 吸 收 的方 法 脱 除
阴离子 结构 可分 为 Ke g g i n 、 D a ws o n 、 An d e r s o n等类
型 j , 它们 之 间的 主要 区别在 于中 心体 的配位 数 和
作 为配 位体 的八 面 单 元 ( MO 6 ) 的 聚集 状 态 不 同[ 。 这 些结 构有 利 于它们 在原 子或 分子水 平上合 成催 化
剂[ 2 ] 。与传 统催 化剂相 比 , 它具有 确定 的内部 结构 , 在 极性 溶液 中有 良好 的溶 解性 , 反应 条件 温 和 , 活性
高, 选择性好 , 是一种多功能的绿色新型催化剂, 因 此近年 来受 到广 泛关 注 。 目前 , 国外 研 究 较 多 的是
负载型 杂 多 酸催 化 剂 在有 机 反 应 中 的 回 收 和 再 利
同种 固载化 的杂 多酸催化 脱 除模拟 烟气 中 S Oz 的催
杂 多酸 ( HP A) 具有 较高 的催 化 活性 和 “ 假 液 相 性” L 2 ] , 在近 2 0年 的催 化 剂领 域 中 一直 是研 究 的热 点 。杂 多酸 是 由 中心 原子 ( 如 P、 S i 、 As 、 Ge 等) 和 配 位 原子 ( 如 Mo 、 V、 W 等) 以一 定 的 结构 通过 氧 原 子
应领域 里 的应 用 及载体 的改进 [ 6 - 7 ] 。 但 是 杂多 酸 易溶 于 水 , 运 用其 水 溶 液脱 除烟 气 中的 S ( ) 2 , 仍会 造成 管 道 的 轻 微腐 蚀 以及 能 源 的 浪
费 。中国科 学 院长 春研 究 所 通 过 研 究 表 明[ 8 - 9 ] , 活
3 O 稀 硝 酸改 性 处 理 , 6 0  ̄ C水 浴 条 件 下 改 性 2 h , 水 洗至 中性 后 , 1 0 0 ℃温 度 烘 干 , 此 时 的 活性 炭 标 记 为
・x H2 O: >H 3 P O4・1 2 W O3・x H2 O。
关 键词 : 烟 气脱硫
杂 多酸
固载
1 前 言
S O z 是造成大气污染的主要污染物之一 , 有效
控制和治理工业烟气中的二氧化硫一直是工业发展 中必须 面对 的环境 治 理 问题 。而 目前 已经工 业化 的
控制 二 氧化硫 排放 的方 法概 括 为 : 燃烧 前脱硫 、 燃烧
软锰矿催化氧化脱除烟气中的SO_2
软锰矿催化氧化脱除烟气中的SO_2
郭翠香;肖维鹏
【期刊名称】《污染防治技术》
【年(卷),期】2003(16)4
【摘要】对软锰矿催化氧化法去除烟气中SO2的方法进行了探索,研究了各工艺参数对烟气中SO2去除率的影响。
结果表明:MnO2与Mn2+的催化效果较好,传质过程对脱硫过程的影响较大,软锰矿浆在合适条件下能有效吸收低浓度的SO2。
【总页数】3页(P66-67)
【关键词】软锰矿;催化氧化;烟气;SO2;大气污染;污染治理
【作者】郭翠香;肖维鹏
【作者单位】上海师范大学生命与环境科学学院;中船重工集团
【正文语种】中文
【中图分类】X51
【相关文献】
1.软锰矿催化氧化脱除烟气中的SO2 [J], 郭翠香;肖维鹏
2.液相催化氧化脱除烟气中SO_2技术的研究 [J], 蔡伟建;李济吾
3.锰离子催化氧化脱除烟气中SO_2的研究 [J], 陈昭琼;童志权
4.软锰矿水悬浮液脱除低浓度工业废气中 SO_2的研究 [J], 冯国忠;葛喜臣;雷一东
5.Fe^(2+)液相催化氧化脱除烟气中SO_2 [J], 张玉;周集体;王一鸥
因版权原因,仅展示原文概要,查看原文内容请购买。
原矿焙烧烟气中二氧化硫的治理研究

中图分类 号 :TF 046.2 X 701.3 文献标 志码 :A 文章编 号 :1001—1277(2012)06—0054—04
在 黄金 工 业 生产 中 ,难 处 理金 矿石 的预 处 理工 艺 主 要 有焙烧 、生物 氧化 、压 热 氧化 。其 中 ,焙烧 工艺 应 用 于 工业 生产 时 间最 长 、技 术 成 熟 、适 应性 强 。硫 化 物 细粒 包 裹型 、细粒浸 染 型 、含 有 “劫 金 ”物 质 等 难 处 理 金 矿石 及金 精 矿 ,经 焙 烧 后 可 以使 包 裹 金 暴 露 ,消 除硫 、砷 及 “劫 金 ”物 质 对 氰 化 浸 金 的影 响 。原 矿 焙 烧 工 艺适 宜处 理 微 细 粒 浸 染 型 金 矿 石 。这 类 矿 石 中 金 矿 物 以微 细粒 均 匀分 布 在硫 化物 和脉 石矿 物 中;载 金 硫 化矿 物也 呈 微 细粒 ,用 常规磨 矿 不能 使之 与 脉石 矿物分离 ,用浮选法 富集后 ,金精矿 品位及 回收率都 很 低 。在 原 矿 焙 烧 过 程 中 ,常 常 会 产 生 一 些 含 硫 等 有 害 烟气 ,所 以须 要对 焙 烧烟 气进 行 治理 达标 后才 能 排 放 ,否则 将会 对 周 围大 气环 境质 量产 生一 定 的影 响。目前 ,国内外对含二氧化硫等物质的烟气治理工 艺 比较成 熟 J,但 还有 许 多新 的 治理 工艺 在 不 断地 研 究 开 发之 中。笔 者 主 要 阐述 了原 矿 焙烧 过 程 中产 生 的二 氧化 硫烟 气 治理 工 艺研 究和 方案 选择 。
表 1 原矿焙烧工艺 中砷 、硫 化结果
注 :加入 固化剂 的焙烧温度为 650℃。
焙烧温度对Ni-S2O82-ZrO2催化剂异构化性能的影响
一、前言随着环境保护法规的日益严格,高辛烷值“清洁”汽油调和组分需求量的增加,轻质正构烷烃异构化备受重视,并已成为生产高辛烷值汽油组分的重要工艺,研究制备高活性环境友好的异构化催化剂一直是催化领域研究的热点之一。
固体超强酸因具有催化活性高、选择性好、不腐蚀设备、不污染环境、可重复使用等突出优点,在异构化、烷基化、脱水及酯化等酸催化反应中得到广泛研究。
焙烧温度是影响催化剂性能的关键因素之一,本实验制备了Ni-S2O82-/ZrO2催化剂,并以正戊烷异构化为探针反应,考察了焙烧温度对其结构及正戊烷异构化性能的影响。
二、实验部分1.试剂与仪器ZrOCl2·8H2O; 过硫酸铵和正戊烷; 硝酸镍;浓氨水。
2.催化剂的活性评价催化剂的活性评价采用高压微反-色谱联合装置,平行测定2组,每组连续测定5次,取平均值。
催化剂用H2还原后进行异构化反应,产物用气相色谱在线分析。
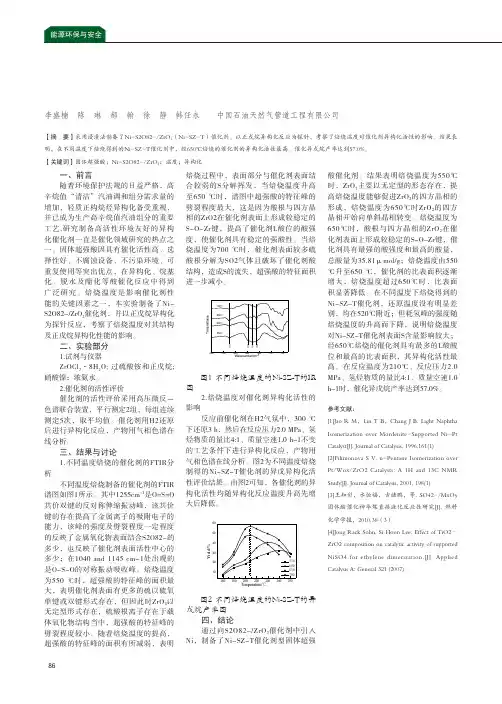
三、结果与讨论1.不同温度焙烧的催化剂的FTIR分析不同温度焙烧制备的催化剂的FTIR 谱图如图1所示。
其中1255cm-1是O=S=O 共价双键的反对称伸缩振动峰,该共价键的存在提高了金属离子的吸附电子的能力,该峰的强度及劈裂程度一定程度的反映了金属氧化物表面结合S2O82-的多少,也反映了催化剂表面活性中心的多少;在1040 and 1145 cm-1处出现的是O-S-O的对称振动吸收峰。
焙烧温度为550 ℃时,超强酸的特征峰的面积最大,表明催化剂表面有更多的硫以硫氧单键或双键形式存在,但因此时ZrO2以无定型形式存在,硫酸根离子存在于载体氧化物结构当中,超强酸的特征峰的劈裂程度较小。
随着焙烧温度的提高,超强酸的特征峰的面积有所减弱,表明焙烧过程中,表面部分与催化剂表面结合较弱的S分解挥发,当焙烧温度升高至650 ℃时,谱图中超强酸的特征峰的劈裂程度最大,这是因为酸根与四方晶相的ZrO2在催化剂表面上形成较稳定的S-O-Zr键,提高了催化剂L酸位的酸强度,使催化剂具有稳定的强酸性。
制备方法及焙烧温度对Co3O4/CeO2催化剂上CO低温氧化反应的影响

Lo Te p r t r w- m e a u e CO i a i n o e 3 / O2Ca a y t Ox d to v rCo O4 Ce t l s
S 0 Ja jn 一,Z A ig , N igw ,Z A a c i, HA inu H NG Pn TA G X n f H NG B o a
a omp e a in.o usi n me h d .Th a ay t r e o c t l z o tm p r t e CO x d to nd r nd c lx to - mb to t o s c e c t ls swe eus d t a ay e lw—e甲兵 工 程 学 院 装备 再 制 造 国 防 科 技 重 点 实 验 室 ,北 京 1 0 7 ; 0 0 2 2 中国 科 学 院 大 连 化 学 物 理 研 究所 催 化 基 础 国 家 重 点 实 验 室 , 宁 大连 1 6 2 ) 辽 10 3
摘 要 :分 别 采 用 沉 淀 氧 化 法 、 匀 沉 淀 法 及 络 合 燃 烧 法 制 备 了 c 3 4C O2 合 氧 化 物 催 化 剂 , 在 干燥 及 湿 气 条 件 下 进 行 了 均 oo / e 复 并 C 氧 化 反 应 . 果 表 明 , 用 沉 淀 氧 化 法 经 5 8K 焙 烧 制 得 的 C 3 4C< O 结 采 3 oo /  ̄h催 化 剂 具 有 优 异 的 C 低 温 氧 化 活 性 和较 高 的 抗 O 湿 性 能 .在 16K 条 件 下 , 催 化 剂 上 C 氧 化 的转 化 率 为 9 % , 且 可 连 续 保 持 4 0mi 9 该 O 9 并 0 n以上 ;当温 度 上 升 到 2 8K 时 , 9 经 过 2 0 n反 应 后 , O 的 转 化 率 仍 可 达 到 9 % ;当 反应 气 中 含 3 1 0mi 4 C 4 . %湿 气 , 度 为 3 3K 时 , 过24 0mi 温 8 经 0 n反应 后 , O 的 C 转 化 率 仍 保 持 在 7 % .实 验 表 明 , 00 / e 2 化 剂 的 制 备 方 法 及 焙 烧 温 度 对 c 3 4与 C 0 之 间 的 相 互 作 用 有 显 著 的 影 9 c 34C0 催 oo e2 响 , 而 影 响催 化 剂 催 化 C 低 温 氧化 的活 性 . 进 O
焙烧温度对CU/ZRO2和CU—LA2O3/ZRO2催化性能的影响

完全改变 了合成 醇的反应机理, r z ZO 为催化剂提供 了合成 醇 的反应场所, 铜组分 的作 用为解离 吸附 H 和非解 离吸附 C , z O 并将 吸附物种 向 ZOz I 传递 . 】 本文通过考察焙烧温 度对 C / r ̄ u ZO 和
C .aO / r z 化 剂性 能 的影 响 ,一 方 面 验证 铜 锆 分 散 度 为 合 成 甲醇 重 要 因 素,另一 方 面 ,从 uL z, ZO 催 反应角度证 实铜锆之间 的相互作用对催化剂活性 影响不容忽视 .
明显,但其 在 4 3 7 K反 应活性随焙烧 温度 显著增加 .因而催化剂 C / r 2 C -a ,z 随 u Z O 与 uL2 / m: O
焙 烧 温 度 表 现 出 相类 似 的 规 律 , 一 定 的焙 烧 温 度 范 围 内, 化 荆 活 性 随 焙 烧 温度 增 加 而增 加, 在 催 当焙 烧 温 度 增 至 一定 值 , 化 剂 活 性 随焙 烧 温 度显 著 降 低 . 催
1 实 验部 分
1 1 催 化 剂 制 备 . 采 用 并 流共 沉淀 法 制 备 催 化 剂 .在 p H值 保 持 为 1 0和 温度 控 制 为 3 3 的条 件下 , 硝 酸 3K 将 铜 和 氧 氯 化 锆 混 和液 ( 含 有 一 定 量 的硝 酸 镧 ) 1 % ( 量 百 分 数 。 同) 碳 酸钠 溶 液进 行 或 与 5 质 下 的 并 流 共 沉 淀 ,沉 淀 经 老 化 ,抽 滤 ,洗 涤,焙 烧 制 得 催 化剂 C . C ZT) ZT( L - .T代 表 催 化 剂 的焙 烧 温 度 , 有 催 化剂 的 原 子 组 成 为 : u Z :1 1L : r . 2 1 所 C : r :; a Z :0 1 : . 12 催 化 剂 反 应 性 能 评 价 . 催 化 剂 反 应 性 能 测 试 在 6 mm 的 不 锈 钢 固 定 床 反 应 器 中进 行 .催 化 剂 用 量 为 15 L .m (0—4 2 0目) ,用 空速 为 2 0 h 的纯 氢 气 还 原 1h 还 原 最 高 温 度 为 6 3 ,待 温 度 降至 33 00 0( 2 K) 7K 后 + 换 成 合 成 气 , 后 升 至 反 应 温 度 .反 应 压 力 为 6 0 a 原 料 气 氢 碳 比 为 2 空 速 为 切 然 . MP , ,
杂多酸催化剂催化氧化脱硫研究进展
杂多酸催化剂催化氧化脱硫研究进展一、简述伴随着能源需求的不断增长,环境问题逐渐引起了全球范围内的广泛关注。
油气、生物质以及煤等化石燃料的大量燃烧所排放的硫化物不仅对环境造成了严重污染,而且还对社会带来了巨大的经济损失。
在油品升级和清洁能源利用的过程中,硫含量的降低变得尤为关键。
在这一背景下,杂多酸催化剂作为一种高效、环保的固体酸催化剂,在催化氧化脱硫领域展现出了极大的潜力。
通过其独特的结构和性质,杂多酸能够有效地促使有机硫化物进行氧化反应,从而将其转化为易于去除的二氧化硫或硫酸盐,实现对燃料中的硫含量的有效控制。
本文将对近年来杂多酸催化剂在催化氧化脱硫方面的研究进展进行综述,包括其制备方法、催化性能、影响因素以及应用前景等方面的内容。
1. 硫在环境中的重要性在当今世界,环境保护已成为全球关注的焦点问题。
硫是大气污染物的重要组成部分,对环境和人类健康产生严重影响。
燃煤和工业过程产生的硫化物排放到大气中,形成酸雨、雾霾等恶劣天气现象。
硫还是造成水体富营养化和土壤污染的重要原因之一。
为了有效控制硫污染,各国政府和企业正逐步提高对硫排放的监管力度。
脱硫技术作为减少硫排放的关键手段,受到了广泛关注。
杂多酸催化剂在脱硫反应中具有高活性、高选择性和良好的热稳定性等优点,成为了研究热点。
借助杂多酸催化氧化脱硫技术,可以有效降低硫化物的排放,保护环境。
本文将对杂多酸催化剂催化氧化脱硫技术的研究进展进行综述,并探讨硫在环境中的重要性及杂多酸催化剂在这一领域的应用前景。
2. 排放污染的挑战与硫氧化物处理技术的发展伴随着工业化进程,人类活动带来的污染物排放,特别是硫氧化物(SOx),已成为环境领域的主要问题之一。
硫氧化物主要来源于燃煤、石油等化石燃料的燃烧以及有色重金属冶炼、矿石加工等生产工艺过程中的尾气。
这些含硫气体不仅对环境造成了严重污染,还对社会经济和人类健康产生了长远的影响。
传统的硫氧化物处理方法如催化转化、吸收法、吸附法、膜分离法等,在处理效率和环境友好性方面存在一定的局限性。
V2O5AC催化剂脱除烟气中SO2和NO的研究的开题报告
V2O5AC催化剂脱除烟气中SO2和NO的研究的开题报告【摘要】本研究旨在探究V2O5AC催化剂在脱除烟气中SO2和NO方面的应用。
通过文献调研和理论分析,发现V2O5AC催化剂具有良好的催化性能和稳定性,且在高温高湿环境下仍能发挥较好的脱除效果。
本研究将主要围绕催化剂制备、实验方法和测试结果三个方面展开,以期为烟气治理技术的发展提供新的思路和方向。
【关键词】V2O5AC催化剂;脱除烟气;SO2;NO【Abstract】The purpose of this study is to explore the application of V2O5AC catalyst in removing SO2 and NO in flue gas. Through literature research and theoretical analysis, it was found that V2O5AC catalyst has good catalytic performance and stability, and can still play a good removal effect in high temperature and high humidity environment. This study will mainly focus on catalyst preparation, experimental methods and test results, in order to provide new ideas and directions for the development of flue gas treatment technology.【Keywords】V2O5AC catalyst; removal of flue gas; SO2; NO【正文】一、研究背景随着工业和生活水平的提高,大量的废气排放给环境带来了很大的危害。
液相催化氧化脱除烟道气中SO_2和NO_x的研究
中国环境科学 2001,21(1)华北电力大学环境工程系,河北保定 071003针对我国国情提出了液相催化氧化脱硫脱氮的新方法,在鼓泡反应器内进行了液相催化氧化脱硫脱氮的实验.就催化剂的选择催化剂浓度等对SO2和NOx吸收效率的影响及其变化规律进行了研究.结果表明,氨中和Fe3+液相催化氧化法脱硫脱硝有较好的效果,采用本方法可以脱除90%以上的SO2以及50%左右的NOx.关键词烟气脱硫联合脱硫脱氮技术中图分类号A文章编号33∼37Abstractaqueous catalytic oxidation denitrogenationMn离子为催化剂采用液相催化氧化SO2和NO x,再用氨吸收的脱硫脱氮新工艺.由于氨水在我国广大地区来源丰富,且反应最终产物是肥料,不产生二次污染,降低了烟道气净化费用.联合脱硫脱氮技术是当前烟道气治理技术的发展方向之一[1],而液相同时催化氧化SO2和NO x的研究[2−6]在国内外尚不多见,本文将从实验的角度进一步研究采用液相催化氧化法同时脱除SO2及NO x.1 实验部分1.1 实验装置实验采用的是鼓泡反应吸收器,通入N2赶走吸收器及管路中的空气,钢瓶中的N2NO x 和SO2气体经减压阀后按烟道气的体积比进入配气瓶混合,配制一定浓度的SO2NO x的原始浓度,然后将模拟烟道气通入吸收器,通过吸收器进气下端的玻砂气体分布板鼓泡进行反应,出口气体经装有无水CaCl2的干燥管除水后通入烟道气分析仪,测定吸收后烟道气中SO2°²×°ÁËͼ1所示的实验装置.收稿日期华北电力大学青年科研基金资助项目(98QN005)34 中 国 环 境 科 学 21卷图1 烟道气脱硫脱硝实验装置Fig.1 Diagram of the exerperimental apparatus forreducing SO 2 and NO x in flue gas1.SO 2钢瓶2.NO x 钢瓶3.N 2钢瓶4.O 2钢瓶5.钢瓶减压阀6.配气瓶7.玻璃转子气体流量计8. 玻璃三通阀9.鼓泡反应吸收器 10.液体流量计 11.吸收液低位槽 12.装有无水CaCl 2的干燥管 13.烟道气分析仪 14. 液体流量计15.吸收液高位槽1.2 测试方法采用德国产MRU 95/3CD 烟气分析仪对SO 2×ÔÀ´Ë®NO x 的效果对比 分别取自来水NO x ,在气体流量为0.2m 3/h,液气比为2L/m 3时,测定对烟道气中SO 2×ÔÀ´Ë®,还是氨水溶液,脱硝效率都很低,只有5%左右,达不到脱除要求,这主要是由于NO 难溶于水的缘故.为取得较好的脱硝效果,进行了过渡金属离子催化氧化实验.2.2 催化剂的选择实验对SO 2水溶液,Cu 2+Fe 3+Ìú¿É¼ÓËÙÍÑÏõ½ø³Ì,但也有人认为NO 是抑制剂,加入锰NO x 吸收效果对比实验Fig.2 Contrast exp eriment of absorbing efficiencyof SO 2 and NO x自来水NO x 催化氧化实验,结果见图3.从图3可以看出,对于SO 2水溶液的催化氧化,铁和锰效果比较好.铜的催化效果不太显著,这主要由于Cu 2+不是一种足够强的氧化剂,在低pH 值下,不可能从S 4+物种中产生链媒介物.溶液中加入过渡金属离子后,锰NO x催化氧化实验也1441期马双忱等0.01mol/LFe2(SO4)30.01 mol/LMnSO4NO x吸收效率的影响许多研究表明,对于SO2的催化氧化,协同作用很重要.过渡金属离子催化氧化SO2的协同作用由两种影响导致.一方面,协同作用的过渡金属离子作为催化剂导致的氧化速率比单一过渡金属离子作为催化剂导致的氧化速率的总和要大;另一方面,就氧化还原循环来说,协同作用是由于加快了还原性金属离子的再氧化.Fe-Mn 系统对SO2的催化氧化的正协同作用最明显,可以大幅度提高SO2的吸收效率.而目前对NO x 液相催化氧化方面的研究仍然很少,为了得出这方面的结论,对含有Fe3+的溶液,通过加入Mn2+进行协同效应的研究.用去离子水配制成含有0.01 mol/L Fe2(SO4)3的溶液,加入不同浓度的Mn2+作吸收液,在气体流量为0.2 m3/h NO x吸收实验,结果见图4.由图4可见,Fe-Mn系统脱硫效率显著增加,并且随Mn(%%NO x吸收效率的影响用氨水溶液配制的Fe2(SO4)3溶液作吸收液,改变加入溶液中Fe3+浓度,在气体流量为0.2 m3/h 和液气比为2L/m3时,考察在不同Fe3+浓度下的氨水溶液吸收SO2和NO x的能力.实验结果见图5.Mn2+浓度(mol/L)Mn2+浓度(mol/L)36 中国环境科学 21卷由图5可以看出,在实验浓度范围内,随着氨水溶液中Fe3+浓度的增加,吸收液对SO2%NOx吸收效率的影响Fig.5 The effect of concentration of Fe3+ on absorbingefficiency of SO2 and NOx当氨水溶液中Fe3+浓度为0.01mol/L时,SO2吸收效率为95%,NO x吸收效率为47%,比单纯用氨水溶液的吸收效率大幅度提高.但在实际应用中最佳的催化剂用量涉及到吸收效果NO x吸收效率的影响在Fe3+浓度为0.01 mol/L,气体流量为0.2m3/h和液气比2L/m3时,用氨水调节吸收液pH值,考察在不同pH值下对SO2NOx吸收效率的影响Fig.6 The effect of pH of absorbing solution onabsorption efficiency of SO2and NOx20%(NH4)2SO4溶液进气浓度对SO2NO x的效果较好.考察进气浓度对SO21期马双忱等[1]马双忱,赵毅. 联合脱除SO2和NOx的烟气治理技术 [J].华北电力大学学报,2000,27(3):87−92.[2]傅军.液相溶液中SO2和NOx的反应进展 [J]. 化工进展,1999,(1):26−28.[3]Christian Brandt, Rudi Van Eldik. Transition metal catalyzedoxidation of sulfur() catalyzed sulphur dioxide o-xidation in aqueous solution over a wide range of pH [J]. A-tmospheric Environment, 1978,12:1439−1442.[5]Martha H Conklin, Michael R Hoffmann. Metal ion sulfur()-sulfur() in the sulfite induced autoxidation of metal ions and complexes in aqueous solution [J]. Atmospheric E-nvironment,1992,26A(13):2295−2300.作者简介一定场合下要运回废物Environmental Science &Technology July 1,302A(2000)。
烟气活性炭脱硫富集SO_2制酸技术实践_张丹
当前我国燃煤电厂的SO 2排放量位于全国SO 2排放总量的首位,占比高达60%以上。
一方面,SO 2排放造成巨大的环境污染问题和经济损失,另一方面,我国又是硫资源相对匮乏的国家,每年化工、化肥等生产行业需进口大量的硫磺原料。
因此,如果在脱除燃煤电厂烟气污染物质SO 2同时实现SO 2的有效回收利用,将SO 2转变为高经济附加值的化工产品,将是一项兼具社会价值和经济价值的重要技术实践,能够实现社会、环境和经济效益的最大化。
中国华粮物流集团北良有限公司大连热力分公司(下文简称:西咀热电厂)地处大连北良港,装备3台130t/h 锅炉,预留1台机组的扩建。
装机规模为1台15MW 抽凝式汽轮机,1台15MW背压式汽轮机,两台15MW 空冷式发电机,并配备相应的配套设施。
主要经营电力生产,以及供热、供电、供汽的服务,主要服务客户为坐落在北良园区内的各个中外临港粮油企业,以及附近的石油化工企业。
2015年12月,一重集团大连工程建设有限公司采用EPC 方式为西咀热电厂建设锅炉烟气脱硫脱硝除尘一体化治理工程。
该脱硫脱硝一体化装置负责对原烟气进行净化,脱硫后的洁净烟气从烟囱排放到大气中,富集了SO 2的活性炭在再生塔内解析出SO 2烟气(下称:SRG 气体),SRG 气体被送往制酸单元进行制酸处理(见图1)。
该制酸装置于2017年1月建成并投产,各项指标均达到设计要求,生产出的浓硫酸达到GB/T 534—2002《工业硫酸》规定的一等品指标要求。
1.一重集团大连工程建设有限公司助理工程师,辽宁大连1161132.中国石油集团东北炼化工程有限公司工程师,辽宁大连116085烟气活性炭脱硫富集SO 2制酸技术实践张丹1,鲁力玮2摘要:以西咀热电厂烟气活性炭脱硫富集SO 2烟气制酸工程为例,针对燃煤电厂脱硫富集SO 2烟气流量小、温度高、SO 2浓度高、尘含量高并含有氟、氯、氨、汞等有害杂质的特点,采取一转一吸烟气富集SO 2制酸工艺,该工艺装置投产后运行稳定,各项工艺指标均达到设计要求,既满足环保法律规定的排放标准,又实现了资源的回收利用,取得很好的社会、环境和经济效益。
CuO_AC脱除烟气中SO_2机理的初步研究
第23卷 第2期煤 炭 转 化V o l123 N o12 2000年4月COAL CONV ER S I ON A p r.2000CuO A C脱除烟气中SO2机理的初步研究Ξ刘守军1) 刘振宇2) 朱珍平3) 牛宏贤4)摘 要 通过活性焦A C与CuO A C在不同反应气氛吸硫后,于A r气氛中的程序升温脱附(T PD)实验,对A C和CuO A C吸附SO2的机理进行了初步研究.结果表明:常温下A C和CuO A C吸附SO2后,均分别生成两种硫物种.并借助对A C和CuO A l2O3吸附SO2现存机理的分析,提出了CuO A C吸附SO2可能的机理.T PD实验结果较好地支持了以上吸附机理.关键词 CuO A C脱硫剂,烟气脱硫,T PD表征,脱硫机理中图分类号 TQ534,TQ038170 引 言燃煤烟气SO2和NO x排放对环境已构成严重污染,各国均制定出日趋严格的环保排放标准,以改善人类赖以生存的环境状况.燃煤锅炉安装烟气脱硫装置是目前降低SO2排放最有效的途径之一.[1]基于干法烟气同时脱除技术的活性焦A C[2]和CuO A l2O3[3]催化吸附剂,与湿法比较因具有硫可资源化利用、较少的吸附剂用量、处理后烟气无需再热可自行排烟、脱硫和再生均在干态下进行不易造成二次污染等优点,一直是近年来研究的热点.但A C仅在近常温对SO2表现出高的吸附硫容,而CuO A l2O3又需在较高温度(>300℃)方有高的脱硫活性,二者均无法在工业锅炉最经济的烟气净化温度窗口(120℃~250℃)实现高效脱硫脱氮.鉴于此,本实验室新近制备了低温炭载型CuO A C催化吸附剂,可在以上温度范围高效脱除烟气中SO2[4],且借助喷N H3,可实现同时脱除烟气中NO x[5],显示出极强的工业应用前景.本文对不同反应气氛和实验条件下吸硫后的A C和CuO A C进行了一系列T PD实验表征,并借助对A C和CuO A l2O3吸附SO2现存机理的分析,提出一种CuO A C对烟气中SO2的吸附机理,较好地解释了实验现象.1 实验部分111 脱硫剂制备以大同工业半焦为原料,在850℃下,采用水蒸气活化得到活性焦A C.将其破碎、筛分成28目~60目颗粒,在60℃以浓硝酸氧化处理1h,水洗至中性,于110℃干燥8h后便得A C2HNO3.用干燥后A C2HNO3作载体,等体积浸渍一定浓度的硝酸铜溶液,静置2h,先于50℃低温干燥7h,然后升温至110℃隔夜干燥后,再于250℃A r气氛下煅烧2h,以使前躯体Cu(NO3)2分解,得到载铜量5%的CuO A C脱硫剂,记作Cu5 A C.配制浸渍液所用的盐为Cu(NO3)2・3H2O,分析纯试剂.112 脱硫反应和T PD试验将一定量的A C,A C2HNO3和Cu5 A C分别置于内径10mm的石英管固定床反应器中,在30℃,Ξ国家自然科学基金重点项目(29633030). 1)博士生;2)研究员、博士生导师;3)硕士、副研究员;4)研究员,中国科学院山西煤炭化学研究所煤转化国家重点实验室,030001太原 收稿日期:1999209208;修改稿收到日期:1999212202不同的反应气氛下吸硫,实验空速为38400L(kg ・h ).反应前后气氛中SO 2,O 2以及CO 浓度采用英国产燃气分析仪(Kane 2M ay QU I N TO XCom bu sti on A nalyzer )连续检测.CuO A C 吸硫后发生下列反应:CuO +SO 2+12O2CuSO 4吸硫饱和后的A C ,A C 2HNO 3和CuO A C 分别在A r 气氛下进行程序升温脱附,A r 气流量320m l m in ,升温速率5℃ m in ,脱附气体中SO 2和CO的浓度亦通过燃气分析仪进行连续检测.T PD 实验设计如下:(1)A C 2SO 2:A C 在200℃经A r 吹扫30m in后降温至30℃,在SO 2 A r (500×10-6SO 2)气氛吸硫饱和,尔后同温A r 气氛吹扫30m in 进行T PD 实验.(2)A C 2SO 2+O 2:A C 在200℃经A r 吹扫30m in 后降温至30℃,在SO 2+O 2 A r (5%O 2,vo l ;500×10-6SO 2)气氛吸硫饱和,尔后同温A r 气氛吹扫30m in 进行T PD 实验.(3)A C 2SO 22O 2:A C 在200℃经A r 吹扫30m in 后降温至30℃,在SO 2 A r 气氛吸硫饱和,尔后同温A r 气氛吹扫30m in ,再以O 2 A r (5%O 2)气氛处理30m in 进行T PD 实验.(4)A C (HNO 3)2SO 2:经浓硝酸60℃处理1h ,水洗干燥后的A C ,在200℃以A r 气氛吹扫30m in 后降温至30℃,在SO 2 A r 中吸硫饱和,尔后同温A r 气氛吹扫30m in 进行T PD 实验.(5)A C 2O 22SO 2:A C 在200℃以A r 吹扫30m in 后降温至30℃,以O 2 A r 气氛中处理30m in ,A r 吹扫30m in ,在SO 2 A r 气氛吸硫饱和后以A r气氛吹扫30m in 后进行T PD 实验.(6)A C 2SO 2+O 2+H 2O :A C 在200℃以A r 吹扫30m in 后降温至30℃,在SO 2+O 2+H 2O A r (500×10-6SO 2;5%O 2;5%H 2O )气氛吸硫饱和,同温以A r 气氛吹扫300m in 后进行T PD 实验.(7)Cu 5 A C 2O 22SO 2:Cu 5 A C 在200℃以A r 吹扫30m in 后降温至30℃,于O 2 A r 气氛中处理30m in ,A r 吹扫30m in ,在SO 2 A r 气氛吸硫饱和后,最后同温以A r 气氛吹扫30m in 后进行T PD 实验.(8)Cu 5 A C 2SO 2+O 2:Cu 5 A C 在200℃以A r 吹扫30m in 后降温至30℃,在SO 2+O 2 A r 气氛吸硫饱和,尔后同温以A r 气氛吹扫30m in 后进行T PD 实验.(9)Cu 5 A C 2SO 2:Cu 5 A C 在200℃以A r 吹扫30m in 后降温至30℃,在SO 2 A r 气氛吸硫饱和,尔后同温以A r 气氛吹扫30m in 后进行T PD 实验.2 结果与讨论211 活性焦A C 对SO 2的吸附机理活性焦A C 在不同气氛常温吸硫后(参见T PD 实验设计),于A r 气氛中进行程序升温脱附,脱附气体中SO 2的浓度随温度的变化关系见第69页图1(a ).除含硫气氛有H 2O 存在外,所有的T PD 曲线均出现明显的二峰.低温脱附峰可归属弱键合物理吸附,对应表面硫吸附物种A C 2SO 2,脱附峰温75℃;高温脱附峰可归属强键合化学吸附,对应表面硫吸附物种A C 2SO 3或A C 2H 2SO 4,二者具有相同的脱附峰温270℃.因为,A C 以A r 气氛200℃处理后,无法将其表面丰富的含氧官能团脱除.活性焦A C 在无氧气氛中吸硫,以O 2吹扫(A C 2SO 22O 2)后的T PD ,物理吸附峰面积较不经过O 2吹扫时(A C 2SO 2)有所降低;而化学吸附峰面积较A C 2SO 2却有所增加.说明部分吸附态的SO 2被气相中的O 2氧化生成吸附态SO 3,即A C 2SO 3.即使在无O 2气氛中吸硫,亦出现明显的化学吸附峰,这可能源于A C 表面含氧官能团的氧化作用.A C 预吸附O 2后,再吸附SO 2(A C 2O 22SO 2)的T PD ,与A C 2SO 2相比,二者物理吸附峰面积相同,而化学吸附峰面积出现明显增加.可见,O 2的预吸附并未引起SO 2吸附量的下降,反而略有提高.这与目前公认的A C 吸附SO 2机理[6]——SO 2和O 2在A C 表面竞争同一吸附位,O 2在A C 表面的预吸附可降低对SO 2的吸附量相矛盾.因此,即使SO 2和O 2在活性焦A C 上竞争同一吸附位,A C 预吸附O 2后形成的C 2O 2仍可继续与气相中的SO 2进行反应,使A C 对SO 2的吸附量未出现下降.预吸附O 2后的A C 对SO 2吸附量的增加,可能源于其灰分中碱性物质与吸附态SO 3的作用.当A C 暴露于SO 2和O 2同时存在的气氛时(A C 2SO 2+O 2),物理吸附峰面积与无氧气氛(A C 2SO 2)相同,而化学吸附峰面积却出现较大幅度的提高.可见,气相中O 2的存在并未影响A C 对SO 2的86 煤 炭 转 化 2000年 物理吸附量,化学吸附只有存在足够O 2时,才能保证吸附态SO 2的氧化.经浓硝酸处理后的A C (HNO 3),在无氧气氛吸硫后(A C 2SO 2),T PD 曲线物理吸附和化学吸附面积均明显增加.尽管气相中无O 2的存在,但因氧化性极强的HNO 3处理后A C 表面含氧官能团浓度增加,改变了A C 表面的化学状态,从而提高了A C 的氧化能力,增加了化学吸附量.物理吸附峰面积的增加,并不能从浓硝酸处理后比表面的变化得到支持,由于浓硝酸处理后的A C 比表面反而有所降低.这与最近提出的A C 对SO 2的吸附机理[6]——高温燃烧释放出CO 后A C 表面的氧空位是SO 2吸附的活性位相矛盾.因为A C 经硝酸处理后并未增加其表面的氧空位,反使A C 表面的含氧官能团增加,据此机理无法解释对SO 2吸附量的增加.值得注意的是气氛中一旦有H 2O 的介入,物理吸附峰便完全消失,只存在唯一的化学吸附峰,且峰面积显著增加,对应生成类似硫酸物种.但仅从T PD 曲线无法将C 2H 2SO 4和C 2SO 3加以区分,因为二者具有相同的T PD 峰温.因此H 2O 的存在有利于弱键合C 2SO 2向强键合C 2H 2SO 4的转化.有关A C 对烟气中SO 2吸附机理的研究较多,以下是得到普遍承认的吸附机理.[7]SO 2的吸附氧化:1 2O 2+C C 2O (1)SO 2+C C 2SO 2(2)C 2SO 2+C 2O C 2SO 3(3)H 2O +C C 2H 2O(4)C 2SO 3+C 2H 2OC 2H 2SO 4(5) 惰性气氛热再生:SO 3+C SO 2+CO(6)H 2SO 4+CSO 2+H 2O +CO(7) 以上SO 2的吸附、氧化反应中,决速步骤是反应(3),即吸附态SO 2氧化为吸附态SO 3.该机理表明,SO 2,O 2和H 2O 被A C 吸附成为吸附态,且具有足够近的距离和合适的空间构型时,方可形成硫酸.A C 的微孔效应使吸附态SO 2和O 2距离变近,有利于吸附态SO 2的氧化,明显优于中孔和大孔.本实验所用的A C ,具有发达的微孔结构和大的比表面,有利于SO 2的吸附和氧化.实验表明,决速步骤——吸附态SO 2的氧化可依下列三种方式进行:(1)吸附态SO 2(C 2SO 2)与气态O 2反应;(2)吸附态SO 2(C 2SO 2)与吸附态C 2O的反应;(3)气态SO 2直接与吸附态氧(C 2O )反应.对吸硫后A C 在T PD 过程中脱附气CO 浓度进行了连续检测,见图1(b ),只出现唯一脱附峰,峰温与SO 2的化学脱附峰温相同;对应SO 2的低温脱图1 30℃吸硫后A C 的T PDF ig 11 T PD p rofiles of A C adso rbed SO 2at 30℃(a ):□——A C 2SO 2;○——A C 2SO 2+O 2;△——A C (HNO 3)2SO 2;×——A C 2SO 22O 2;▲——A C 2O 22SO 2;●——A C 2SO 2+O 2+H 2O ;(b ):○——SO 2;●——CO附峰未发现CO 的逸出,再次验证了SO 2低温脱附峰为物理吸附态SO 2,即A C 2SO 2;高温脱附峰实际对应载体C 对化学吸附硫物种C 2SO 3的还原反应(6).脱附气体中也检测到CO 2的存在,说明脱附可能同时发生反应(8)和(9),故而出现CO 浓度小于SO 2的浓度.SO 3+CO SO 2+CO 2(8)H 2SO 4+COSO 2+H 2O(9)212 CuO A C 对SO 2的脱除机理CuO A C 在不同气氛30℃吸附SO 2后,于A r气氛进行程序升温脱附,出口SO 2浓度随温度变化关系见第70页图2(a ).无论气氛中有无O 2存在,96 第2期 刘守军等 CuO A C 脱除烟气中SO 2机理的初步研究SO 2的T PD 曲线均出现明显二脱附峰,低温脱附峰(峰温115℃)归属物理吸附硫物种,高温脱附峰(峰温375℃)归属化学吸附硫物种,CuO A C 先吸附O 2,再吸附SO 2(Cu 5 A C 2O 22SO 2)后的T PD 与直接吸附SO 2(Cu 5 A C 2SO 2)相比,物理吸附峰面积相同,化学吸附峰面积有所提高,但均低于SO 2和O 2同时存在时(Cu 5 A C 2SO 2+O 2)的化学吸附量.对气相中CO 浓度进行了连续检测,见图2(b ),结果与A C 情形相似,仅是二峰温向较高温度发生了迁移,低温脱附峰归属铜物种对SO 2的物理吸附,高温脱附峰归属载体C 对CuSO 4的还原分解.图2 吸硫后CuO A l 2O 3的T PDF ig 12 T PD p rofiles of CuO A l 2O 3adso rbed SO 2at 30℃(a ):○——Cu5 A C 2O 22SO 2;□——Cu5 A C 2SO 2+O 2;●——Cu5 A C 2SO 2;(b ):○——SO 2;●——COCuO A C 表面存在两种吸附位,即炭位和铜位,但吸硫后的T PD 结果表明,A C 担载CuO 后,未发现原来载体A C 对SO 2的两个吸附峰,即A C 2SO 2和A C 2SO 3,说明A C 担载CuO 后表面炭粒对SO 2的吸附作用变弱,代之以新的铜位.当然CuO A C 低温所表现出的良好脱硫活性,已显示出载体A C 与活性组分CuO 的相互作用.关于CuO A l 2O 3对SO 2的脱除机理研究较多,以下是普遍认同的机理.[8]CuO A l 2O 3对SO 2的吸附:SO 2+[ ][SO 2][SO 2]+O x i 12Cu [SO 3]+R ed 12Cu [SO 3]+O x i 12Cu CuSO 4R ed 12Cu+O 2O x i 12Cu 硫物种的热再生:CuSO 4+2C Cu+SO 2+2CO CuSO 4+COCu+SO 2+CO 2据以上机理,结合吸硫后A C 和CuO A C 的T PD 结果,不难想到CuO A C 对SO 2具有类似于CuO A l 2O 3的脱除机理:烟气中SO 2首先被CuO A C 吸附形成吸附态SO 2,吸附态SO 2随后被氧化态铜位氧化为吸附态SO 3,而氧化态铜位本身被还原成还原态铜位;吸附态SO 3与邻近的氧化态铜位结合形成CuSO 4.SO 2+[ ][SO 2][SO 2]+O x i 12Cu[SO 3]+R ed 12Cu [SO 3]+O x i 12CuCuSO 4还原态铜位在O 2存在下可快速氧化为氧化态铜位,活性得以再生:R ed 12Cu +12O 2O x i 12Cu 如气氛中无O 2存在,生成还原态铜位R ed .2Cu 因无法及时得以再生为氧化态,便与邻近的吸附态SO 3结合形成Cu 2SO 4,致使无氧气氛中对SO 2的吸附硫容明显低于有害气氛中的硫容,见图2(a ).有关Cu 2SO 4的存在,有待进一步考证.3 结 论(1)A C 吸附SO 2后的T PD 曲线有二脱附峰,低温脱附峰归属弱键合物理吸附,对应A C 2SO 2,峰温75℃;高温脱附峰归属强键合化学吸附,对应A C 2SO 3,峰温为270℃.CO 的T PD 结果,支持了以上二峰的归属.(2)A C 吸附SO 2反应机理的决速步骤——SO 2的氧化,有三种反应可能发生,即吸附态SO 2与吸附态氧的反应,吸附态SO 2与气相O 2的反应以及气相SO 2与吸附态氧的反应.7 煤 炭 转 化 2000年 (3)A C 预吸附O 2后不仅未降低对SO 2的吸附量,反使其提高.因此,即使O 2和SO 2在A C 表面竞争同一吸附位,预吸附O 2后的炭位——A C 2O 仍可与气相SO2进行反应,气氛中H 2O 的存在使A C 对SO 2的物理吸附消失,即H 2O 可促使A C 表面的物理吸附态硫物种转化为化学吸附态硫物种. (4)CuO A C 吸附SO 2后的T PD 曲线亦出现二脱附峰,同样可分别归属物理吸附(峰温115℃)和化学吸附(峰温375℃).CuO A C 吸附SO 2的机理为:气相中的SO 2被CuO A C 上的铜位吸附成为吸附态SO 2,然后被氧化态铜位氧化为吸附态SO 3,而氧化态铜位本身被还原为还原态铜位;在气相O 2存在下,还原态铜位极易氧化为氧化态铜位.形成的吸附态SO 3与邻近的氧化态铜位结合形成CuSO 4.如无气相O 2存在,还原态铜位因无法及时氧化更新,与吸附态SO 3结合形成Cu 2SO 4,从而大大降低CuO A C 对SO 2的吸附量.CuO A C 的T PD 曲线未发现载体A C 对SO 2的二脱附峰,即A C 2SO 2和A C 2SO 3.参 考 文 献1 张新生,李长春,李光霞等.燃煤烟气脱硫.武汉:中国地质大学出版社,1991.462 T suji K,Ikuo S .Com bined D esulfurizati on,D enitrificati on and R educti on of A ir Toxics U sing A ctivated Coke .Fuel,1997,76(6):549~5533 Sidney P,W illiam C P,O berm yer R T et al .P roperties of Copper A lum ina So rbents U sed fo r the R emoval of Sulfur D i oxide .Ind Eng Chem R es,1988,27(12):2276~22824 L iu Shoujun,L iu Zhenyu,Zhu Zhenp ing et a l .CuO A C So rbent 2Catalyst fo r SO 2R emoval .In:16th M eeting of the N o rthAm erican Catalysis Society,Bo ston,1999.10385 Zhu Zhenp ing,L iu Zhenyu,L iu Shoujun et a l .CuO A C Catalysts fo r SCR of NO w ith N H 3at L ow T emperature .In:16thM eeting of the N o rth Am erican Catalysis Society,Bo ston,1999.10396 A nthony L A ,Jo seph D A.M echanis m of SO 2R emoval by Carbon .Energy &Fuels,1997,11(2):284~2917 R ich ter E.Carbons as Suppo rts fo r P reci ous M etal Catalysts .Catal Today,1990,7(2):938 K iel J H A ,P rinsW ,van Sw aaijW P M.Perfo r m ance of Silicon 2Suppo rted Copper O xide So rbents fo r SO x NO x 2R emoval fromF lue Gas:Sulfur D i oxide A bso rp ti on and R egenerati on K inetics .A pp lied Catalysis B:Envirom ental,1992,1(1):13~19M ECHAN IS M S OF S O 2OX I DAT I ON -AD S ORPT I ONON Cu O AC D ESUL FUR IZERL iu Shoujun L iu Zhenyu Zhu Zhenp i ng and N iu Hongx i an (S ta te K ey L abora tory of Coa l Conversion ,Institu te of Coa l Che m istry ,Ch inese A cad e m y of S ciences ,030001T a iy uan )ABSTRACT T he m echan is mof SO 2rem oval over CuO A C desu lfu rizer has beeninvestigated by T PD techn ique .T PD resu lts show ed that tw o su lfu r species ex isted on A C o r CuO A C adso rb ing su lfu r di ox ide .By the sythetical analysis fo r the m echan is m s of SO 2rem oval over CuO A l 2O 3and A C,a m echan is m of SO 2rem oval on CuO A C desu lfu rizer is p resen ted .KEY WORD S CuO A C desu lfu rizer ,flue gas rem oval ,T PD characterizati on ,SO 2rem oval m echan is m17 第2期 刘守军等 CuO A C 脱除烟气中SO 2机理的初步研究。