
内切酶保护性碱基汇总
8
0
0
10
75 >90
12
Байду номын сангаас
25 >90
GGCGCGCC AGGCGCGCCT TTGGCGCGCCAA
8
0
0
10
0
0
12
50 >90
GGGT(A/T)ACCC
9
0
10
AACTGCAGAACCAATGCATTGG
22
0
0
AAAACTGCAGCCAATGCATTGGAA
24
25 50
CTGCAGAACCAATGCATTGGATGCAT
choosing the order of addition of two restriction endonucleases for a double digest (a particular concern
when cleaving sites close together in a polylinker), or when selecting enzymes most likely to cleave at
CCCCGGGG CCCCCGGGGG CCCCCCGGGGGG TCCCCCCGGGGGGA
8
0
0
10
25 75
12
50 >90
14 >90 >90
b Cleavage Close to the End of DNA Fragments
秀 .b (linearized vector) 物 w Linearized vectors were incubated with the indicated enzymes (10 units/µg) for 60 minutes at the
12 >90 >90
8
0
0
CGACGCGTCG
10
25 50
CCCATGGG CATGCCATGGCATG
8
0
0
14
50 75
CCATATGG CCCATATGGG CGCCATATGGCG GGGTTTCATATGAAACCC GGAATTCCATATGGAATTCC GGGAATTCCATATGGAATTCCC
oligonucleotide was incubated at 20°C with 20 units of restriction endonuclease in a buffer containing 70 mM Tris-HCl (pH 7.6), 10 mM MgCl2, 5 mM DTT and NaCl or KCl depending
recommended incubation temperature and NEBuffer for each enzyme. Following ligation and
生 w transformation, cleavage efficiencies were determined by dividing the number of transformants from the w digestion reaction by the number obtained from religation of the linearized DNA (typically 100-500
27
25 >90
CATCGATG
物 GATCGATC
CCATCGATGG CCCATCGATGGG
做生 m GGAATTCC
CGGAATTCCG
o CCGGAATTCCGG 心 .c GGGGCCCC o AGCGGCCGCT -专 io TTGCGGCCGCAA
CAAGCTTG
b CCAAGCTTGG 秀 .b CCCAAGCTTGGG
生 determined by visual estimate of autoradiographs.
As a control, self-ligated oligonucleotides were cleaved efficiently. Decreased cleavage
做 m efficiency for some of the longer palindromic oligonucleotides may be caused by the o formation of hairpin loops. 心 .c | A | B | C | E | H | K | M | N | P | S | X |
BamH I
CGGATCCG CGGGATCCCG CGCGGATCCGCG
8
10 25
10 >90 >90
12 >90 >90
Bgl II BssH II BstE II BstX I Cla I
EcoR I Hae III Hind III Kpn I Mlu I Nco I Nde I
CAGATCTG GAAGATCTTC GGAAGATCTTCC
the end of a DNA fragment.
The experiment was performed as follows: 0.1 A260 unit of oligonucleotide was
phosphorylated using T4 polynucleotide kinase and γ-[32P] ATP. 1 µg of 5´ [32P]-labeled
8
10 >90
10
10 >90
12
0
50
14
0
50
Sph I
GGCATGCC CATGCATGCATG ACATGCATGCATGT
8
0
0
12
0
25
14
10 50
Stu I
AAGGCCTT GAAGGCCTTC AAAAGGCCTTTT
8
>90 >90
10 >90 >90
12 >90 >90
物 Xba I
CTCTAGAG GCTCTAGAGC TGCTCTAGAGCA CTAGTCTAGACTAG
8
0
0
10 >90 >90
12
75 >90
14
75 >90
做生 om Xho I
CCTCGAGG CCCTCGAGGG CCGCTCGAGCGG
8
0
0
10
10 25
12
10 75
-专心ioo.c Xma I
-专 ioo Enzyme
Oligo Sequence
Chain % Cleavage Length 2 hr 20 hr
秀 .bb AccI
GGTCGACC CGGTCGACCG CCGGTCGACCGG
8
0
0
10
0
0
12
0
0
生物 ww Afl III
CACATGTG CCACATGTGG CCCACATGTGGG
12
10 >90
22 >90 >90
TTAATTAA GTTAATTAAC
物 CCTTAATTAAGG
GTTTAAAC
生 GGTTTAAACC 做 m GGGTTTAAACCC o AGCTTTGTTTAAACGGCGCGCCGG 心 .c GCTGCAGC
TGCACTGCAGTGCA
o AACTGCAGAACCAATGCATTGG -专 io AAAACTGCAGCCAATGCATTGGAA
GGGTACCC
物 w GGGGTACCCC 生 w CGGGGTACCCCG
wGACGCGTC
8
0
0
8
0
0
10 >90 >90
12
50 50
8
>90 >90
10 >90 >90
12 >90 >90
8
>90 >90
10 >90 >90
12 >90 >90
8
0
0
10
0
0
12
10 75
8
0
0
10 >90 >90
TTGCGGCCGCAA ATTTGCGGCCGCTTTA AAATATGCGGCCGCTATAAA ATAAGAATGCGGCCGCTAAACTAT AAGGAAAAAAGCGGCCGCAAAAGGAAAA
12
0
0
16
10 10
20
10 10
24
25 90
28
25 >90
TGCATGCATGCA CCAATGCATTGGTTCTGCAGTT
10 75
GAGTACTC AAAAGTACTTTT
8
10 25
12
75 75
CCCGGG CCCCGGGG CCCCCGGGGG TCCCCCGGGGGA
6
0
10
8
0
10
10
10 50
12 >90 >90
Spe I
GACTAGTC GGACTAGTCC CGGACTAGTCCG CTAGACTAGTCTAG
8
0
0
10 >90 >90
12 >90 >90
w Asc I
GGCGCGCC
8
>90 >90
AGGCGCGCCT
NEB保护碱基-各种酶切位点保护碱基

0
0
0
0
0
0
0
0
75
>90
75
>90
Nhe I
GGCTAGCC CGGCTAGCCG CTAGCTAGCTAG
0
0
10
25
10
50
Not I
TTGCGGCCGCAA
0
0
ATTTGCGGCCGCTTTA
10
10
AAATATGCGGCCGCTATAAA
10
10
ATAAGAATGCGGCCGCTAAACTAT
酶 Acc I Afl III Asc I Ava I BamH I Bgl II BssH II BstE II BstX I Cla I
EcoR I
PCR 设计引物时酶切位点的保护
寡核苷酸序列
GGTCGACC CGGTCGACCG CCGGTCGACCGG
CACATGTG CCACATGTGG CCCACATGTGGG
0
0
0
25
0
50
75
>90
Pst I
GCTGCAGC
0
0
TGCACTGCAGTGCA
10
10
AACTGCAGAACCAATGCATTGG
>90
>90
AAAACTGCAGCCAATGCATTGGAA
>90
>90
CTGCAGAACCAATGCATTGGATGCAT
0
0
Pvu I
CCGATCGG ATCGATCGAT TCGCGATCGCGA
25
90
AAGGAAAAAAGCGGCCGCAAAAGGAAAA
酶切位点保护碱基表
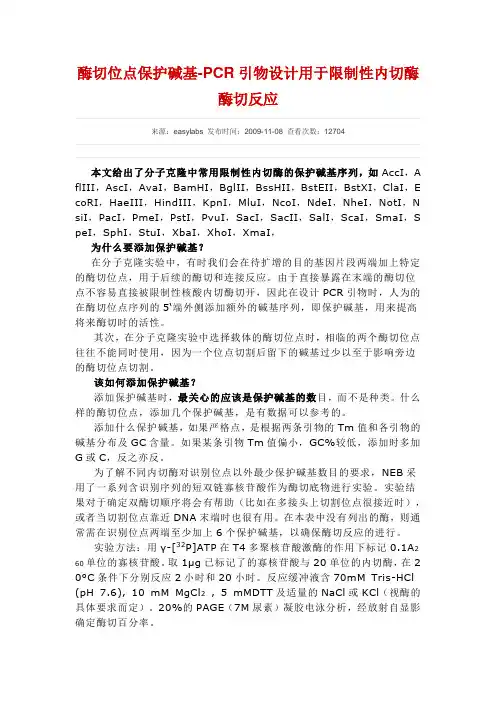
酶切位点保护碱基-PCR引物设计用于限制性内切酶酶切反应来源:easylabs 发布时间:2009-11-08 查看次数:12704本文给出了分子克隆中常用限制性内切酶的保护碱基序列,如AccI,A flIII,AscI,AvaI,BamHI,BglII,BssHII,BstEII,BstXI,ClaI,EcoRI,HaeIII,HindIII,KpnI,MluI,NcoI,NdeI,NheI,NotI,NsiI,PacI,PmeI,PstI,PvuI,SacI,SacII,SalI,ScaI,SmaI,SpeI,SphI,StuI,XbaI,XhoI,XmaI,为什么要添加保护碱基?在分子克隆实验中,有时我们会在待扩增的目的基因片段两端加上特定的酶切位点,用于后续的酶切和连接反应。
由于直接暴露在末端的酶切位点不容易直接被限制性核酸内切酶切开,因此在设计PCR引物时,人为的在酶切位点序列的5‘端外侧添加额外的碱基序列,即保护碱基,用来提高将来酶切时的活性。
其次,在分子克隆实验中选择载体的酶切位点时,相临的两个酶切位点往往不能同时使用,因为一个位点切割后留下的碱基过少以至于影响旁边的酶切位点切割。
该如何添加保护碱基?添加保护碱基时,最关心的应该是保护碱基的数目,而不是种类。
什么样的酶切位点,添加几个保护碱基,是有数据可以参考的。
添加什么保护碱基,如果严格点,是根据两条引物的Tm值和各引物的碱基分布及GC含量。
如果某条引物Tm值偏小,GC%较低,添加时多加G或C,反之亦反。
为了解不同内切酶对识别位点以外最少保护碱基数目的要求,NEB采用了一系列含识别序列的短双链寡核苷酸作为酶切底物进行实验。
实验结果对于确定双酶切顺序将会有帮助(比如在多接头上切割位点很接近时),或者当切割位点靠近DNA末端时也很有用。
在本表中没有列出的酶,则通常需在识别位点两端至少加上6个保护碱基,以确保酶切反应的进行。
实验方法:用γ-[32P]ATP在T4多聚核苷酸激酶的作用下标记0.1A2单位的寡核苷酸。
NEB保护碱基-各种酶切位点保护碱基
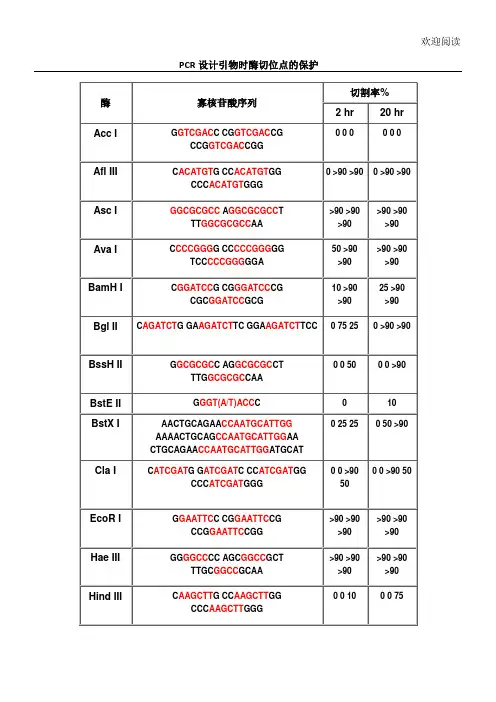
切割率%
2 hr
20 hr
0
0
0
0
0
0
0
0
>90
>90
>90
>90
>90
>90
>90
>90
>90
>90
50
>90
>90
>90
>90
>90
10
25
>90
>90
>90
>90
0
0
75
>90
25
>90
0
0
0
0
50
>90
0
10
0
0
25
50
25
>90
0
0
0
0
>90
>90
50
50
>90
>90
>90
>90
>90
>90
0
0
>90
>90
75
>90
75
>90
Xho I
CCTCGAGG CCCTCGAGGG CCGCTCGAGCGG
0
0
10
25
10
75
欢迎阅读
Xma I
CCCCGGGG CCCCCGGGGG CCCCCCGGGGGG TCCCCCCGGGGGGA
0
0
25
75
50
>90
>90
>90
注释:
限制性内切酶酶切位点及保护碱基

寡核苷酸近末端位点的酶切(Cleavage Close to the End of DNA Fragments (oligonucleotides))为什么要添加保护碱基?在分子克隆实验中,有时我们会在待扩增的目的基因片段两端加上特定的酶切位点,用于后续的酶切和连接反应。
由于直接暴露在末端的酶切位点不容易直接被限制性核酸内切酶切开,因此在设计PCR引物时,人为的在酶切位点序列的5‘端外侧添加额外的碱基序列,即保护碱基,用来提高将来酶切时的活性。
其次,在分子克隆实验中选择载体的酶切位点时,相临的两个酶切位点往往不能同时使用,因为一个位点切割后留下的碱基过少以至于影响旁边的酶切位点切割。
该如何添加保护碱基?添加保护碱基时,最关心的应该是保护碱基的数目,而不是种类。
什么样的酶切位点,添加几个保护碱基,是有数据可以参考的。
添加什么保护碱基,如果严格点,是根据两条引物的Tm值和各引物的碱基分布及GC含量。
如果某条引物Tm值偏小,GC%较低,添加时多加G或C,反之亦反。
为了解不同内切酶对识别位点以外最少保护碱基数目的要求,NEB采用了一系列含识别序列的短双链寡核苷酸作为酶切底物进行实验。
实验结果对于确定双酶切顺序将会有帮助(比如在多接头上切割位点很接近时),或者当切割位点靠近DNA末端时也很有用。
在本表中没有列出的酶,则通常需在识别位点两端至少加上6个保护碱基,以确保酶切反应的进行。
单位的寡实验方法:用γ-[32P]ATP在T4多聚核苷酸激酶的作用下标记0.1A260核苷酸。
取1 µg已标记了的寡核苷酸与20单位的内切酶,在20°C条件下分别反应2小时和20小时。
反应缓冲液含70 mM Tris-HCl (pH 7.6), 10 mM MgCl,25 mM DTT及适量的NaCl或KCl(视酶的具体要求而定)。
20%的PAGE(7 M尿素)凝胶电泳分析,经放射自显影确定酶切百分率。
本实验采用自连接的寡核苷酸作为对照。
各种酶切位点的保护碱基

各种酶切位点的保护碱基酶不同,所需要的酶切位点的保护碱基的数量也不同。
一般情况下,在酶切位点以外多出3个碱基即可满足几乎所有限制酶的酶切要求。
在资料上查不到的,我们一般都随便加3个碱基做保护。
寡核苷酸近末端位点的酶切(Cleavage Close to the End of DNA Fragments(oligonucleotides)为了解不同内切酶对识别位点以外最少保护碱基数目的要求,NEB采用了一系列含识别序列的短双链寡核苷酸作为酶切底物进行实验。
实验结果对于确定双酶切顺序将会有帮助(比如在多接头上切割位点很接近时),或者当切割位点靠近DNA末端时也很有用。
在本表中没有列出的酶,则通常需在识别位点两端至少加上6个保护碱基,以确保酶切反应的进行。
实验方法:用Y[32P]ATP在T4多聚核苷酸激酶的作用下标记0.1A 260单位的寡核苷酸。
取1 Q已标记了的寡核苷酸与20单位的内切酶,在20° C条件下分别反应2小时和20小时。
反应缓冲液含70 mM Tris-HCI (pH 7.6), 10 mM MgCI 2 , 5 mM DTT 及适量的NaCl 或KCI (视酶的具体要求而定)。
20%的PAGE (7 M尿素)凝胶电泳分析,经放射自显影确定酶切百分率。
本实验采用自连接的寡核苷酸作为对照。
若底物有较长的回文结构,切割效率则可能因为出现发夹结构而降低。
2. 双酶切的问题参看目录,选择共同的buffer。
其实,双酶切选哪种buffer是实验的结果,takara 公司从1979 年开始生产限制酶以来,做了大量的基础实验,也积累了很多经验,目录中所推荐的双酶切buffer完全是依据具体实验结果得到的。
有共同buffer的,通常按照常规的酶切体系,在37 C进行同步酶切。
但BamH I在37 C下有时表现出star活性,常用30 C单切。
两个酶切位点相邻或没有共同buffer的,通常单切,即先做一种酶切,乙醇沉淀,再做另一种酶切。
酶切位点保护碱基表
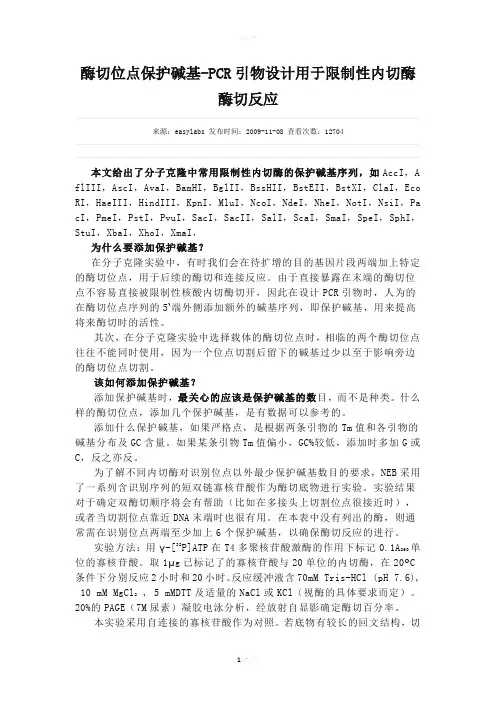
酶切位点保护碱基-PCR引物设计用于限制性内切酶酶切反应来源:easylabs 发布时间:2009-11-08 查看次数:12704本文给出了分子克隆中常用限制性内切酶的保护碱基序列,如AccI,A flIII,AscI,AvaI,BamHI,BglII,BssHII,BstEII,BstXI,ClaI,Eco RI,HaeIII,HindIII,KpnI,MluI,NcoI,NdeI,NheI,NotI,NsiI,Pa cI,PmeI,PstI,PvuI,SacI,SacII,SalI,ScaI,SmaI,SpeI,SphI,StuI,XbaI,XhoI,XmaI,为什么要添加保护碱基?在分子克隆实验中,有时我们会在待扩增的目的基因片段两端加上特定的酶切位点,用于后续的酶切和连接反应。
由于直接暴露在末端的酶切位点不容易直接被限制性核酸内切酶切开,因此在设计PCR引物时,人为的在酶切位点序列的5‘端外侧添加额外的碱基序列,即保护碱基,用来提高将来酶切时的活性。
其次,在分子克隆实验中选择载体的酶切位点时,相临的两个酶切位点往往不能同时使用,因为一个位点切割后留下的碱基过少以至于影响旁边的酶切位点切割。
该如何添加保护碱基?添加保护碱基时,最关心的应该是保护碱基的数目,而不是种类。
什么样的酶切位点,添加几个保护碱基,是有数据可以参考的。
添加什么保护碱基,如果严格点,是根据两条引物的Tm值和各引物的碱基分布及GC含量。
如果某条引物Tm值偏小,GC%较低,添加时多加G或C,反之亦反。
为了解不同内切酶对识别位点以外最少保护碱基数目的要求,NEB采用了一系列含识别序列的短双链寡核苷酸作为酶切底物进行实验。
实验结果对于确定双酶切顺序将会有帮助(比如在多接头上切割位点很接近时),或者当切割位点靠近DNA末端时也很有用。
在本表中没有列出的酶,则通常需在识别位点两端至少加上6个保护碱基,以确保酶切反应的进行。
单实验方法:用γ-[32P]ATP在T4多聚核苷酸激酶的作用下标记0.1A260位的寡核苷酸。
酶切位点保护碱基
酶切位点保护碱基-PCR引物设计用于限制性内切酶酶切反应来源:easylabs 发布时间:2009-11-08 查看次数:12704本文给出了分子克隆中常用限制性内切酶的保护碱基序列,如AccI,A flIII,AscI,AvaI,BamHI,BglII,BssHII,BstEII,BstXI,ClaI,E coRI,HaeIII,HindIII,KpnI,MluI,NcoI,NdeI,NheI,NotI,N siI,PacI,PmeI,PstI,PvuI,SacI,SacII,SalI,ScaI,SmaI,S peI,SphI,StuI,XbaI,XhoI,XmaI,为什么要添加保护碱基?在分子克隆实验中,有时我们会在待扩增的目的基因片段两端加上特定的酶切位点,用于后续的酶切和连接反应。
由于直接暴露在末端的酶切位点不容易直接被限制性核酸内切酶切开,因此在设计PCR引物时,人为的在酶切位点序列的5‘端外侧添加额外的碱基序列,即保护碱基,用来提高将来酶切时的活性。
其次,在分子克隆实验中选择载体的酶切位点时,相临的两个酶切位点往往不能同时使用,因为一个位点切割后留下的碱基过少以至于影响旁边的酶切位点切割。
该如何添加保护碱基?添加保护碱基时,最关心的应该是保护碱基的数目,而不是种类。
什么样的酶切位点,添加几个保护碱基,是有数据可以参考的。
添加什么保护碱基,如果严格点,是根据两条引物的Tm值和各引物的碱基分布及GC含量。
如果某条引物Tm值偏小,GC%较低,添加时多加G或C,反之亦反。
为了解不同内切酶对识别位点以外最少保护碱基数目的要求,NEB采用了一系列含识别序列的短双链寡核苷酸作为酶切底物进行实验。
实验结果对于确定双酶切顺序将会有帮助(比如在多接头上切割位点很接近时),或者当切割位点靠近DNA末端时也很有用。
在本表中没有列出的酶,则通常需在识别位点两端至少加上6个保护碱基,以确保酶切反应的进行。
实验方法:用γ-[32P]ATP在T4多聚核苷酸激酶的作用下标记0.1A2 60单位的寡核苷酸。
引物设计时酶切位点的保护碱基表
克隆PCR产物的方法之一,是在PCR产物两端设计一定的限制酶切位点,经酶切后克隆至用相同酶切的载体中。
但实验证明,大多数限制酶对裸露的酶切位点不能切断。
必须在酶切位点旁边加上一个至几个保护碱基,才能使所定的限制酶对其识别位点进行有效切断。
有研究者使用了15种限制酶,分别比较了各种限制酶在其酶切位点旁边分别加0、1、2、3个保护碱基后的切断情况。
结果显示,基本上所有限制酶,在其酶切位点旁边加上3个以上的保护碱基后,可以对其酶切位点进行有效切断。
一般来讲,在酶切位点前加入两个GC碱基,因为如果保护碱基为A T的话,保护碱基在PCR 产物的末端,A T之间只有两个氢键,结合力差,容易在末端产生单链,这样的话限制性内切酶就无法作用。
其实加保护碱基的多少,是具体情况具体讨论,比如HindIII、BamHI等就得有三个保护碱基,少了一个就无法切动。
注释:
1.如果要加在序列的5‘端,就在酶切位点识别碱基序列(红色)的5’端加上相应的碱基(黑色),相同如果要在3‘端加保护碱基,就在酶切位点识别碱基序列(红色)的3’端加上相应的碱基(黑色)。
2.切割率:正确识别并酶切的效率
3. 加保护碱基时最好选用切割率高时加的相应碱基。
各种酶切位点的保护碱基引物设计必看)
各种酶切位点的保护碱基酶不同,所需要的酶切位点的保护碱基的数量也不同。
一般情况下,在酶切位点以外多出3个碱基即可满足几乎所有限制酶的酶切要求。
在资料上查不到的,我们一般都随便加3个碱基做保护。
寡核苷酸近末端位点的酶切(Cleavage Close to the End of DNA Fragments(oligonucleotides)为了解不同内切酶对识别位点以外最少保护碱基数目的要求,NEB采用了一系列含识别序列的短双链寡核苷酸作为酶切底物进行实验。
实验结果对于确定双酶切顺序将会有帮助(比如在多接头上切割位点很接近时),或者当切割位点靠近DNA末端时也很有用。
在本表中没有列出的酶,则通常需在识别位点两端至少加上6个保护碱基,以确保酶切反应的进行。
实验方法:用γ-[32P]ATP在T4多聚核苷酸激酶的作用下标记0.1A260单位的寡核苷酸。
取1 μg 已标记了的寡核苷酸与20单位的内切酶,在20°C条件下分别反应2小时和20小时。
反应缓冲液含70 mM Tris-HCl (pH 7.6), 10 mM MgCl2 , 5 mM DTT及适量的NaCl或KCl(视酶的具体要求而定)。
20%的PAGE(7 M尿素)凝胶电泳分析,经放射自显影确定酶切百分率。
本实验采用自连接的寡核苷酸作为对照。
若底物有较长的回文结构,切割效率则可能因为出现发夹结构而降低。
2.双酶切的问题参看目录,选择共同的buffer。
其实,双酶切选哪种buffer是实验的结果,takara公司从1979年开始生产限制酶以来,做了大量的基础实验,也积累了很多经验,目录中所推荐的双酶切buffer完全是依据具体实验结果得到的。
有共同buffer的,通常按照常规的酶切体系,在37℃进行同步酶切。
但BamH I在37℃下有时表现出star活性,常用30℃单切。
两个酶切位点相邻或没有共同buffer的,通常单切,即先做一种酶切,乙醇沉淀,再做另一种酶切。
限制性内切酶酶切位点保护碱基
寡核苷酸近末端位点的酶切(Cleavage Close to the End of DNA Fragme nts (oligo nu cleotides))为了解不同内切酶对识别位点以外最少保护碱基数目的要求,NEB采用了一系列含识别序列的短双链寡核苷酸作为酶切底物进行实验。
实验结果对于确定双酶切顺序将会有帮助(比如在多接头上切割位点很接近时),或者当切割位点靠近DNA末端时也很有用。
在本表中没有列出的酶,则通常需在识别位点两端至少加上6个保护碱基,以确保酶切反应的进行。
实验方法:用r[32P]ATP在T4多聚核苷酸激酶的作用下标记0.1A260单位的寡核苷酸。
取1卩已标记了的寡核苷酸与20单位的内切酶,在20°C条件下分别反应2小时和20小时。
反应缓冲液含70 mM Tris-HCl (pH , 10 mM MgCI, 5 mM DTT 及适量的NaCI或KCI (视酶的具体要求而定)。
20%的PAGE(7 M尿素)凝胶电泳分析,经放射自显影确定酶切百分率。
本实验采用自连接的寡核苷酸作为对照。
若底物有较长的回文结构,切割效率则可能因为出现发夹结构而降低。
DNA合成,新链的延伸方向是573因此,需要在5端加上酶切位点,因为内切酶除了有特异的识别位点之外,还需多几个无需特异性的碱基提供一个platform让它可以结合上去,否则会掉下来.引物的结构就是(573):保护碱基+酶切位点+原来的引物序列首先要看目的基因中是否含有该酶切位点,只有没有的才可以选(小虾米酶切位点分析)。
其次,如果需要做表达,需要考虑起始密码子,防止移码突变DNA合成,新链的延伸方向是5T3因此,需要在5端加上酶切位点,因为内切酶除了有特异的识别位点之外,还需多几个无需特异性的碱基提供一个platform 让它可以结合上去,否则会掉下来.引物的结构就是(573):保护碱基+酶切位点+原来的引物序列•。