
新药注册分类
新药注册分类一类未在国内外上市销售的药品:(1)通过合成或者半合成的方法制得的原料药及其制剂;(2)天然物质中提取或者通过发酵提取的新的有效单体及其制剂;(3)用拆分或者合成等方法制得的已知药物中的光学异构体及其制剂;(4)由已上市销售的多组份药物制备为较少组份的药物;(5)新的复方制剂;(6)已在国内上市销售的制剂增加国内外均未批准的新适应症。
二类改变给药途径且尚未在国内外上市销售的制剂。
三类已在国外上市销售但尚未在国内上市销售的药品:(1)已在国外上市销售的制剂及其原料药,和/或改变该制剂的剂型,但不改变给药途径的制剂;(2)已在国外上市销售的复方制剂,和/或改变该制剂的剂型,但不改变给药途径的制剂;(3)改变给药途径并已在国外上市销售的制剂;(4)国内上市销售的制剂增加已在国外批准的新适应症。
四类改变已上市销售盐类药物的酸根、碱基(或者金属元素),但不改变其药理作用的原料药及其制剂。
五类改变国内已上市销售药品的剂型,但不改变给药途径的制剂。
六类已有国家药品标准的原料药或者制剂。
新手遇到几个问题,向各位前辈请教一下:1、仿制药注册直接报生产,中试3批,验证3批,现场核查3批,一共需要做9批对吧?重庆CTD格式研讨班一位老师讲的名词解释中“注册批:在申报注册前连续生产的三批样品”,加上这3批的话一共需要做12批还是这3批就是指现场核查抽样的3批?2、中试3批是要在符合GMP的中试车间中进行?中试规模是大生产规模的十分之一?制剂处方量的10倍以上?固体口服制剂10万片?这3个说法应该是哪一个?3、关于报产的工艺验证3批,报产3批,和动态现场检查3批这几个概念我是真的弄糊涂了有的法规文件上说工艺验证3批和动态现场检查3批可以合二为一,就是说只要三批就可以了,但是在研讨班讲义上又有CDE的老师说必须经过工艺验证才能通过现场检查。
1.中试三批,也是属于小试研究至放大的工艺技术转变,是在小试基础上验证你实验参数的稳定性及放大的可行性,是属研究的范畴,不做为核查之中的样品;中试所做的样品提供给制剂做样品及分析检验研究用,但专家核查时,还是会看你中试所做样品的去向的。
2.中试三批没必要再GMP的中试车间进行,只要你所用的设备跟你即将在GMP车间生产用的设备一致性就可以了,如果有GMP条件的中试车间最好。
中试规模应该是你即将在今后大生产的批量。
在中试研究过程中,可以逐步将用量放大即可。
而生产用量是根据制剂规模用量而定。
3.对于第三点,CDE老师说的是对的,现在必须要有工艺验证,必须有相应的文件,产品,产品的分析检验,相关的制剂用量的去向,原辅料的详情等情况都必须要有,所以不能偷懒,必须把工艺研究透彻,才能在大生产中做到顺顺利利!小試,然後中試三批(生產能力的十分之一或10萬片,理論上應該是按照兩者中較大的批量來做),中試產品是可以用來做穩定研究,方法學驗證和質量標準的;工藝驗證,顧名思義,就是驗證你的工藝在實際產生中是否合適,是否需要再調整,理論上,中試三批和驗證三批是不應該合併在一起的,但實際上,因為仿製工藝已經較為成熟,生產產品穩定,國家局也默認可以合併在一起的(畢竟驗證批是拿到生產批件之前的產品,法律上不允許買賣,只能等到期銷毀)。
動態三批就是等上交檢查申請後,藥監局派人現場核查一批,其餘兩批提交報告。
之後就等生產批件,然後簽署驗證保證書咯。
東西太多,樓主實實在在跟完一個項目就知道了。
FDA 常用词汇AAccelerated: 加速条件Accuracy: 准确性AIP (Application Integrity Policy ): 申请完全政策制裁ANDA (Abbreviation New Drug Application ):仿制药或仿制新药申请API(Active Pharmaceutical Ingredient ):原料药或活性药。
原简称BPC(Bulk Pharmaceutical Chemical),现常用API 。
在药典和一些论文中也常用Drug Substance 或Substance 来代表原料药。
Appearance: 外观Assay:含量Assessment: 药厂自我评估(厂家组织进行的对药厂本身设施有关文件的模拟FDA 检查)Audit: 审查(预审查,多用于美方原料药用户,在FDA 和PAI 之前到药厂进行现场预检查)Auditor: 审核员Audit trail: 审计踪迹BBasket:篮子式Batch production records: 批生产纪录Batch records:批号(量)纪录(即batch production and control records 批量生产和检验纪录)BPC:(Bulk Pharmaceutical chemical )原料药Bracketing stability design: 稳定性试验的括号分组设计Blend uniformity: 均匀度CCalibration: 校正或校准(对设备,仪器和衡器等的准确度进行校正)Certification of Areas for GMP compliance: ( 检验企业实施现行药品生产管路规范部门的标准操作规程)CFR 21 Part 11(Code of federal Registry Part11 ):联邦法规法典标题21 第11 部分CGMP (Current Good Manufacturing Practice ):现行药品生产质量管理规范Change control form :也简称CCF 变更控制表Change control:变更控制Cleaning validation :清洁验证CMC (Chemistry and manufacture control )化学和生产的控制Compliance :符合性Compatibility :共存性或兼容性Content uniformity test: 产品含量均匀性测定Container closure system: 容器封闭系统COA (Certification of analysis ):分析合格证书,检验报告或检验报告单DDelayed release:延期放行Design qualification: 设计确认Dissolution test :溶出度测试Deviation records :偏差纪录DMF (drug master file ):药物主文件或原料药档案Drug product :成品药Drug substance:原料药EEIR(Establishment inspection report ):确定检查报告Electronic signature :电子签名Equipment qualification :对设备,设施,仪器等性能的鉴定Excipients :赋形剂或辅料Excit meeting :现场检查结束会Extended release: 缓慢释放EMEA (The European Medicines Evaluation Agency ):欧洲医药评审委员会FFinished pharmaceuticals (drug product, finishes product, finished dosage form ):制剂药(成品药)其定义位已原料药为起始物料,加一定的赋形剂,制成具有一定剂型可直接用于治疗的药剂。
Flow-through cell :流畅式GGLP(Good Laboratory Practice ):药品非临床研究质量管理规范GMP (Good Manufacturing Practice ):药品生产质量管理规范Gowning Procedure :穿着工作服要求的标准操作规程Guideline :指导文件或指南IICH (International Conference on Harmonization) :国际协调会Import Detection :海关扣押或进口扣押Impurity / Degradation Product :杂质或降解产物IND (Investigational New Drug ):研究中新药In-house standards:内控标准LLIMS (Laboratory Information Management System ):实验室信息管理系统Laboratory equipment calibration program :实验室仪器校准程序Limit of detection :检测限Limit of Quantitation :定量限度Linearity :线性关系Long term:常周期MMajor change :主要变更Manufacture process:生产流程Master production and control records :产品生产规范和检验记录Master formulas :产品规范配方Master production instruction :产品生产指令Maximum daily dose :每日所允许最大剂量Matrixing design studies :阵列式稳定性测试设计方案Major amendment :主要维修Method validation protocol :方法验证方案Microbiologic test :微生物测定Minor amendment :次要维修(次要修改函)NNDA (New Drug Application ):新药申请NF(National formula ):国家处方汇集OOOS(Out Of Specification ):未达到测试标准的数据或结果Operational qualification :运行确认Operational Personnel Qualification :操作人员资格鉴定Organizational Structure :企业组织结构Organizational Charts :企业组织结构图PPAI(Pre-approval Inspection): 批准前现场检查Paddle:划桨式PK(Pharmacokinetics ):药物动力学PD(Pharmacodynamic):药效学Photodiode Array Detector :光电子二极管列阵监测器Potency:效力或效量Pre-Clinic Study :临床前的研究Process validation:工艺验证Products annual review:年度产品回顾Product recalls:产品回收/产品召回先背一段书:注册管理办法附件2中关于临床研究的要求:1.属注册分类1和2的,应当进行临床试验。
新药注册分类及要求
新药注册分类及要求新药注册是指在药物开发研究完成后,进行正式批准上市的过程。
新药注册主要包括药物质量、药理学、毒理学、药效学、药代动力学、临床研究等方面的评价和审批。
根据药品的性质、疗效和安全性等不同特征,新药注册的审核和审批按照一定的分类进行,使得注册更为方法化和标准化,提高了新药注册的效率和质量。
新药注册的分类新药注册大致可以分为以下几类:1. 新药的化学药品注册从化学结构上对新的化学药品进行注册。
这类药物注册是最基本的药物注册,需要对新药的化学成分、结构公式、物理和化学性质、纯度要求等进行评价和审批。
2. 新药的生物制品注册对由微生物、农产品或人体细胞等生物技术制造的新型药物进行注册。
例如,生长因子、基因治疗药物等。
这类药物注册需要对生物样品来源、生产工艺、质量控制要求等进行评价和审批。
3. 新药的草药注册对来源于草本植物的新型药物进行注册。
这类药物注册需要考虑到不同草本植物的生物活性成分、药效和毒性,对药材的采集、加工、储存、质量等方面进行评价和审批。
4. 新药的仿制药品注册对已有药物的仿制品进行注册。
这类药物注册需要参考原药物的质量标准和疗效要求进行评价和审批。
新药注册的要求新药注册是符合相关法律法规、技术规范和药学标准的过程。
以下是新药注册的要求:1. 对药品的质量进行评价药品的质量是新药注册最基本的要求,需要进行严格的药品质量控制,包括药品的剂量、纯度、稳定性、来源等方面的评价。
药品的各个方面仅有足够优秀的质量,才能够在新药注册过程中更好地保障病人的安全。
2. 确定药品的性质与特征新药注册不仅需要考虑药品的质量,同时也需要研究药品的性质与特征。
从对药品疗效的研究和对药品的生存时间与价值的考量出发,评估药品的性质和特征是否符合当前医学和病人的需求。
3. 适度进行药物毒性测试医院、药厂等单位通过在药品开发过程中进行药物毒性测试以摸清毒性情况。
在新药注册审批过程中,往往也需要对药品毒性进行评价,此过程检测出的药品毒性将作为新药注册成功与否的重要决定因素。
新药注册分类
目录中药、天然药物注册分类及申报资料要求......................... 错误!未定义书签。
一、注册分类及说明....................................... 错误!未定义书签。
(一)注册分类....................................... 错误!未定义书签。
(二)说明........................................... 错误!未定义书签。
二、申报资料项目及说明................................... 错误!未定义书签。
(一)申报资料项目................................... 错误!未定义书签。
(二)说明........................................... 错误!未定义书签。
三、申报资料项目表及说明................................. 错误!未定义书签。
(一)中药、天然药物申报资料项目表................... 错误!未定义书签。
(二)说明........................................... 错误!未定义书签。
生物制品注册分类及申报资料要求............................... 错误!未定义书签。
第一部份医治用生物制品................................. 错误!未定义书签。
一、注册分类......................................... 错误!未定义书签。
二、申报资料项目..................................... 错误!未定义书签。
三、申报资料说明..................................... 错误!未定义书签。
中药6类新药注册分类
中药6类新药注册分类
根据中国药品管理法规,中药新药可以根据其临床应用目的和临床试验资料分为以下六类进行注册分类:
1. 改善临床疗效类:主要用于改善传统中药临床疗效,如加强疗效、提高生命质量等。
2. 新适应症类:主要用于中成药具有临床应用的新临床适应症。
3. 新剂型类:主要用于中成药新的给药剂型,如胶囊、片剂、颗粒剂等。
4. 新用途类:主要用于已有的中药适应症之外的新的临床应用领域。
5. 新组分类:主要用于中药有新的有效组分、新的特征成分或按不同的有效成分制剂组合使用。
6. 新工艺类:主要用于中成药新的提取、纯化、制备工艺,如采用新的分离、提取、精制、配置过程等。
需要注意的是,中药新药的注册分类需要根据具体的临床试验数据和药物行为特点进行评估和确定。
新药注册分类
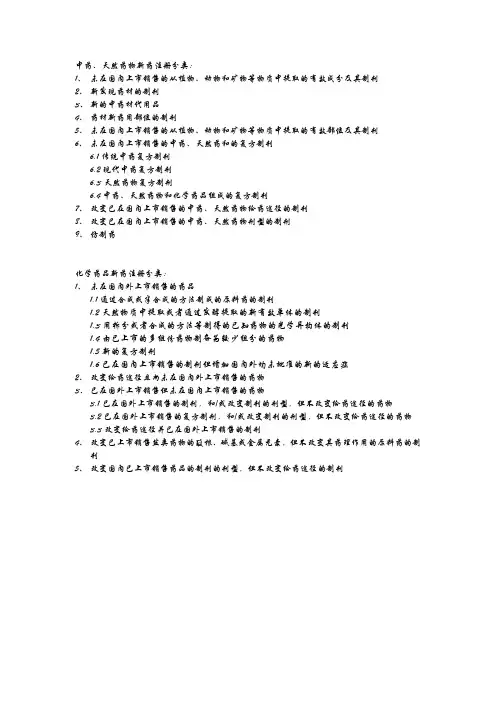
中药、天然药物新药注册分类:
1、未在国内上市销售的从植物、动物和矿物等物质中提取的有效成分及其制剂
2、新发现药材的制剂
3、新的中药材代用品
4、药材新药用部位的制剂
5、未在国内上市销售的从植物、动物和矿物等物质中提取的有效部位及其制剂
6、未在国内上市销售的中药、天然药和的复方制剂
6.1传统中药复方制剂
6.2现代中药复方制剂
6.3天然药物复方制剂
6.4中药、天然药物和化学药品组成的复方制剂
7、改变已在国内上市销售的中药、天然药物给药途径的制剂
8、改变已在国内上市销售的中药、天然药物剂型的制剂
9、仿制药
化学药品新药注册分类:
1、未在国内外上市销售的药品
1.1通过合成或半合成的方法制成的原料药的制剂
1.2天然物质中提取或者通过发酵提取的新有效单体的制剂
1.3用拆分或者合成的方法等制得的已知药物的光学异构体的制剂
1.4由已上市的多组份药物制备为较少组分的药物
1.5新的复方制剂
1.6已在国内上市销售的制剂但增加国内外均未批准的新的适应症
2、改变给药途径且尚未在国内外上市销售的药物
3、已在国外上市销售但未在国内上市销售的药物
3.1已在国外上市销售的制剂,和/或改变制剂的剂型,但不改变给药途径的药物
3.2已在国外上市销售的复方制剂,和/或改变制剂的剂型,但不改变给药途径的药物
3.3改变给药途径并已在国外上市销售的制剂
4、改变已上市销售盐类药物的酸根、碱基或金属元素,但不改变其药理作用的原料药的制
剂
5、改变国内已上市销售药品的制剂的剂型,但不改变给药途径的制剂。
新药注册分类精简汇总(附表格)

新药注册分类精简汇总(附表格)
1类:境内外均未上市的创新药。
指含有新的结构明确的、具有药理作用的化合物,且具有临床价值的药品。
2类:境内外均未上市的改良型新药。
指在已知活性成份的基础上对其结构、剂型、处方工艺、给药途径、适应症等进行优化,且具有明显临床优势的药品。
2.1含有用拆分或者合成等方法制得的已知活性成份的光学异构体,或者对已知活性成份成酷,或者对已知活性成份成盐(包括含有氢键位公形键的盐),或者改变已知盐类活性成份的酸根、碱基或金属元素成其他非共价键衍生物(如络合物、整合物或包合物),且具有明显临床优势的药品。
2.2含有已知活性成份的新剂型(包括新的给药系统)、新处方工艺新给药途径,且具有明显临床优势的药品。
2.3含有已知活性成份的新复方制剂,且具有明显临床优势。
2.4含有已知活性成份的新适应症的药品。
3类: 境内申请人仿制境外上市但境内未上市原研药品的药品。
该类药品应与参比制剂的质量和疗效一致。
4类: 境内申请人仿制已在境内上市原研药品的药品。
该类药品应与参比制的质量和疗效一致。
5类:境外上市的药品申请在境内上市。
5.1境外上市的原研药品和改良型药品申请在境内上市。
改良型药品应具有明显临床优势。
5.2境外上市的仿制药申请在境内上市。
药品注册分类及申报资料要求

药品注册分类及申报资料要求
药品注册分类及申报资料要求是指根据药品市场监管的要求,将药品分为不同的注册分类,并列出了每个分类所需的申报资料要求。
下面将从常见的几个药品注册分类出发,详细介绍其申报资料要求。
1.新药注册分类及申报资料要求:
新药注册是指尚未在国内注册上市的药品,分为创新药和仿制药两大类。
申报新药注册需要提供的资料包括:
-临床试验资料:包括临床试验方案、临床试验报告等。
-质量研究资料:包括药品的质量控制标准、生产工艺等。
-非临床研究资料:包括药理研究、药代动力学研究等。
2.化学药注册分类及申报资料要求:
化学药是指通过化学合成方式制得的药物,主要成分为化学物质。
申报化学药注册需要提供的资料包括:
-药品名称、结构公式、化学名等基本信息。
-质量研究资料:包括药品的质量控制标准、生产工艺等。
-非临床研究资料:包括药理研究、药代动力学研究等。
-临床试验资料:包括临床试验方案、临床试验报告等。
3.生物制品注册分类及申报资料要求:
生物制品是指以生物技术方法制造的药品,主要成分包括蛋白质、多肽等。
申报生物制品注册需要提供的资料包括:
-蛋白质序列和特征性质的描述等基本信息。
-质量研究资料:包括制品的质量控制标准、生产工艺等。
-非临床研究资料:包括药理研究、毒理学研究等。
-临床试验资料:包括临床试验方案、临床试验报告等。
此外,不同国家和地区对药品注册分类及申报资料要求也可能存在一
些差异。
因此,在进行药品注册申报时,还需遵守当地的法规和政策要求,以确保药品注册的合法性和规范性。
新药注册分类
新药注册分类Company number:【0089WT-8898YT-W8CCB-BUUT-202108】新药注册分类?一类未在国内外上市销售的药品:?(1)通过合成或者半合成的方法制得的原料药及其制剂;?(2)天然物质中提取或者通过发酵提取的新的有效单体及其制剂;?(3)用拆分或者合成等方法制得的已知药物中的光学异构体及其制剂;?(4)由已上市销售的多组份药物制备为较少组份的药物;?(5)新的复方制剂;?(6)已在国内上市销售的制剂增加国内外均未批准的新适应症。
?二类改变给药途径且尚未在国内外上市销售的制剂。
?三类已在国外上市销售但尚未在国内上市销售的药品:?(1)已在国外上市销售的制剂及其原料药,和/或改变该制剂的剂型,但不改变给药途径的制剂;?(2)已在国外上市销售的复方制剂,和/或改变该制剂的剂型,但不改变给药途径的制剂;?(3)改变给药途径并已在国外上市销售的制剂;?(4)国内上市销售的制剂增加已在国外批准的新适应症。
?四类改变已上市销售盐类药物的酸根、碱基(或者金属元素),但不改变其药理作用的原料药及其制剂。
?五类改变国内已上市销售药品的剂型,但不改变给药途径的制剂。
?六类已有国家药品标准的原料药或者制剂。
新手遇到几个问题,向各位前辈请教一下:1、仿制药注册直接报生产,中试3批,验证3批,现场核查3批,一共需要做9批对吧重庆CTD格式研讨班一位老师讲的名词解释中“注册批:在申报注册前连续生产的三批样品”,加上这3批的话一共需要做12批还是这3批就是指现场核查抽样的3批?2、中试3批是要在符合GMP的中试车间中进行?中试规模是大生产规模的十分之一制剂处方量的10倍以上固体口服制剂10万片这3个说法应该是哪一个?3、关于报产的工艺验证3批,报产3批,和动态现场检查3批这几个概念我是真的弄糊涂了??有的法规文件上说工艺验证3批和动态现场检查3批可以合二为一,就是说只要三批就可以了,但是在研讨班讲义上又有CDE的老师说必须经过工艺验证才能通过现场检查。
中药新药注册分类新版
中药新药注册分类新版随着中药的广泛应用,越来越多的中药新药被研发出来并希望获得注册批准。
为了规范中药新药的注册管理,中国国家药品监督管理局于2021年发布了中药新药注册分类新版。
本文将重点介绍这个新版的分类。
根据新版分类,中药新药注册分为A、B、C、D、E五个类别。
下面将对每个类别进行详细介绍。
A类别是指传统药物,即已有较长历史并广泛应用的中药。
这类中药新药注册时需通过临床观察研究,确定其临床疗效和安全性。
在申请注册时,需提供临床试验计划、临床试验收费标准、研究报告等材料。
B类别是指改良革新药物,即对传统中药进行改良、革新的新药。
这类中药新药注册时需提供其改良革新的科学依据,并通过临床试验证明其临床疗效和安全性。
在申请注册时,还需提供改良革新过程的文件、临床试验计划、研究报告等材料。
C类别是指新资源药物,即新的天然药物资源及其制剂。
这类中药新药注册需要提供制剂的研究报告,包括药物资源的采集、分离、鉴定等信息。
此外,还需要通过临床试验验证其临床疗效和安全性。
D类别是指独特中药,即独特方剂、制剂或制剂工艺的中药。
这类中药新药注册时需提供其独特性的科学依据,并通过临床试验证明其临床疗效和安全性。
在申请注册时,还需提供独特性的研究报告、临床试验计划等材料。
E类别是指新理论或新技术,即中药研发领域的新理论或新技术。
这类中药新药注册时需提供相关新理论或新技术的研究报告,并通过临床试验验证其临床疗效和安全性。
在申请注册时,还需提供研究报告、临床试验计划等材料。
除了以上五个类别的中药新药注册外,新版分类还对传统中药开展了分类。
根据新版分类,传统中药分为经典传统药方、地方传统医药和民族传统医药。
每个类别都有相应的申请要求和管理规定。
综上所述,中国国家药品监督管理局发布的中药新药注册分类新版,对中药新药的注册管理进行了明确。
通过该新版分类,对中药新药的不同类型进行了细分,进一步规范了中药新药的注册审批流程。
这将有助于促进中药新药的科学研发和应用,提升中国中药研究水平和国际竞争力。
新药品注册分类5大类
新药品注册分类5大类
新药品注册分类是按照新药品注册所需要的类型来划分的,主要分为5大类,即新制剂注册、失效期注册、特别许可证注册、非处方药新药
注册和国内临床试验注册。
首先,新制剂注册是指将现有药品原料按照国家规定的配方和制造工
艺组装成一种新的药品,并按照新药的申报要求,提出新药注册申请,完成新制剂注册的过程。
其次,失效期注册是指在药品生产过程中获得一些具有特定风险的补
充资料,例如药品的标签、说明书等,以便延长药品的失效期,并将
相应的资料提交给国家药品监督管理部门进行审批注册验收。
第三,特别许可证注册是指在药品生产过程中,需要添加一些额外的
添加剂、改变制剂形态等,需要获得国家药品监督管理部门的特别许
可才能正式上市销售,完成特别许可证注册。
第四,非处方药新药注册是指非处方药新药,在上市之前,必须先进
行国家药品监督管理部门的申请,完成对新药的审批注册,并符合国
家药品法的相关规定,才能正式上市销售。
最后,国内临床试验注册是指在新药上市之前,必须先进行国内临床
试验,完成安全性和有效性的证明,然后可以正式提交申请,完成对
新药的国内临床试验注册。
总之,新药品注册分类5大类的分类,涵盖了新药品上市前的各个注
册程序,保证了新药品上市的安全性和有效性,以确保人们的健康安全。
国内药品注册新药分类
化学药品注册分类一、注册分类1.未在国内外上市销售的药品:(1)通过合成或者半合成的方法制得的原料药及其制剂;(2)天然物质中提取或者通过发酵提取的新的有效单体及其制剂;(3)用拆分或者合成等方法制得的已知药物中的光学异构体及其制剂;(4)由已上市销售的多组份药物制备为较少组份的药物;(5)新的复方制剂;(6)已在国内上市销售的制剂增加国内外均未批准的新适应症。
2.改变给药途径且尚未在国内外上市销售的制剂。
3.已在国外上市销售但尚未在国内上市销售的药品:(1)已在国外上市销售的制剂及其原料药,和/或改变该制剂的剂型,但不改变给药途径的制剂;(2)已在国外上市销售的复方制剂,和/或改变该制剂的剂型,但不改变给药途径的制剂;(3)改变给药途径并已在国外上市销售的制剂;(4)国内上市销售的制剂增加已在国外批准的新适应症。
4.改变已上市销售盐类药物的酸根、碱基(或者金属元素),但不改变其药理作用的原料药及其制剂。
5.改变国内已上市销售药品的剂型,但不改变给药途径的制剂。
6.已有国家药品标准的原料药或者制剂。
中药、天然药物注册分类本附件中的中药是指在我国传统医药理论指导下使用的药用物质及其制剂。
本附件中的天然药物是指在现代医药理论指导下使用的天然药用物质及其制剂。
一、注册分类及说明(一)注册分类1.未在国内上市销售的从植物、动物、矿物等物质中提取的有效成份及其制剂。
2.新发现的药材及其制剂。
3.新的中药材代用品。
4.药材新的药用部位及其制剂。
5.未在国内上市销售的从植物、动物、矿物等物质中提取的有效部位及其制剂。
6.未在国内上市销售的中药、天然药物复方制剂。
7.改变国内已上市销售中药、天然药物给药途径的制剂。
8.改变国内已上市销售中药、天然药物剂型的制剂。
9.仿制药。
(二)说明注册分类1~6的品种为新药,注册分类7、8按新药申请程序申报。
1.“未在国内上市销售的从植物、动物、矿物等物质中提取的有效成份及其制剂”是指国家药品标准中未收载的从植物、动物、矿物等物质中提取得到的天然的单一成份及其制剂,其单一成份的含量应当占总提取物的90%以上。