
核酸序列分析ppt课件
第一节 核酸序列的检索
一、 Entrez检索系统
(/sites/gquery?itool=toolbar)
二、 SRS 检索系统
()
三、DBGET/LinkDB检索
第二节 核酸序列的基本分析
一、 分子质量、碱基组成、碱基分布
3’
CAAT (-70)
非翻译区
非翻译区
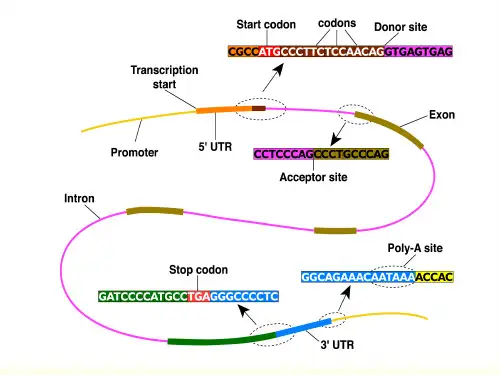
真核基因结构模式图
一、生物信息学识别基因的两种途径
基因组外显子识别
从基因组DNA序别中识别出完整的蛋白质编码序列, 即外显子部分。 外显子与内含子之间无绝对区分;同一基因不同发育 时空,外显子组成不相同;假基因的存在降低预测 的准确率。
EST策略的基因鉴定
获取目的序列; 预测可能的编码区和非编码区; 通过相关的数据以提高基因识别的准确性(数
据库搜索); 利用生物信息学资源分析序列的功能。
5’
增强子
GC (-100)
帽位点 TATA (+1) (-30)
ATG
TAA /TAG /TGA
终止 位点
polyA
exon introexon exon
电子克隆最主要的途径是从EST直接寻找新基因。确 定目的EST,构建包含EST的重叠群,再进行ORF的判 定及蛋白结构域等功能域的识别。
二、编码区的分析
编码区是由核糖体翻译成蛋白质的DNA序列
原核基因:编码区是一段不包含终止子的连续序列。 真核基因:编码区是由内含子隔unigene
二、基因的电子定位分析
通过序列标签位点(STS)定位 通过UniGene/RH技术定位 利用基因组序列定位
1. 利用STS数据库进行定位
利用NCBI的电子PCR资源
(/sutils/e-pcr/forward.cgi)
通过软件,如BioEdit (/BioEdit/)、 DNAMAN (/)等获得。
二、 序列变换
三、限制性内切酶分析
REBASE(Restriction Enzyme Database)限制酶数据库
五、重复序列分析
RepBase重复序列数据库
/server/RepBase/
第A
1.5Kb
500bp
500bp
500bp
500bp
基本过程:
1. 通过Blast搜索GenBank的EST数据库,选择与待 分析的序列具有较高同源性的EST匹配序列;
步 骤:
进入NCBI的电子PCR资源(/sutils/epcr/forward.cgi)
输入待分析的序列
根据提供的STS信息进行定位
2. 利用UniGene数据库进行定位
获得待分析序列对应的UniGene编号,而大部分 UniGene序列已经具有明确的定位信息,可以得 到待分析序列的基因定位。
/unigene
3.利用基因组序列进行定位
将待分析序列输入基因组数据库进行同源性检索; 得到确定的基因组序列后点击“Genome view”观察
基因组结构; 点击红色标记所指示的染色体列表中选择对应的染
色体及区域; 浏览器中将显示详细的基因定位结果。
2. 将匹配序列和待分析的序列装配产生新序列;
3. 以新序列作为待分析的序列重复上述过程,直至没 有新的匹配序列,从而生成最后的新序列。
/Blast.cgi
第四节 基因的表达、定位分析
一、基因的电子表达图谱分析
原理:
将待分析序列与EST数据库进行序列对库检索, 然后用与待分析核酸序列具有高同源性的EST序 列所对应的组织来源进行推断而得到该基因的组 织表达谱。
终止密码子(TGA、TAA或TAG)数量较少; ORF达到一定的长度; 密码子使用的偏好性,第3个碱基G/C出现的频率较高; 与已知基因比较有序列相似性; 与模板序列的模式相匹配可能指示功能性位点的位置。
()
四、克隆测序的分析
1. 测序峰图的查看
澳大利亚Conor McCarthy开发的Chromas.exe程序, 且BioEdit软件和DNAMAN软件都可以查看。
2. 核酸测序载体序列的识别与去除
测序克隆被宿主菌核酸序列污染,或目的克隆 来自于宿主菌,可通过Blastn直接对GenBank或 EMBL数据库进行相似性分析进行判断。
BLAST搜索数据库进行基因定位
通过基因组数据库定位---NCBI基因组数据库
基因定位
拟南芥基因组数据库---基因定位
酵母基因组数据库---基因定位
第五节 基因识别
策略:
先寻找并去掉重复的和复杂性较性较低的序列,再 寻找基因及相关调控区域。
步骤:
基本步骤:
1. 通过Blast搜索GenBank的EST数据库,选择与待 分析的序列具有最高同源性比分的EST序列;
2. 从NCBI的UniGene数据库进行检索,得到相应的 UniGene号;
3. 可通过参与形成UniGene Cluster的序列的组织/细 胞来源间接反映待分析序列在哪种组织中表达。
核酸序列分析
核酸序列分析是生物信息学应用中的一个重 要方面,一般包括:DNA碱基组成、密码子的偏 向、内部重复序列、特殊位点(限制性位点及转 录、翻译和表达调控相关信号)、编码区分析、 一二级结构等。
第一节 核酸序列的检索 第二节 核酸序列的基本分析 第三节 核酸序列的电子延伸 第四节 基因的电子表达、定位分析 第五节 基因识别 第六节 核酸序列的提交
生物信息学 第五章 核酸序列分析

AA和AT、TCG、ATC、GCA、A。这三种顺序被称为开放阅读框。
实现方法: ① 扫描给定的DNA序列,在3个不同的阅读框中寻找较长的ORF。
② 当遇到终开放阅读框/基因结构分析识别工具
Getorf Plotorf ORF Finder BestORF GENSCAN Gene Finder FGENESH GeneMark http://bioweb.pasteur.fr/seqanal/interfaces/getorf.html http://bioweb.pasteur.fr/seqanal/interfaces/plotorf.html /gorf/gorf.html /all.htm /GENSCAN.html /tools/genefinder/ /all.htm /GeneMark/ EMBOSS EMBOSS NCBI Softberry MIT Zhang lab Softberry GIT 通用 通用 通用 真核 脊椎、拟南芥、玉米 人、小鼠、拟南芥、酵母 真核 原核
Strephylococcus aureus,金黄色葡萄球菌 AUA Escherichia coli,大肠埃希氏菌
例
Sequence=“ATGAGTCTTCTAACCGAGGTCGAAACGTACGTTCTCTCTATCATCCCGT
CAGGCCCCCTCAAAGCCGAGATCGCGCAGAAACTTGAAGATGTCTTTGCAGGGAA GAACACCGATCTCGAGGC” Translation(Standard Genetic Code)= “MSLLTEVETYVLSIIPSGPLKAEIAQKLEDVFAGKNTDLE” Translation(Plant Mitochondrial Code)= “MSLLTEVETYVLSIIPSGPLKTEIAQKLEDVFAGKNTDLE” Translation(Vertebrate Mitochondrial Code)= “MSLLTEVETTVLSIIPSGPLKAEIAQKLEDVFAGKNTDLE”
核苷酸序列分析
核苷酸序列分析
ORF
Getorf
Plotorf ORF Finder BestORF
基因开放阅读框/基因结构分析识别工具
http://bioweb.pasteur.fr/seqanal/interfaces/getorf.html
http://bioweb.pasteur.fr/seqanal/interfaces/plotorf.html /gorf/gorf.html /all.htm
• GlimerM适于恶性疟原虫、拟南芥、曲霉菌 和水稻 • 对mRNA, cDNA, EST, 宜用GetOrf, ORF Finder, Plotorf, BestORF 等
核苷酸序列分析
ORF
应用ORF Finder预测水稻瘤矮病毒 (RGDV)S8片断的ORF
• ORF Finder: /gorf/gorf.html
核苷酸序列分析
重复序列分析 开放读码框(open reading frame, ORF)的识别 基因结构分析 内含子/外显子剪切位点识别 选择性剪切分析 CpG 岛的识别 核心启动子/转录因子结合位点/转录启始位 点的识别 转录终止信号的预测 GC含量/密码子偏好性分析
核苷酸序列分析
ORF
重复序列分析
Web/Linux
Web Web Web/Linux Linur
FGENESH+ /++
/generation/
r.it/~webgene/genebuilder.html /all.htm /genomescan.html /Software/Wise2/ /grailexp/ /seq-search/genesearch.html
• Kozak规则: ORF中起始密码子ATG前后的碱基具 有特定的偏好性。若将第一个ATG中的碱基分别 标为1、2、3位,则Kozak规则可描述如下:
核酸序列分析
第4章核酸序列分析了解:1.DNA携带的两类遗传信息。
2.DNA与RNA序列分析的常见内容及相关数据库和工具。
3.ORF与CDS的区别。
4.原核基因和真核基因启动子的结构。
5.原核和真核的基因结构。
6.lncRNA的研究现状。
熟悉:1.限制性核酸内切酶的命名规则,II型限制酶的特点。
2.重复序列依重复次数和组织形式的分类。
3.基因识别的三大类方法。
4.miRNA及其靶基因预测的方法和工具。
掌握:1.CpG岛的概念及其识别依据和判别标准。
2.mRNA选择性剪接的产生机制。
3.解决问题的思路。
4.查找数据库和分析工具的方法。
5.学习数据库与分析工具使用方法的策略。
4.1引言“龙生龙,凤生凤,老鼠的儿子会打洞!”1“种瓜得瓜,种豆得豆。
”“爹矬矬一个,娘矬矬一窝。
”“一母生九子,连母十个样。
”“龙生九子各不同。
”“天下乌鸦一般黑。
”这些都是大家耳熟能详的谚语。
不管是天上飞的、地上跑的、水里游的,还是能动的、不能动的,它们的后代都和它们非常相像,但却也会有少许的差异。
这些现象大家都已司空见惯,所以可能没有啥感觉。
但仔细想想,你就会发现大自然的奇妙所在。
当然,对于生物专业的人来说,这个就没什么奇怪的了,因为我们都知道分子生物学的中心法则(The central dogma of molecular biology):DNA转录成RNA,RNA翻译成蛋白质。
蛋白质执行特定的生物功能从而决定最终的表型,而DNA则携带着最原始的决定个体性状的遗传信息,RNA主要参与遗传信息的表达和调控。
在各种生物中,A、C、G、T/U都是构成DNA和RNA核酸序列的基本组分。
仅仅这么四种碱基怎么可能构建出缤纷多彩的大千世界呢?其秘诀就在于四种核苷酸的排列顺序。
就像搭积木一样,通过不同的排列组合我们可以构建出不同的形状。
类似于二进制中运用一连串的0和1以及英文字母表中运用26个不同的字母来表达信息,基因所包含的信息来自于4中不同核苷酸沿DNA 分子的排列顺序。
核酸序列分析

思考题
1.第一代DNA测序技术的核心技术 A.Sanger的双脱氧链终止法 B.Maxam和Gilbert的化学降解法 C.荧光标记技术 D.PCR技术 E.DNA自动分析技术
2. Sanger双脱氧链终止法使用的链终止物
A. NTP
B. dNTP
C. ddNTP
D. a-32P-dNTP E. a-35S-dNTP
• 反应体系中包含:模板 DNA,
Taq酶, dNTPs, ddNTPs和测 序引物;
• 反应过程:
变性-复性-延伸-终止
双脱氧链终止法基本原理:
➢利用DNA聚合酶不能
够区分dNTP和ddNTP的
特性,使ddNTP参入到
寡核苷酸链的3’-末端。
因为ddNTP 3’不是-OH,
不能与下一个核苷酸聚
合延伸,从而终止DNA 链的增长。
目前,应用最广泛的应用生物系统公司(applied biosystems ,ABI)3730系列自动测序仪即是基于毛细管 电泳和荧光标记技术的DNA测序仪。
如ABI3730XL测序仪拥有96道毛细管,4种双脱氧核 苷酸的碱基分别用不同的荧光标记,在通过毛细管时不同长 度的DNA片段上的4种荧光基团被激光激发,发出不同颜色 的荧光,被CCD检测系统识别,并直接翻译成DNA序列。
2011:5000美元测定一个人类基因组 2014:上万元测定一个人类基因组
未来目标:1000/100 美元测定一个人类基因组
1、第一代DNA测序技术
第一代DNA测序技术: 传统的双脱氧链终止法、化学降解法以及在它们的基
础上发展来的各种DNA测序技术。
第一代DNA测序技术包括:双脱氧链终止法、化学降 解法、荧光自动测序技术。
核酸序列分析

琼脂糖凝胶电泳
在PH3.5时,碱基上的氨基基团解离, PH3.5时 碱基上的氨基基团解离, 而三个磷酸基团只有一个解离, 而三个磷酸基团只有一个解离,整个核 酸分子带正电荷。 酸分子带正电荷。 PH值为8.0-8.3时 碱基几乎不解离, 值为8.0 在PH值为8.0-8.3时,碱基几乎不解离, 磷酸全部解离,核酸分子带负电荷。 磷酸全部解离,核酸分子带负电荷。若 将由PH8.0 PH8.0电泳缓冲液制成的凝胶置于电 将由PH8.0电泳缓冲液制成的凝胶置于电 场中, 场中,核酸分子由于带负电会向正极泳 动。
Maxam-Gibert
,
化学修饰法测定 DNA序列的原理
,
5 -GATCACTACTG-3
,
5 -GATCACTACTG-3
,
G
G+A
C+T
C
G
G+A
T+C
C
DNA测序自动化和大规模测序
双脱氧法和化学修饰法的缺点: 双脱氧法和化学修饰法的缺点: 放射性 操作步骤烦琐 效率低 读片过程慢
激光测序法 通过ddNTP 随机竞争终止新合成DNA DNA的互 通过ddNTP 随机竞争终止新合成DNA的互 补链。 补链。 引物标记系统: 引物标记系统: 四种不同的荧光染料标 记引物。 记引物。 终止标记系统: 终止标记系统:4种不同的荧光染料标记 四种双脱氧核糖核酸
:
大片段DNA 大片段DNA 序列测定的策略
鸟枪法 互套式缺失法 引物延伸法
核酸序列的基本分析

功能域和蛋白质互作预测
总结词
识别蛋白质中的功能域以及预测蛋白质 之间的相互作用。
VS
详细描述
功能域是蛋白质中负责特定生物功能的区 域,通过分析核酸序列,可以识别出蛋白 质中的功能域,进一步了解其生物学功能 。此外,还可以利用生物信息学方法预测 蛋白质之间的相互作用,揭示基因网络中 的相互关系。
系统生物学和网络分析
基因组组装
01
基因组组装是将测序得到的短读段组装成完整的基因组序 列的过程。
02
基因组组装是基因组学研究中的关键步骤,对于理解基因 组结构和功能、发现新基因和基因变异等具有重要意义。
03
基因组组装可以使用各种软件和算法,如SOAPdenovo、 Velvet和Abyss等,根据不同的测序技术和数据类型选择合适
核酸序列的表示方法
符号表示
通常使用大写字母表示碱基,如A代表腺嘌呤,G代表鸟嘌呤,C代表胞嘧啶, T代表胸腺嘧啶。
转录和翻译
DNA中的信息通过转录过程传递给RNA,然后通过翻译过程将RNA的信息转化 为蛋白质。
核酸序列的来源和测序方法
来源ห้องสมุดไป่ตู้
核酸序列可以从各种来源获得,如细菌、病毒、动植物等。
测序方法
总结词
从整体角度研究生物系统的结构和功能,通 过网络分析揭示基因之间的相互关系。
详细描述
系统生物学将基因、蛋白质等生物分子视为 相互关联的网络,而非孤立的实体。通过构 建基因调控网络、蛋白质互作网络等,可以 全面了解基因的功能及其在生物过程中的作 用。网络分析有助于发现关键基因、模块和 通路,为药物研发和疾病治疗提供新的思路。
06
实际应用和案例分析
基因组学研究中的应用
核酸序列分析
核酸序列分析在生物学领域中,核酸序列分析是一项重要的研究工具,它可以帮助科学家们理解生物体内的基因组结构和功能。
通过分析核酸序列,我们可以揭示基因的组合方式、基因在不同物种之间的演化关系以及基因与疾病之间的关联。
本文将介绍核酸序列分析的基本步骤和常用方法,并探讨它在生物研究中的应用。
一、核酸序列分析的基本步骤1. 数据收集与清洗:首先,我们需要获取相关的核酸序列数据。
这些数据可以来自于公共数据库(如GenBank、ENSEMBL等)或实验室内部的测序项目。
收集到的数据可能存在噪声或错误,所以我们需要对数据进行清洗和筛选,以保证分析的准确性。
2. 序列比对:接下来,我们需要将不同样本的核酸序列进行比对。
序列比对是核酸序列分析的核心步骤之一,它可以帮助我们发现序列之间的相似性和差异性。
常用的序列比对算法包括Smith-Waterman算法和Needleman-Wunsch算法等。
3. 序列注释:在比对完成后,我们可以根据已知的功能注释信息来对序列进行注释。
注释可以告诉我们该序列可能的编码蛋白质的功能、寻找潜在的基因等。
4. 比对结果分析:通过分析比对结果,我们可以了解到序列的保守区域和变异区域。
保守区域可能是功能区域,例如编码蛋白质的区域,变异区域可能涉及到物种之间的进化差异或突变相关的功能。
5. 结果可视化:最后,我们需要将分析的结果进行可视化呈现。
通过可视化,我们可以更直观地理解数据,并对进一步实验设计或研究方向提出建议。
二、核酸序列分析的常用方法1. 比对工具:常用的核酸序列比对工具包括BLAST、ClustalW和MAFFT等。
BLAST(基本局部比对序列工具)是一种快速的局部比对算法,它能够快速地找到序列之间的相似性。
ClustalW和MAFFT则更适用于多序列比对,它们可以比较多个序列之间的相似性和差异性。
2. 注释工具:常用的核酸序列注释工具包括NCBI的Entrez、ENSEMBL和UniProt等。
生物化学中的核酸序列分析
生物化学中的核酸序列分析生物化学是研究生命现象与生理功能的科学,而核酸是构成生命的分子之一,它们在生物体内扮演着重要的角色。
核酸是由核苷酸单元组成的长链,其中DNA是一个双螺旋分子,可以储存生物遗传信息,而RNA则可以转录DNA的信息并参与蛋白质合成。
在生物研究中,对核酸序列的分析非常重要。
通过对DNA序列的分析,可以推测出蛋白质编码信息并预测基因功能;而对RNA序列的分析,则可以了解基因的表达和调控。
本文将从分子生物学和生物信息学的角度来探讨核酸序列分析。
1. PCR扩增与测序分析PCR(聚合酶链式反应)是一种常用的分子生物学技术,可以从少量的DNA或RNA样品中扩增出目标片段,为进一步的分析提供足够的材料。
PCR过程中需要用到一组引物,其可以通过生物信息学分析DNA序列寻找到设计合适的引物。
PCR扩增得到的产物可以进一步进行测序分析,最常用的测序方式为Sanger测序技术。
此技术基于DNA链延伸过程中的dNTP和ddNTP的竞争关系,通过荧光信号和电泳进行测序。
测序结果可以通过生物信息学工具进行比对、序列注释和统计分析。
2. 基因功能预测高通量基因组测序技术的出现,导致了大量未知基因序列的暴增。
对于这些基因序列的功能预测,通常需要先进行同源比对。
同源比对基于多序列比对的原理,将物种间已知的方向同源序列,与未知序列比对,寻找到相似的序列区域,从而对未知序列的基因功能进行推测。
同源比对时,需要注意序列的物种来源和序列的质量。
不同物种间的序列可能在不同位置发生突变,导致序列的比对不准确;若序列存在较多的突变,也可能会影响比对结果。
因此,如何选择合适的工具和参数进行同源比对很关键。
同时,基因家族和重复序列也可能会干扰比对结果,因此需要进行筛除和过滤。
3. RNA测序与转录组分析RNA测序技术可以获得全基因组水平的转录信息,从而了解基因的表达状态和调控机理。
RNA测序通常经过文库构建和深度测序等多个步骤。
核酸检测技术ppt精选课件
Which are transgenic?
编辑版pppt
32
多重PCR(multiplex PCR)
Nested Multiplex PCR
Primary Multiplex RT-PCR
1F 3F
4F
6F
2F 5F
1R 3R
4R
6R
2R 5R
2nd Stage PCR
Dilute 100 fold Between 1st & 2nd stage reactions
编辑版pppt
16
1. PCR的基础
编辑版pppt
17
Polymerase
PCR Chain
Reaction
The only enzyme used in this reaction is DNA polymerase.
编辑版pppt
18
Polymerase
PCR Chain
Reaction
The products of the first reaction become substrates of the following one, and so on.
编辑版pppt
5
机械 (匀浆、超声破、研磨等)
破碎细胞的方法
非机械(化学处理、生化法)
编辑版pppt
6
沉淀是浓缩核酸最常用且高效的方法。
乙醇 异丙醇
优点
缺点
对盐类沉淀少, 需要量大,低温操 易挥发除去,不 作 影响后续实验
需体积小,速度 易使盐类、糖类与 快,一般不需低 DNA共沉淀;异丙 温长时间放置 醇难以挥发除去
编辑版pppt
34
荧光定量PCR技术:
第四章核酸序列分析
利用基因组序列定位
A、将待分析序列进行对基因组数据库的同源性检索 B、得到确定基因组序列后点击“Genome View”观察
其基因组结构
C、点击用红色标记所指示的染色体列表中选择所对应 的染色体及区域。
500kb
500kb 500kb
1500kb 500kb
2、基本过程
(1)将待分析的核酸序列(称为种子序列)采用 Blast软件搜索GenBank的EST数据库,选择与种 子序列具有较高同源性的EST序列(一般要求在重 叠40个碱基范围内有95%以上有同源性)(称为匹 配序列)
(2)将匹配序列和种子序列装配产生新生序列,此 过程称为片段重叠群分析(conti(expressed sequence tag,EST)和 较长的cDNA序列。然而在大多数情况下,人们 只能获得EST序列或较长的cDNA序列。全长 cDNA序列的获得一直是制约新基因发现的瓶颈。
同时,很多实验室采用差异显示PCR(different display PCR,DD-PCR)、代表性差异分析 (representational difference analysis,RDA)等技
一些生物如大肠杆菌含有可移动的遗传物质如插入序 列。在进行克隆构建以便测序的过程中,这些序列有 时会插入到所构建的克隆,导致目的序列测序的干扰。 BlastN程序可以很方便地鉴定此类结果。如果是这样 的话,此类序列则值得怀疑。
二、核酸序列的电子延伸
1、简介 随着人类基因组计划的深入进行,很多实验室采
术发现了大量具有潜在应用价值的新基因片段,也 同时面临着全长cDNA序列难以获得的全长cDNA序列,均需要投 入较大的精力。