
医疗器械警戒系统指南(MEDDEV第8版)附录3和4_中英文
附件3 制造商向国家主管当局提交报告格式表ANNEX 3 REPORT FORM FOR MANUFACTURER’S TO THE NATIONAL COMPETENT
AUTHORITY
Manufacturer’s Incident Report
制造商事故报告
医疗器械警戒系统
本人保证就本人所掌握的知识范围,上述信息是正确的。
I affirm that the information given above is correct to the best of my knowledge.
签名Signature
姓名Name:城市City:日期Date:
Submission of this report does not, in itself, represent a conclusion by the manufacturer and/or authorized representative or the National Competent Authority that the content of this report is complete or accurate, that the medical device(S) caused or contributed to the alleged death or deterioration the state of the health of any person.
本报告的提交本身并不代表制造商和/或其授权代表或国家主管当局对本报告的内容完整或准确的结论,也不代表所列医疗器械的任何错误和/或医疗器械引起或促成了宣称的任何人的死亡或其健康六况的严重损坏。
附录4 欧洲市场安全纠正措施ANNEX 4 EUROPEAN FIELD SAFETY CORRECTIVE ACTION REPORT FORM
医疗器械警戒系统
(MEDDEV 2.12/1 rev 8)
本人保证就本人所掌握的知识范围,上述信息是正确的。
I affirm that the information given above is correct to the best of my knowledge.
签名Signature
姓名Name:城市City:日期Date
Submission of this report does not, in itself, represent a conclusion by the manufacturer and/or authorized representative or the National Competent Authority that the content of this report is complete or accurate, that the medical device(S) caused or contributed to the alleged death or deterioration the state of the health of any person.
本报告的提交本身并不代表制造商和/或其授权代表或国家主管当局对本报告的内容完整或准确的结论,
也不代表所列医疗器械的任何错误和/或医疗器械引起或促成了宣称的任何人的死亡或其健康六况的严重损坏。
MDD指南,MEDDEV 2.12-1 rev.8-2013.01, 医疗器械警戒系统指南
Revision 8 of MEDDEV 2.12-1 explicitly includes IVF/ART devices within the scope of the vigilance system and provides clarity in relation to devices that are not intended to act directly on the individual. The revised guidance will be applicable as of July 2013.
3 SCOPE ............................................................................................................................................. 5 3.1 GENERAL PRINCIPLES ...................................................................................................... 6 3.1.1 FOR MANUFACTURERS .................................................................................................. 6 3.1.2 FOR MANUFACTURERS OF DEVICES THAT ARE NOT INTENDED TO ACT DIRECTLY ON THE INDIVIDUAL ............................................
医疗器械警戒体系指南
主题:BS/QP[A]904—2015《警戒体系控制程序》共12第4页
为了确定器械与事故或近似事故的联系,生产者须考虑:
-健康防护专业人员基于有效证据之上的观点
-生产者最初自己对事故评价的结果
-以前的证据,相似的事故
-生产者掌握的其他证据
-受患者的潜在条件的影响,结果是否有不良影响。
在对这些问题有疑问的情况下,建议向权威主管机构报告。
5.4.3可能会导致死亡或病情恶化的事故
不是所有的报告事故都确实发生了死亡或病情恶化,也许是由于其他幸运的因素或健康防护人员的介入,这样的结果才没有发生。
以下几点就已经足够了:
-事件的发生与器械有联系,并且
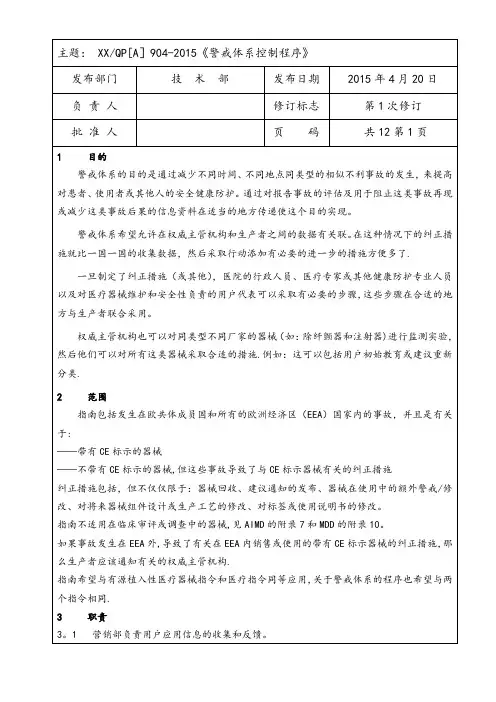
警戒体系希望允许在权威主管机构和生产者之间的数据有关联。在这种情况下的纠正措施就比一国一国的收集数据,然后采取行动添加有必要的进一步的措施方便多了.
一旦制定了纠正措施(或其他),医院的行政人员、医疗专家或其他健康防护专业人员以及对医疗器械维护和安全性负责的用户代表可以采取有必要的步骤,这些步骤在合适的地方与生产者联合采用。
中的词“withdrawal 撤回”与“recalls”的解释一样.
“recall”的意思在EN46001中定义(见附录2)。
主题:BS/QP[A]904—2015《警戒体系控制程序》共12第5页
不包括纯商业的原因从市场中撤回。
列有撤回报告类型的简化流程图在附录6中给出。
5.7.2当实行撤回时,生产者应发出建议通知.建议通知的一份复印件应送给适用国的权威主管机构。对于II类和III类器械,复印件应送与为器械添加CE标示提供证明的认证机构所处国的权威主管机构。生产者应考虑送建议通知的复印件给与最终报告(见8。1.3段)具有同样结构的报告所包括的权威主管机构.给权威主管机构的通告应在送给相关用户的通知之前或同时到达.“建议通知”与“Recall”的定义在EN46001中给出.(见附录2)
附录4 现场安全纠正措施告表

附录4 现场安全纠正措施告表ANNEX 4-REPORT FOR FIELD SAFETY CORRECTIVE ACTIONREPORT FORMManufacturer’s Field Safety Corrective Action Report制造商现场安全纠正措施报告表医疗器械警戒系统(MEDDEV 2.12/1 rev8)1 行政信息 Administrative informationTo which NCA(s) is this report being sent?向哪个国家主管当局发送了报告?报告类型Type of report□ 初始报告Initial report□ 跟踪报告Follow-up report□ 最终报告Final report该报告的时间Date of this report制造商指定索引号Reference number assigned by the manufacturer事故索引号及协作国家主管当局名称(适用时)Incident reference number and name of the co-ordinating NCA Competent Authority (if applicable)确定该报告的其它发送国家主管当局Identify to what other Competent Authorities this report was also sent2 报告提交人信息Information on submitter of the report发送人身份Status of submitter□ 制造商Manufacturer□ EEA内授权代表 Authorised Representative within EEA□ 其他(请表明其身份)Others: (identify the role)3 制造商信息 Manufacturer information制造商名称Manufacturer name制造商联系人Manufacturer’s contact person地址Address邮政编码 Postal code城市City电话Phone传真Fax电子邮件E-mail国家Country4 授权代表信息 Authorized Representative information 授权代表名称Name of the Authorized Representative授权代表联系人The Authorized Representative’s contact person地址Address邮政编码 Postal code城市City电话Phone传真Fax电子邮件E-mail国家Country5 国家联络点信息 National contact point information国家联络点名称 National contact point name联系人姓名Name of the contact person地址Address邮政编码 Postal code城市City电话Phone传真Fax电子邮件E-mail国家Country6 医疗器械信息 Medical device information分类Class□ 有源植入类AIMD Active implants□ MDD法规规定第Ш类 MDD Class Ш □IVD 附件Ⅱ列表A IVD AnnexⅡ List A□ MDD法规规定第Ⅱ类MDD Class Ⅱb □IVD 附件Ⅱ列表B IVD AnnexⅡ List B□ MDD分类Ⅱa MDD Class Ⅱa □IVD自测诊断器械IVD Devices for self-testing□ MDD分类 MDD ClassⅠ □ IVD一般 IVD General分类系统(最好是GMDN) Nomenclature system (preferable GMDN)分类系统代号Nomenclature code分类内容Nomenclature text商品名/品牌名/制造者Commercial name/brand name/make型号 Mode number 目录号catalogue number序列号/批号Serial number(s) or lot/batch number(s)软件版本号(适用时) Software version number (if applicable)制造日期/失效期Device Manufacturing date/Expiry date附件/随附器械(适用时) Accessories/associated device (if applicable)公告机构识别号码 Notified Body (NB) ID-number7 市场安全纠正措施描述Description of FSCA市场安全纠正措施背景信息和原因Background information and reason for the FSCA描述措施及其理由(纠正/预防)Description and justification of the action (corrective/preventive)分销商和使用者对所采取措施的建议Advice on actions to be taken by the distributor and the user.附加资料Attached please find□ 英文版市场安全公告Field Safety Notice (FSN) in English□ 国语版市场安全公告FSN in national language□ 其它(请详述)Others (please specify) …现场安全通报状态FSN Status□草稿 Draft□ 最终Final执行不同行动的时间表Time schedule for the implementation of the different actions在EEA和瑞士内受市场安全纠正措施影响的国家:These countries within the EEA and Switzerland are affected by this FSCA:- 在EEA,瑞士和土耳其内 - within the EEA, Switzerland and Turkey□AT □BE □BG □CH □CY □CZ □DE □DK □EE □ES □FI □FR □□GR □HU □IE □IS□IT □LI □LT □LU □LV □MT □NL □NO □PL □PT □RO □SE □□SK □TR-候补国家-Candidate Countries□HR□ALL EEA-,Candidate Countries and Switzerland-其他:-others:8 备注Comments本人保证就本人所掌握的知识范围,上述信息是正确的。
(完整word版)MDD医疗器械指令

医疗器械指令(MDD)93/42/EEC 简介什么是医疗器械?“医疗器械”是指制造商预定用于人体以下目的的任何仪器、装置、器具、材料或其他物无论它们是单独使用还是组合使用,包括为其正常使用所需的软件:疾病的诊断、预防、监视、治疗或减轻;损伤或残障的诊断、监视、治疗、减轻或修补;解剖学或生理过程的探查,替换或变更;妊娠的控制医疗器械的评估等级:所有进入欧盟市场的产品,企业必须具有表示自我符合声明的CE标志,以说明产品符合欧盟制定的相关指令。
医疗器械指令(MDD),MDD指令适用于大多数进入欧盟销售的医疗设备。
它根据不同的要求共分为6个等级,供认证机构评估。
设计阶段生产阶段I级自我符合声明自我符合声明I级(测量功能)自我符合声明申报机构I级(灭菌)自我符合声明申报机构IIa级自我符合声明申报机构IIb级申报机构申报机构III级申报机构申报机构认证机构的统一评估包括根据指令规定的基本要求评审技术文件、根据标准EN 46001 或EN/ISO 13485评审质量体系。
由于美国、加拿大和欧洲普遍以ISO 9001, EN 46001或ISO 13485作为质量保证体系的要求,故建议质量保证体系的建立均以这些标准为基础。
医疗器械的风险分析:EN1441失效模式及后果分析(FMEA);失效树分析(FTA);上市后的监控(客户投诉情况等);临床经验根据EN1441风险分析的一些例子;器械的预期用途;预期与病人和第三者的接触;有关在器械中所使用的材料/元件的风险;供给患者或来自患者的能量;在无菌条件下生产的器械;用于改变病人环境的器械;说明用器械;用于控制其它器械或药品或与其配合使用的器械;不需要的能量或物质的输出;易受环境影响的器械;带有重要消耗品或附件的器械;必要的日常维护和校正;含有软件的器械;货架寿命有限制的器械;延迟或长期使用可能造成的影响;普通风险;所有的适用项目必须论述包括可能的危险和降低风险的方法。
警戒系统指南中文

医疗器械警戒体系指南此指南是关于医疗器械EC指令应用问题整套指南中的一部分。
它们不具有法律约束力。
指南通过对不同有关方面(权威主管机构、委员会服务处、工业部门和其他有关部门)的精深咨询后,被仔细地起草了,在此期间,草案被传递和评论,并把这些评论收集到本文中。
因此,此文件所反映的正是医疗器械有关代表部门的见解或主张。
由于上面提到的有关部门和权威主管机构专家的参与,指南希望它们能在成员国中有效,这样可以确保相关指令条款的统一应用。
注意:本文是1993年3月出版的MEDDEV,3/93 rev.2一文的修订本。
目录1.序言 (3)2.指南的读者………………………………………………………………3.警戒体系的目的…………………………………………………………4.一般原则…………………………………………………………………5.生产者报告的事故类型…………………………………………………6.起草和收到一份初始报告………………………………………………7.根据初始报告而采取的步骤……………………………………………8.调查与跟踪的结果………………………………………………………9.关键词语索引……………………………………………………………附录1.关于警戒的权威主管机构表……………………………………………2.定义………………………………………………………………………3.建议的报告格式…………………………………………………………4.简化流程图-事故报告图表……………………………………………5.事故报告实例……………………………………………………………6.简化流程图-撤回报告图表……………………………………………7.指令中的相关摘录………………………………………………………8.建议的权威主管机构报告格式…………………………………………9.警戒系统总图………………………………………………………………1.序言1.1.1本指南是描述对不利事故的报告和评价体系,此系统即为医疗器械警戒体系。
医疗器械警戒系统指南(MEDDEV第8版) 附录3和4_中英文

附件3 制造商向国家主管当局提交报告格式表ANNEX 3 REPORT FORM FOR MANUFACTURER’S TO THE NATIONAL COMPETENTAUTHORITYManufacturer’s Incident Report制造商事故报告医疗器械警戒系统本人保证就本人所掌握的知识范围,上述信息是正确的。
I affirm that the information given above is correct to the best of my knowledge.签名Signature姓名Name:城市City:日期Date:Submission of this report does not, in itself, represent a conclusion by the manufacturer and/or authorized representative or the National Competent Authority that the content of this report is complete or accurate, that the medical device(S) caused or contributed to the alleged death or deterioration the state of the health of any person.本报告的提交本身并不代表制造商和/或其授权代表或国家主管当局对本报告的内容完整或准确的结论,也不代表所列医疗器械的任何错误和/或医疗器械引起或促成了宣称的任何人的死亡或其健康六况的严重损坏。
附录4 欧洲市场安全纠正措施ANNEX 4 EUROPEAN FIELD SAFETY CORRECTIVE ACTION REPORT FORM医疗器械警戒系统(MEDDEV 2.12/1 rev 8)本人保证就本人所掌握的知识范围,上述信息是正确的。
医疗器械欧盟RoHS附录IV豁免条款汇总
医疗器械欧盟RoHS附录IV豁免条款汇总
医疗器械是指直接或者间接用于人体的仪器、设备、器具、体外诊断试剂及校准物、材料以及其他类似或者相关的物品,包括所需要的计算机软件。
世界各国对医疗保健的需求随着人类生活质量的提高而越来越大,因而市场非常巨大,中国是国际上医疗器械的主要生产国之一,同时也是医疗器械的主要出口国。
将医疗器械投放市场需要满足相关的环保法规要求,例如欧盟RoHS指令中管控的第八类产品即医疗设备,意味着医疗设备产品投放欧盟市场需要满足RoHS 10项有害物质的限量要求。
那么是否有例外呢?在RoHS指令中有专门适用于医疗设备和监视和控制设备的有害物质豁免的附录——附录IV。
RoHS豁免,是指当某些材料中有害物质的去除或通过设计改变而使用替代物在技术上不可行等情况下,电子产品中某些材料可以暂时不符合RoHS 指令的限量要求。
然而根据豁免最长有效期规则,豁免条款并非永久有效的,因此会涉及到期,延期申请,撤销过渡等情况。
接下来我们就来盘点RoHS指令附录IV中于2022年失效以及目前处于豁免延期申请状态的豁免条款情况,有使用到这些状态的豁免条款的企业需特别关注其动态,以便豁免发生更新时能够及时应对:
目前,关于RoHS附录IV的最新动态为2022年3月欧盟Biois团队发布的Pack21评估报告,涉及的条款为附录IV的
1,1(a),1(b),1(c),2,3,5,11,13,14,15,17,26,29,31(a)和39 ,评估报告中的建议为细化部分条款的豁免范围,或维持部分现有豁免条款并给
予更长的有效期等,后续欧盟将参考此评估报告作出延期与否的最终决定。
MEDDEV2.12.1 Rev8警戒系统
3 SCOPE ............................................................................................................................................. 5 3.1 GENERAL PRINCIPLES ...................................................................................................... 6 3.1.1 FOR MANUFACTURERS .................................................................................................. 6 3.1.2 FOR MANUFACTURERS OF DEVICES THAT ARE NOT INTENDED TO ACT DIRECTLY ON THE INDIVIDUAL ...................................................................................... 7 3.1.3 FOR NATIONAL COMPETENT AUTHORITIES................................................................ 7 3.1.4 FOR USERS ..................................................................................................
警戒系统培训
10 附件
• 附件 1制造商需要报告的事故实例 • 附件 3 制造商向国家主管当局提交报告格 式表 • 附录 4 欧洲市场安全纠正措施 • 附件 5 市场安全通知模板 • 附录 6 制造商定期总结报告 • 附录 7 制造商趋势报告
• 附件 11 当警戒系统涉及到使用者时的制造 商指南
•涉及表格
• 4 定义 • Rev 8 and Rev 7对比的变化有
4.6 FIELD SAFETY CORRECTIVE ACTION (FSCA) 4.11 INDIRECT HARM Some diagnostic devices and all IVDs 4.6 FIELD SAFETY CORRECTIVE ACTION (FSCA) 4.11 INDIRECT HARM diagnostic devices IVDs and IVF/ART medical devices Revise the Note 2 and add the content of Note 3 -Note 5. Add the content of IVF/ART medical devices and the content of indirect harm.
• • • • • • • • • • • • • • •
严重损害健康的情形可能包括: A) 危及生命的疾病; B) 身体机能的永久损失或身体结构的永久损坏; C) 必须以医疗或手术的方式以避免上述 a)b)的发生。 如:—外科手术过程中中临床方面的增加; —需住院或明显延长了住院时间的情况。 D) 任何非直接的损伤 (见 4.11 的定义), 作为依据制造商的使用说明得到一 个不正确的 IND 试验结果所引起的后果。 E) 胎儿缺陷,胎儿死亡异味任何不正常的妊娠或生育缺陷。 注: 并非所有的事故都导致死亡必健康的严重损害。 未发生的情形可能归功 于侥幸的环境因 素和医护人员的介入。 下面这两条已足够构成需要报告的事故: l 一个与器械相关联的事故发生了,和 l 事故如果再次发生,可能引起了死亡或健康状况的严重损坏。 需报告的例子见附件 1.
医疗器械警戒系统指南(MEDDEV第8版)附录3和4_中英文
附件3 制造商向国家主管当局提交报告格式表ANNEX 3 REPORT FORM FOR MANUFACTURER’S TO THE NATIONAL COMPETENTAUTHORITYManufacturer’s Incident Report制造商事故报告医疗器械警戒系统本人保证就本人所掌握的知识范围,上述信息是正确的。
I affirm that the information given above is correct to the best of my knowledge.签名Signature姓名Name:城市City:日期Date:Submission of this report does not, in itself, represent a conclusion by the manufacturer and/or authorized representative or the National Competent Authority that the content of this report is complete or accurate, that the medical device(S) caused or contributed to the alleged death or deterioration the state of the health of any person.本报告的提交本身并不代表制造商和/或其授权代表或国家主管当局对本报告的内容完整或准确的结论,也不代表所列医疗器械的任何错误和/或医疗器械引起或促成了宣称的任何人的死亡或其健康六况的严重损坏。
附录4 欧洲市场安全纠正措施ANNEX 4 EUROPEAN FIELD SAFETY CORRECTIVE ACTION REPORT FORM医疗器械警戒系统(MEDDEV 2.12/1 rev 8)本人保证就本人所掌握的知识范围,上述信息是正确的。