
PCR引物流程设计详解
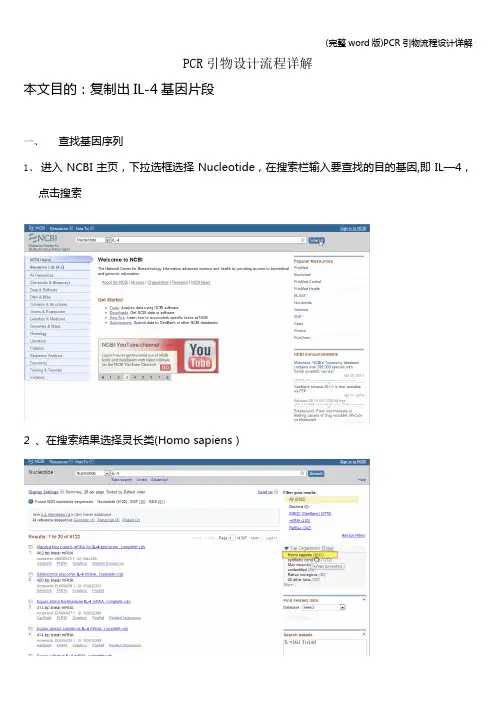
PCR引物设计流程详解
本文目的:复制出IL-4基因片段
一、查找基因序列
1、进入NCBI主页,下拉选框选择Nucleotide,在搜索栏输入要查找的目的基
因,即IL-4,点击搜索
2 、在搜索结果选择灵长类(Homo sapiens)
2、在灵长类IL-4基因中选择需要的mRNA序列
3、查看基因的相关信息
外显子区域
CDs区域
4、点击FASTA格式,并将序列保存到文档
二、使用primer premier 5.0设计引物
1、建立新文件,将所得的序列复制进输入框内
2、点击搜索按钮,搜索引物
3、设置引物设计参数(因为在之前查找基因序列的时候获知,外显子区域分别
为:1-200、201-248、249-425、426-618,又知在引物设计时引物位置最好跨越一个内含子,PCR产物长度通常为100-150bp,故设定上游引物位置为201-248,下游引物位置为249-425,产物长度为100-150bp)
4、确认条件后,显示搜索结果
4、双击选中得分最高的引物查看引物情况
(上图为上游引物情况,下图为下游引物情况)
5、将设计的上下游引物复制出来,保存到文档中
三、使用oligo 6.0对设计的引物进行评价
1、建立新文件,将从cnki上获得的cDNA复制进输入框,并点击accept接收
2、接收后显示出该序列的相关信息
3、点击edit按钮录入用primer设计的上游引物,每一次输入新数据后都需要
点击accept按钮接收
4、同理,录入下游引物
5、分析上下游引物二聚体形成情况
6、分析上下游引物发卡形成情况
7、分析上下游引物GC%
8、检测上下游引物与PCR模板其它位置错配情况
9、分析PCR整体情况
四、引物特异性检验(primer blast)
1、进入NCBI主页,并选择blast
2、选择primer blast
3、在输入框内输入模板序列和上下游引物,并设定对比数据库,点击get
primer进行对比
4、查看blast结果
Blast 结果显示,尽管IL-4与其它基因有相似区,但是引物的3’端没有完全互补。
故设计的引物能特异性的扩增出目的基因
---精心整理,希望对您有所帮助。
如何根据要求自己设计PCR引物

如何根据要求自己设计PCR引物1PCR引物设计课堂笔记○PCR这个名词大家都不陌生,但实际操作时我们常说的引物设计到底是怎么回事呢?今天我就来给大家用实例演示一下哈。
首先,我们要知道引物设计的目的是为了找到一对合适的核苷酸片段,使其能有效地扩增模板DNA序列。
引物设计是PCR的关键,附上PCR的基本流程图:○引物设计的原则:1.引物长度:一般为15-30bp,常用的是18-27bp,但不能大于38,因为过长会导致其延伸温度大于74℃,即Taq酶的最适温度。
2.引物的特异性:引物与非特异扩增序列的同源性不要超过70%或有连续8个互补碱基同源。
3.序列Tm值:引物的Tm值一般控制在55-60度, 尽可能保证上下游引物的Tm值一致,一般不超过2度。
退火温度=4×(G+C)+2×(A+T)-(5~8)4.G+C含量:有效引物中(G+C)的比例为40-60%,过高或过低都不利于引发反应。
上下游引物的GC含量不能相差太大。
5. 引物的3′端:引物的延伸是从3′端开始的,不能进行任何修饰;引物3’端的碱基一般不用A,因为A在错误引发位点的引发效率相对比较高;引物间3’端的互补、二聚体或发夹结构也可能导致PCR反应失败6.引物的5′端:引物的5′端限定着PCR产物的长度,它对扩增特异性影响不大。
因此,可以被修饰而不影响扩增的特异性。
引物5′端修饰包括:加酶切位点;标记生物素、荧光、地高辛、Eu3+等;引入蛋白质结合DNA序列;引入突变位点、插入与缺失突变序列和引入一启动子序列等。
下面以实例操作演示一下加酶切位点时如何自己设计引物:2用绿色荧光蛋白(GFP)标记蛋白NR1○简单点说,就是现在我们要把Plasmid 2中GFP基因片段添加到Plasmid 1中的NR1基因片段上,但是Plasmid 2中GFP基因片段本身并没有BamHⅠ这个酶切位点,也就说我们要在引物设计中人为地把BamHⅠ这个酶切位点的序列添加给GFP基因片段,这样PCR后得到的GFP基因片段就可以通过BamHⅠ这个酶切位点进入到Plasmid 1中,然后绿色荧光蛋白(GFP)就可以来标记蛋白NR1,达到我们之后实验中来观察蛋白NR1的目的,示意图见下。
《PCR引物设计》课件

04
pcr引物的应用与案例分 析
pcr引物在基因克隆中的应用
01
pcr引物用于基因克隆的目的是为了获得目的基因的序列信息, 进而进行后续的基因功能和表达研究。
02
设计特异性引物,通过pcr技术,从基因或基因组中筛选出目的基因。
引物设计需考虑基因序列的特异性、扩增效率和避免非特异性
03
扩增等因素。
引物特异性优化
避免引物间的互补
引物之间不应存在互补序列,以避免形成引物二聚体或发夹 结构。
避免引物与模板扩增 和产物。
引物扩增效率的优化
引物与模板的匹配度
引物的3'端应与模板完全匹配,以提 高引物的扩增效率。
引物之间的匹配度
两个引物之间应有良好的匹配度,以 保证PCR反应的顺利进行。
引导合成
引物作为合成子链的起点,通过与 DNA聚合酶的结合,引导合成与 模板互补的DNA链。
决定产物长度
引物的设计决定了PCR产物的长度 ,通过选择合适的引物,可以控制 产物的大小和特异性。
pcr引物设计的基本原则
特异性
长度和序列
引物应与模板DNA具有高度的特异性,避 免与其他非目标DNA序列发生非特异性结 合。
pcr引物的未来发展方向与挑战
引物设计的自动化
随着生物信息学的发展,未来引物设计 可能更加自动化,减少人工干预和误差
。
标准化和质量控制
建立引物设计的标准化流程,加强引 物设计的质量控制,确保实验结果的
可靠性和可重复性。
新型引物设计策略
针对特定需求,开发新型引物设计策 略,提高PCR反应的特异性和灵敏度 。
引物灵敏度测试
03
测试引物在不同模板浓度下的扩增效率,选择灵敏度较高的引
PCR实验室操作流程

PCR实验室操作流程PCR(聚合酶链反应,Polymerase Chain Reaction)是一种可以通过体外合成DNA的方法,也是现代生物技术中一项重要的分子生物学技术。
PCR技术的应用广泛,包括基因测序、基因突变检测、表达定量等。
下面是PCR实验室操作的一般流程。
1.设计引物:PCR实验的第一步是设计引物。
引物是用于扩增目标DNA片段的短链DNA序列。
两个引物分别对应目标序列的两端,其长度通常在18-24个碱基对之间。
引物的碱基序列必须与目标序列互补,以确保引物的结合和扩增特异性。
2. 制备PCR反应液:将PCR反应所需的试剂制备成PCR反应液。
PCR 反应液包括模板DNA、引物、聚合酶、反应缓冲液、dNTPs和Mg2+等。
聚合酶可以是常见的Taq聚合酶,也可以是其他高保真度的热稳定聚合酶。
反应缓冲液包含缓冲盐、pH调节剂和聚乙二醇等成分。
3.加热变性:PCR反应开始前,需要对DNA模板进行热变性,将其双链DNA解开成单链DNA,以供引物结合。
一般在95℃左右进行加热变性步骤,持续1-5分钟。
4.循环扩增:PCR实验主要包括循环扩增的步骤。
循环扩增主要分为三个步骤:变性、退火和延伸。
变性温度一般设置在94-98℃,可以使DNA双链变为单链;退火温度根据引物序列的特性来设计,一般设置在50-70℃之间,可以使引物与DNA模板序列结合;延伸温度一般为72℃,此温度下聚合酶能够合成新的DNA链。
5.PCR循环反复:PCR反应通常进行30-40个循环,每个循环包括变性、退火和延伸的三个步骤。
这样可以进行指数级扩增,生成大量目标DNA片段。
6. PCR产物检测:PCR反应结束后,可以通过凝胶电泳等方法对PCR产物进行检测。
将PCR产物与DNA分子量标记物一起电泳,可以通过与标准品比较得知扩增片段的大小。
也可以通过染色剂如SYBR Green等进行荧光定量,或者使用定量PCR方法定量扩增产物的数量。
7.结果分析和数据处理:根据PCR产物的结果进行数据分析和处理。
定量PCR的实验流程及注意事项
定量PCR的实验流程及注意事项一、实验流程:1. Primer设计:为了进行定量PCR实验,需要设计一对与目标DNA 或RNA序列特异性结合的引物。
确保引物的特异性和互补性,通过使引物的浓度相等可以最大限度地提高PCR反应的扩增效率。
2.模板DNA或RNA提取:从细胞或组织中提取目标DNA或RNA。
可以使用商业化的DNA/RNA提取试剂盒或其他方法进行提取。
注意保持样品的完整性,避免污染和降解。
3.RNA逆转录(如果需要):如果目标是RNA,则需要使用反转录酶将mRNA转换为cDNA。
通常,使用逆转录酶和随机引物进行逆转录反应。
4. qPCR反应体系:准备PCR反应体系,其中包含引物、模板DNA或cDNA、酶(如Taq DNA聚合酶、逆转录酶等)和反应缓冲溶液。
同时还可以加入SYBR Green等荧光染料或探针以实现实时监测PCR反应的进行。
5.PCR反应条件:设置合适的PCR反应条件,如温度和时间等。
通常情况下,PCR反应会进行多个循环,每个循环包括退火、延伸和变性三个步骤。
6.实时检测PCR反应:在PCR反应过程中,使用实时荧光检测系统实时监测PCR产物的积累。
根据荧光信号变化的阈值周期数(Ct值),可以推断出目标DNA或RNA的初始浓度。
7.标准曲线构建:通过使用已知浓度的目标DNA或RNA来构建标准曲线。
将标准曲线与待测样品的Ct值进行比较,可以计算出目标物浓度。
8.数据分析:根据标准曲线和待测样品的Ct值,计算出目标物的相对或绝对浓度。
可以使用专业的数据分析软件对实验结果进行统计分析和解释。
二、注意事项:1.特异性引物设计:确保引物与目标DNA或RNA的特异性结合,避免引物与非目标序列的扩增。
2.制备PCR反应的质量控制:采用无菌、无核酸污染的试剂和实验环境,避免引入杂质干扰PCR反应。
3.避免PCR反应产物的污染:使用专门用品和设备进行PCR实验,避免引入外源性DNA或RNA。
4.逆转录反应的标准化:如果进行RNA定量PCR,应尽量标准化逆转录反应的条件,以获得准确的cDNA模板。
(完整word版)PCR引物流程设计详解
PCR引物设计流程详解本文目的:复制出IL-4基因片段一、查找基因序列1、进入NCBI主页,下拉选框选择Nucleotide,在搜索栏输入要查找的目的基因,即IL—4,点击搜索2 、在搜索结果选择灵长类(Homo sapiens)2、在灵长类IL-4基因中选择需要的mRNA序列3、查看基因的相关信息外显子区域CDs区域4、点击FASTA格式,并将序列保存到文档二、使用primer premier 5。
0设计引物1、建立新文件,将所得的序列复制进输入框内2、点击搜索按钮,搜索引物3、设置引物设计参数(因为在之前查找基因序列的时候获知,外显子区域分别为:1—200、201-248、249-425、426-618,又知在引物设计时引物位置最好跨越一个内含子,PCR产物长度通常为100—150bp,故设定上游引物位置为201—248,下游引物位置为249—425,产物长度为100-150bp)4、确认条件后,显示搜索结果4、双击选中得分最高的引物查看引物情况(上图为上游引物情况,下图为下游引物情况)5、将设计的上下游引物复制出来,保存到文档中三、使用oligo 6.0对设计的引物进行评价1、建立新文件,将从cnki上获得的cDNA复制进输入框,并点击accept接收2、接收后显示出该序列的相关信息3、点击edit按钮录入用primer设计的上游引物,每一次输入新数据后都需要点击accept按钮接收4、同理,录入下游引物5、分析上下游引物二聚体形成情况6、分析上下游引物发卡形成情况7、分析上下游引物GC%8、检测上下游引物与PCR模板其它位置错配情况9、分析PCR整体情况四、引物特异性检验(primer blast)1、进入NCBI主页,并选择blast2、选择primer blast3、在输入框内输入模板序列和上下游引物,并设定对比数据库,点击get primer进行对比4、查看blast结果Blast 结果显示,尽管IL—4与其它基因有相似区,但是引物的3’端没有完全互补。
PCR引物设计
上机操作7
【实验名称】 PCR引物设计 【实验目的】 掌握引物设计的基本要求,掌握使用软件 Oligo6.0进行引物设计,掌握使用软件 Bioxm2.6 进行酶切位点分析。 【实验器材】 Oligo 6.0软件,Bioxm2.6软件,NCBI 数据库
• 实验原理
PCR引物设计的目的是为了找到一对合适的核苷酸 片段,使其能有效地扩增模板DNA序列。引物设计 总体上包含三个程序:序列下载,引物设计筛选, 特异性分析。
PCR引物的设计原则:
① 引物应用核酸系列保守区内设计并具有特异性。 ② 产物不能形成二级结构。 ③ 引物长度一般在15~30碱基之间。 ④ G+C含量在40%~60%之间。 ⑤ 碱基要随机分布。 ⑥ 引物自身和互相之间不能有连续4个碱基的互补。 ⑦ 引物5′端可以修饰,引物3′端不可修饰。 ⑧ 引物 3’端的碱基要求严格配对
DraI (1260) DraI (1274) Nco I (1322)
EGFP
XhoI (2054) Sac I (2061) Not I (2331) H indIII (2063) Eco RI (2070)
MCS
Pst I (2079) Sal I (2080) K pnI (2090) Bam H I (2101) Xba I (2113)
实验步骤
1、从NCBI数据库中下载水稻CDPK1基因的序列(2238bp), 2、向Oligo6.0程序导入模板序列:复制序列后在Oligo软件的序 列展示窗口粘贴,oligo会自动去除非碱基字符。当序列输入或 粘贴完成后,点击Accept/Discard菜单中的Accept浮动命令,即 可进入引物设计模式。 3、开始引物设计:在基因的之间设计一对扩增产物长度在 1500-1800bp左右的引物,两头加上合适的酶切位点便于连入表 达载体(见后一张PPT的图)。 具体步骤自己整理并在报告上写清楚。
PCR引物设计原理及方法
PCR引物设计基本思路1.根据实验需要,确定需要扩增的DNA序列,并知道其CDS区序列(编码结构基因区,即从起始密码子区至终止密码子区)ncbi网站查询RBS149..153/gene="eryF"CDS158..1372/gene="eryF"1ggatcccgat cgtgtcggag gaagaggcca agtcgcgccg ccccgaccag ctgctggtgc61tgccctggat ctaccgcgac gggttcgtcg aacgcgagca ggagttcctc gctggcggcg121gaaagctgat cttcccccta ccccgactgg aagtcgtatg acgaccgttc ccgatctcga181aagcgactcc ttccacgtcg actggtaccg cacctacgcc gagctgcgcg agaccgcgcc241ggtgacgccg gtgcgcttcc tcggccagga cgcgtggctg gtcaccggct acgacgaggc301gaaggccgcg ctgagcgacc tgcgcctgag cagcgacccg aagaagaagt acccgggcgt361ggaggtcgag ttcccggcat acctcggttt ccccgaggac gtgcggaact acttcgccac421caacatgggc accagcgacc cgccgaccca cacccggctg cgcaagctgg tgtcgcagga481gttcaccgtc cgccgcgtgg aggcgatgcg gccccgcgtc gagcagatca ccgcggagct541gctcgacgag gtgggcgact ccggcgtggt cgacatcgtc gaccgcttcg cccacccgct601gcccatcaag gtcatctgcg agctgctcgg cgtcgacgag aagtaccgcg gggagttcgg661gcggtggagc tcggagatcc tggtcatgga cccggagcgg gccgaacagc gcgggcaggc721ggccagggag gtcgtcaact tcatcctcga cctggtcgag cgccgccgca ccgagcccgg781cgacgacctg ctgtccgcgc tgatcagggt ccaggacgac gatgacggtc ggctcagcgc841cgacgagctg acctccatcg cgctggtgct gctgctggcc ggtttcgagg cgtcggtgag901cctcatcggg atcggcacct acctgctgct cacccacccg gaccagctcg cgctggtgcg 961gcgggacccg tcggcgctgc ccaacgccgt cgaggagatc ctgcgctaca tcgctccgcc 1021ggagaccacc acgcgcttcg ccgcggagga ggtggagatc ggcggtgtcg cgatccccca 1081gtacagcacg gtgctggtcg cgaacggcgc ggccaaccgc gacccgaagc agttcccgga 1141cccccaccgc ttcgacgtca cccgcgacac ccgcggccac ctgtcgttcg ggcagggcat 1201ccacttctgc atgggccggc cgctggccaa gctggagggc gaggtggcgc tgcgggcgct 1261gttcggccgc ttccccgctc tgtcgctggg aatcgacgcc gacgacgtgg tgtggcggcg 1321ttcgctgctg ctgcggggca tcgaccacct accggtgcgg ctcgacggat gagcacctgg 1381ctgcggcggt tcggtcctcc cgtcgagcac cgggcgcggc tggtgtgctt cccgcacgcg 1441ggagccgcgg ccgactccta cctcgacctc gcgcgcgcct tggcgcccga gatcgacgtg 1501cacgccgtgc agtacccggg gcgccaggac cgccgcgacg aggagcccct gggcaccgcc 1561ggcgagatcg ccgacgaggt ggccgccgtg ctgcgcgcgt cgggcggcga cggcccgttc 1621gccctgttcg ggcacagcat gggcgcgttg atcgcctacg agacggcgcg caggctcgaa 1681cgcgagcccg gcggcgggcc gctgcggctg ttcgtgtccg ggcagaccgc cccgcgcgtg 1741cacgagcgcc gcaccgacct gcccggcgac gacggtctgg tggacgagct gcgccggctc 1801ggcaccagcg aggcggcgct ggccgacgag gccctgctcg ccatgtcgct gccggtgctg 1861cgcgccgact accgcgtgct gcgctcctac gcctgggcgg acggaccacc gctgcgggcc 1921ggcatcaccg cgctgtgcgg cgacgccgac ccgctgaccg cgaccgggga cgccgagcgc 1981tggttgcagc actcggtcat ccccggccgg accaggacct tccccggcgg gcacttctac 2041ctgggtgaac aggtcaccga ggtggccggt gccgtgcgcc gggacctgct acgcgccggg 2101cttgcgggct gaggcgatca cgaagtcgag cgcgggcagc tcgcccttca tgcccgagtc 2161gctggtcagc gaccgcttga cctggctgta gaagagcctg ctcacgctct tcttgaacga2221ctcgtcctgc aggcacctgg ctg2.选择所需的载体,确定合适的酶切位点。
PCR引物设计方法及步骤
PCR引物设计方法及步骤查找目的基因序列并不能直接用于我们研究所用,因为查找到的基因序列只能算是基因的电子序列,并不是我们研究要用的现实中的序列,如何获得现实的基因序列呢?这就需要我们根据基因的电子序列来设计引物了,通过引物借助PCR方法才能获得我们的目的基因序列。
接下来,我们将介绍一下PCR方法并讲述如何设计引物。
PCR(polymerase chain reaction),即聚合酶链反应,又称基因体外扩增技术,是由一对引物介导、能在体外对特定DNA 片段进行快速酶促扩增的技术。
PCR能把很微量的遗传物质在数小时内扩增数百万倍达到检测水平.使原来无法进行分析和检测的许多项目得以完成。
PCR引物设计的目的是找到一对合适的核苷酸片段,使其能有效地扩增模板DNA序列。
引物的优劣直接关系到PCR的特异性与成功与否。
对引物的设计不可能有一种包罗万象的规则确保PCR的成功,但遵循某些原则,则有助于引物的设计。
1.引物的特异性引物与非特异扩增序列的同源性不要超过70%或有连续8个互补碱基同源。
2.避开产物的二级结构区某些引物无效的主要原因是引物重复区DNA二级结构的影响,选择扩增片段时最好避开二级结构区域。
用有关计算机软件可以预测估计mRNA的稳定二级结构,有助于选择模板。
实验表明,待扩区域自由能(△G°)小于58.6lkJ/mol时,扩增往往不能成功。
若不能避开这一区域时,用7-deaza-2′-脱氧GTP取代dGTP对扩增的成功是有帮助的。
3.长度寡核苷酸引物长度为15~30bp,一般为20~27mer。
引物的有效长度:Ln=2(G+C)+(A+T)Ln值不能大于38,因为>38时,最适延伸温度会超过T aq DNA聚合酶的最适温度(74℃),不能保证产物的特异性。
4.G+C含量G+C含量一般为40%~60%。
其Tm值是寡核苷酸的解链温度,即在一定盐浓度条件下,50%寡核苷酸双链解链的温度,有效启动温度,一般高于Tm值5~10℃。
PCR引物设计原理及原则
PCR引物设计原理及原则PCR引物设计是指在聚合酶链反应(PCR)中使用的引物的设计过程。
PCR引物起到了在PCR扩增过程中特异性识别和引导DNA复制反应的作用。
因此,PCR引物的设计直接影响PCR反应的成功与否。
以下是PCR引物设计的原理及原则。
一、PCR引物设计的原理1.引物长度:引物的长度通常为18-25个碱基对。
引物过短可能导致非特异性引物结合,引物过长可能导致反应条件不佳。
较长引物(20-25个碱基对)通常用于扩增目标DNA较长的片段,而较短引物(18-20个碱基对)通常用于扩增较短的目标DNA片段。
2.引物序列:引物的序列应与目标DNA序列互补,以确保引物与模板DNA的特异性结合。
引物序列应尽量避免重复序列或序列中的碱基。
此外,引物序列的催化部位(3'端)应该具有高度的特异性与模板DNA序列匹配,以确保PCR反应的特异性。
3.引物的Tm值:引物的Tm值是指反应温度下引物和目标DNA序列的熔解温度。
引物的Tm值应相似,通常在56-64℃之间,以保证引物与目标DNA序列结合的特异性和稳定性。
4.引物的GC含量:引物的GC含量对PCR反应的效率和特异性有重要影响。
引物的GC含量应控制在40-60%之间,过高或过低的GC含量可能导致引物结合能力不佳。
二、PCR引物设计的原则1.引物特异性:引物应与目标DNA序列的特异区域互补,以确保特异性扩增。
在设计引物时,应避免引物与非目标序列互补或有任何交叉杂交现象。
2.引物长度:引物长度通常为18-25个碱基对,过短或过长的引物可能导致PCR反应效果不佳。
3.引物序列中避免重复序列:引物序列中避免过多的重复序列,以免引发非特异性引物结合。
4.引物催化部位特异性:引物的催化部位(3'端)应具有高度的特异性与模板DNA序列匹配,以确保PCR反应的特异性。
5.引物的Tm值匹配:引物的Tm值应相似,通常在56-64℃之间,以确保引物在反应温度下与模板DNA序列结合的稳定性。
实验二PCR引物设计
5. 上下引物的互补性:
• 一个引物的3'末端序列不允许结合到另一个引物 的任何位点上,因为PCR中引物浓度较高,会形 成引物二聚体。
6. 3’末端 • 3’末端的性质非常关键。 • 不推荐3’末端有….NNNCG或…..NNNGC序列的
引物,GC高自由能促进发夹及引物二聚体产生; • 5’端序列添加限制性酶切位点。
二、Primer Premier 软件设计引物
• 是由加拿大的 Premier 公司开发的专业用于 PCR或测序引物以及杂交探针的设计、评估的 软件
• 主要界面分为序列编辑窗口(genetank)、 primer design、酶切分析(restriction site)和 Motif
பைடு நூலகம்
正向(As is)、反向(reversed)、互补(complemented)及 反向互补(reverse complemented )。
E值越小为好!!
缺失或插入,用“-”来表 示
Query1、2表示输入 的两对引物,Sbjct表 示在库里比对的序列
Degeneracy多义性,尽量减少
GC% 含量:对于 引物多义性,这样会带来更好
PCR 反应来说 GC 的特异性,尽量避免3’末端
含量在50% 左右比 的多义性,因为这个位置即使
较合适。
一个碱基的错配都能阻止引物
(40-60%,45-55%) 延伸。
三、ncbi 在线 primer-Blast 获取候选引物
• 在Enter Query Sequence栏中输入引物序列: • 例:引物为5’-CTGAGATCCTGAGCCTTTGG-3’;
5’-TGCCCATCACAACATCATCT-3’
• 同时输入上下游引物。输入上下游引物都从5’ → 3’。