
进口注册中证明性文件准备
浅谈进口药品注册申请中证明性文件的准备
“证明性文件”是药品申报资料项目中最重要的一份文件,是申请人所提供的证明这个药品及该申请符合有关法规的文件。
同时,它也是SFDA受理中心形式审查的重要内容。
一旦证明性文件有任何差错或是有不一致的地方,SFDA都会拒绝接受该申请。
而由于证明性文件的修改或是重新出具,都需要境外制药厂商甚至是当地药监部门办理,有时更是需要进行公证和中国使领馆的认证,因此重新办理往往需要很长时间。
由此可知,注册人员必须慎重对待此项文件,在申请递交之前就要确保这份文件的正确性,否则接到补正通知后再次办理就会耽误申请递交的时间。
在本文中,笔者对于进口药品注册申请中的证明性文件进行简单的介绍,希望能够对刚从事该领域的人员有所帮助。
根据《药品注册管理办法》(28号令),对于进口药品,证明性文件包括:
1. 生产国家或者地区药品管理机构出具的允许药品上市销售及该药品生产企业符合药品生产质量管理规范的证明文件、公证文书及其中文译本。
2. 由境外制药厂商常驻中国代表机构办理注册事务的,应当提供《外国企业常驻中国代表机构登记证》复印件。
境外制药厂商委托中国代理机构代理申报的,应当提供委托文书、公证文书及其中文译本,以及中国代理机构的《营业执照》复印件。
3. 申请的药物或者使用的处方、工艺等专利情况及其权属状态说明,以及对他人的专利不构成侵权的声明。
下面针对各种不同申请对证明性文件做更为详细的解释说明:
1. 进口药品注册申请
进口药品申请,是指境外生产的药品在中国境内上市销售的注册申请。
对于上面提到的文件1,申请人通常会提供CPP(Certificate of Pharmaceutical Product)证书,这份证书可以同时证明该药品在国外已经批准上市销售以及生产企业符合药品生产质
量管理规范,而且一般国家出具的CPP证书都符合世界卫生组织推荐的统一格式,这样也就不需要经所在国公证机构公证及驻所在国中国使领馆的认证。
因此,是目前进口注册申请中最为申请人经常使用的一份文件。
但申请人也可以提供其他同等的文件,只要是当地的药品管理机构出具的能够证明申请药品已经批准上市销售,并且该药品生产企业符合药品生产质量管理规范就是符合受理条件的,比如“自由销售证书”+“GMP证书”就能够作出如此的证明,只是根据规定,这两份文件需要进行公证和认证。
此外,还有其它形式的能做出同等证明的文件,但实际中比较少见。
注册人员在使用这些文件时最好事先咨询SFDA受理中心,以证明这些文件的适用性。
以上讲的是进口制剂的该项文件的要求,对于进口原料药,因为有其特殊性,所以还需特别说明。
法规中规定原料药可提供:①生产国家或者地区药品管理机构出具的允许该原料药上市销售及该药品生产企业符合药品生产质量管理规范的证明文件,也明确可提供②欧洲药典适用性证明文件(CEP,Certificate of Suitability to the Monographs of the European Pharmacopeia)与附件,或者③该原料药主控系统文件(DMF,Drug Master File)的文件号以及采用该原料药的制剂已在国外获准上市的证明文件及该药品生产企业符合药品生产质量管理规范的证明文件。
因此可见,其中的文件①和制剂中描述相同,但增加了可供选择的文件②和文件③。
究其原因,是因为各国对原料药的管理有所不同,比如有些国家是以DMF备案的形式管理原料药,因此药监部门不能出具原料药的上市证明。
但韩国、印度等国家的药监部门也能像对待制剂一样出具CPP证书,因此法规中对于原料药的证明性文件提供了多种选择。
证明性文件中的文件2是有关证明境外制药厂商和国内代理人关系的文件。
如果境外制药厂商在国内有常驻代表机构,那么提供《外国企业常驻中国代表机构登记证》复印件即可;但一般都是境外厂商委托国内的代理公司负责该注册申请事务,此情况下就需提供能证明这种委托关系以及国内代理公司资质的文件。
需要注意的是,注册委托书需要进行公证,以证实其真实性。
最后一份证明性文件是专利不侵权声明。
由于药品有大量的有关专利。
SFDA不可能对所有的申请药品进行专利方面的审查,为了避免涉嫌其中,故要求申请人提供一份其提出的申请不侵犯其它方专利的声明。
这份声明签字原件即可。
2. 国际多中心临床试验申请
对于国际多中心临床试验的申请,因为一般涉及的药品都是处于临床开发阶段的创新药,尚未在任何国家批准上市,因此法规中规定可以不提供上市证明,但应提供其临床试验用药物在符合药品生产质量管理规范的条件下制备的情况说明,即GMP符合性声明。
另外,对于“授权信”和“专利不侵权声明”,其要求和进口药品注册申请一致。
3. 补充申请
补充申请是指新药申请、仿制药申请或者进口药品申请经批准后,改变、增加或者取消原批准事项或者内容的注册申请。
因此,此类申请中的药品已经获得了SFDA的批准,这与以上提及的申请情况不同,其证明性文件也会有所不同。
总的来说,产品的上市销售及该药品生产企业符合药品生产质量管理规范的证明不必再提供,但应当提交其生产国家或者地区药品管理机构出具的允许药品变更的证明文件、公证文书。
尤其是对于变更药品规格、改变产地、改变制药厂商和注册地址名称的补充申请,必须提供所要求的变更证明文件。
但对于其他类型的补充申请,如果生产国家或者地区药品管理机构确实不能出具有关证明文件的,可以依据当地法律法规的规定做出说明,该说明签字原件即可。
比如根据《中国药典》修改进口药品的质量标准,这项变更因为境外制药厂
商不需在本国提出申请,也就无法提供境外批准的证明文件,因此在报SFDA时仅提供一份说明就能够被受理。
另外,还应提供代理授权信,但专利声明不需提供。
4. 再注册申请
再注册申请,是指药品批准证明文件有效期满后申请人拟继续生产或者进口该药品的注册申请。
进口药品注册证的有效期为5年,有效期届满,需要继续生产或者进口的,申请人应当在有效期届满前6个月申请再注册。
对于再注册申请的证明性文件,申请人需提供生产国家或者地区药品管理机构出具的允许药品上市销售及该药品生产企
业符合药品生产质量管理规范的证明文件,该文件的要求同一项新的进口药品注册申请一致。
另外,代理授权信需提供,但专利不侵权声明不需再提供。
如果再注册申请中附加补充申请,则应另按补充申请的要求提供有关的证明性文件及公证文书。
下表对以上的4种情况进行了总结。
以上根据进口药品所常递交的申请类型,对有关的证明性文件进行了简单的介绍。
由于有些国家药监部门的管理制度不同,所以提供的证明性文件可能也会不同,这种情况下务必在递交前得到SFDA受理中心的认可,以免递交时被受理中心查出不合格而耽误时间。
总之,证明性文件是非常重要的文件,在开始准备递交一份申请之初,就应该和境外申办方确认他们能提供何种证明性文件,并且由于申请表和各个证明性文件之间必须保持一致,所以要反复核对,确保一次性递交成功。
医疗器械注册申报资料要求和批准证明文件格式
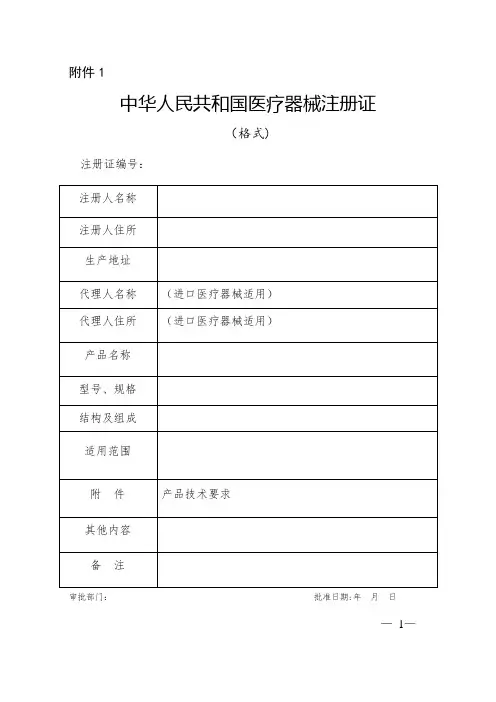
附件1中华人民共和国医疗器械注册证(格式)注册证编号:审批部门:批准日期:年月日—1—有效期至:年月日(审批部门盖章)—2—中华人民共和国医疗器械注册变更文件(格式)注册证编号:审批部门:批准日期:年月日(审批部门盖章)—3—国家食品药品监督管理总局医疗器械临床试验批件(格式)批件号:—4 —审批部门:批准日期: 年月日(审批部门盖章)附件4医疗器械注册申报资料要求及说明—5 —注册申报资料应有所提交资料目录,包括申报资料的一级和二级标题。
每项二级标题对应的资料应单独编制页码。
一、申请表二、证明性文件(一)境内申请人应当提交:1。
企业营业执照副本复印件和组织机构代码证复印件.—6 —2。
按照《创新医疗器械特别审批程序审批》的境内医疗器械申请注册时,应当提交创新医疗器械特别审批申请审查通知单,样品委托其他企业生产的,应当提供受托企业生产许可证和委托协议。
生产许可证生产范围应涵盖申报产品类别。
(二)境外申请人应当提交:1.境外申请人注册地或生产地址所在国家(地区)医疗器械主管部门出具的允许产品上市销售的证明文件、企业资格证明文件.2.境外申请人注册地或者生产地址所在国家(地区)未将该产品作为医疗器械管理的,申请人需要提供相关证明文件,包括注册地或者生产地址所在国家(地区)准许该产品上市销售的证明文件。
3。
境外申请人在中国境内指定代理人的委托书、代理人承诺书及营业执照副本复印件或者机构登记证明复印件.三、医疗器械安全有效基本要求清单说明产品符合《医疗器械安全有效基本要求清单》 (见附件8)各项适用要求所采用的方法,以及证明其符合性的文件.对于《医疗器械安全有效基本要求清单》中不适用的各项要求,应当说明其理由。
对于包含在产品注册申报资料中的文件,应当说明其在申报资料中的具体位置;对于未包含在产品注册申报资料中的文件,应当注明该证据文件名称及其在质量管理体系文件中的编号备查.—7 —四、综述资料(一)概述描述申报产品的管理类别、分类编码及名称的确定依据。
外国保健食品进口到中国注册手续完全指导手册1
外国保健食品进口到中国注册手续完全指导手册1说明:公司首先确定是否有进出口权(如没有需找有关代理公司解决进出口权问题)需找代理公司:解决进出口权、公司经营范围增项外国保健食品进口中国市场之前都务必同意国家卫生部门的审批,取得国家食品药品监督管理局(SFDA)颁发的《批件》《进口保健食品注册批件》(下列简称《批件》),然后才能办理进关等手续。
未领取《批件》的产品无法入关。
无批件的产品不得在大陆市场销售,否则一经查处将受到严厉处罚。
因此许多外国企业与国内经销商都非常需要熟悉如何办理进口保健食品批件的注册工作。
申报进口保健食品的程序境外合法的保健食品生产商才能够申请注册保健食品批文,同时这个产品需要在生产国(地区)生产销售一年以上,申报的时候须要委托其境内办事机构或者中国境内代理机构办理。
产品首先要在国家指定的检验机构进行检验,然后向国家食品药品监督管理局申请注册,国家局初审受理之后会组织配方、工艺、检验等方面的专家召开审评会对产品资料进行技术审评,提出意见。
待意见公布后,申请企业应对专家提出的意见进行补充、修订,最后符合国家注册要求的产品将等待国家局的行政审批,有严重问题的产品将不予批准。
注册保健食品批件周期在国外,保健食品多是实行备案制管理,不用进行申报,因此不需要很多费用与时间。
但在中国是实行注册制管理的,因此与国外有较大区别。
申报保健食品批件的周期是与产品申报的功能密切有关的,申报的时间从1-2年不等,因此要具体产品具体分析。
保健食品申报周期要紧表达在下列几个方面:1、检验周期申报进口保健食品务必完成的检验项目有:安全性试验(毒理)、功能学试验、稳固性试验、卫生学检验、功效/标志性成分鉴定试验。
卫生学、稳固性、功效成分的检测通常需要4个月左右;安全性试验、动物功能试验通常需要5、6个月左右。
人体试食试验通常会在3-5个月的样子。
这样综合来看,不需要人体试验的通常检验周期会在8-10个月左右,需要人体试验的会在12-14个月左右。
海关注册登记证明书(完整版)
海关注册登记证明书海关注册登记证明书以 a4 纸装订成册:1、《海关企业管理业务操作审批单》;2、《报关单位情况登记表》;3、《对外贸易经营者备案登记表》(内资企业提供,正反两面复印)或《批准证书》(仅外商投资企业提供);4、《营业执照》复印件(加盖公司公章);5、基本账户开户银行出具的《开户许可证》复印件;6、国税登记证(复印件);7、组织机构代码证(复印件);8、章程;9、企业法定代表人或私营企业负责人身份证件复印件;10、《报关单位管理人员情况登记表》; 11、《报关单位报关专用章备案表》。
将以上材料全部按顺序装订成册。
来海关注册时,将以上材料原件及《验资报告》一并带来,用于核对。
三、经海关初审通过后,将注册登记材料送报关行预录入,然后海关复审,制发《海关进出口货物收发货人注册登记证明书》,证书有效期3 年。
企业必须于有效期届满前 30 日,到海关办理换证手续四、签订《无纸通关协议书》一式三份,为今后的无纸报关作准备。
五、刻制“报关专用章”。
企业到指定地点按照统一模式刻章,然后凭《海关注册登记证明书》取出“报关专用章”到海关进行印模备案。
六、开展进出口业务,还需办理“中国电子口岸”i 卡,请参看《办理电子口岸 i 卡程序》。
为办理“中国电子口岸”i 卡,请先到外汇管理局办理《外汇核销员登记表》,需要带:企业核销员的 1寸照片 2张,申请书、介绍信及 4 个部门的复印件《组织机构代码证》、《营业执照》、《海关注册登记证书》、外经贸局发的《对外贸易经营者备案登记表》或《批准证书》。
“中国电子口岸”i卡办理程序一、企业在计算机上填制“电子口岸 i 卡表格”1号表、 2 号表,请认真阅读填表说明,填制好后用 a4 的纸打印出来。
表后随附六个单位的证书复印件:组织机构代码证、营业执照、国税税务登记证、海关证书、《对外贸易经营者备案登记表》(外资企业为《批准证书》)、外汇核销员证。
经海关审核后,录入数据,海关通过网络将数据传送到青岛海关制卡中心和本市各有关审查部门。
中国药品到俄罗斯注册所需的文件和流程

中国药品到俄罗斯注册所需的文件和流程中国药品到俄罗斯注册所需的文件和流程在全球化的今天,中俄两国的经济合作日益密切。
作为世界上最大的国家之一,俄罗斯市场拥有巨大的潜力,对中国药品企业来说,进入俄罗斯市场无疑是一个重要的战略决策。
然而,要将中国药品成功注册到俄罗斯市场,并顺利上市销售,必须了解并遵守俄罗斯的药品注册相关法规和流程。
本文将介绍中国药品到俄罗斯注册所需的文件和流程,并分享个人观点和理解。
一、文件准备1. 产品注册申请表:申请表是整个注册流程的核心文件,它记录了药品的基本信息、生产工艺、质量控制标准等重要信息。
申请表需要详细填写并附上相关证明文件。
2. 药品说明书和标签:药品说明书和标签对于保证药品的安全性和合规性起着至关重要的作用。
药品说明书需要详细描述药品的性质、用途、用法和剂量等信息,药品标签需要在包装上明确标注药品的名称、规格、生产日期、有效期等信息。
3. 药品检验报告:药品的质量检验是药品注册的重要环节,药品检验报告是药品质量的重要证明文件。
药品企业需将药品送至经认可的检验机构进行检验,并获得药品检验报告。
4. 药品生产许可证明:药品生产许可证明是药品注册所需的重要文件之一,它证明了药品企业有合法的药品生产资质,并具备一定的质量管理能力。
5. 临床试验数据:临床试验数据是药品注册的另一个关键要素,它证明了药品在人体上的疗效和安全性。
药品企业需要进行符合俄罗斯法规要求的临床试验,并将试验结果提交给相关部门。
二、注册流程1. 前期准备:在正式进行注册之前,药品企业需要进行市场调研,了解俄罗斯市场的需求和竞争情况,明确自身产品的优势和定位。
企业还需熟悉俄罗斯的药品注册法规和流程,预估时间和成本。
2. 提交申请:药品企业根据俄罗斯的注册要求,准备好所有所需文件,并递交给俄罗斯相关部门。
部门会对申请材料进行初步审查,如有问题会要求补充提交。
3. 评估和审批:俄罗斯相关部门会对药品进行评估和审批,评估的内容包括药品的质量、疗效、安全性等方面。
进口药品流程及注册程序

Interactions amongst Multiple Components in the
Determination. 10)Experiment Data and Information on the Research of Drug
Compound Product.
Quality Specification and analysis procedure and Related
1. 国内外尚未获准上市销售的 -按化学药品注册分类1报送
2.已在生产国或地区获准上市销售, 但中国 为首次进口的 -按照化学药品注册分类3报送
3.在中国已同一品种获准上市销售(进口、 生产)的 -按照化学药品注册分类3报送
化学药品申报资料项目
包括四部分: (一)综述资料 (二)药学研究资料 (三)药理毒理研究资料 (四)临床试验资料
(三) 药理毒理研究资料
22、复方制剂中多种成份药效、毒性、药代动力学相互影响 的试验资料及文献资料。
23、致突变试验资料及文献资料。 24、生殖毒性试验资料及文献资料。 25、致癌试验资料及文献资料。 26、依赖性试验资料及文献资料。 27、非临床药代动力学试验资料及文献资料。
(四)临床试验资料
进口药品申请,是指境外生产的药品在中国境内上 市销售的注册申请。此处所述“境外”,包括香港、澳 门和台湾。经SFDA审评符合注册要求后,在外国生 产的药品获《进口药品注册证》,在香港、澳门和 台湾生产的药品获《医药产品注册证》,证书有效 期5年,如欲延续,必须在证书到期前6个月提出再 注册。
2、申请人资格
23) Study and Literatures on Mutagenicity Test.
Literatures.
进口药品注册管理办法三篇
进口药品注册管理办法三篇篇一:进口药品注册管理办法1、申请进口药品注册,应当填写《药品注册申请表》,报送有关资料和样品,提供相关证明文件,(证明性文件需向进口国的大使馆进行公证)向国家食品药品监督管理局提出申请。
2、国家食品药品监督管理局对申报资料进行形式审查需30日,符合要求的,出具药品注册申请受理通知书并通知中国药品生物制品检定所组织对3个生产批号的样品进行注册检验。
3、中国药品生物制品检定所收到资料和样品后,应当在5日内组织进行注册检验。
4、承担进口药品注册检验的药品检验所在收到资料、样品和有关标准物质后,应当在60日内完成注册检验并将药品注册检验报告报送中国药品生物制品检定所。
特殊药品和疫苗类制品的样品检验和药品标准复核应当在90日内完成。
5、中国药品生物制品检定所接到药品注册检验报告和已经复核的进口药品标准后,应当在20日内组织专家进行技术审查,必要时可以根据审查意见进行再复核。
6、国家食品药品监督管理局药品审评中心应当在120日内组织药学、医学及其他技术人员对申报资料进行审评,如需补充资料,审评中心发布补充资料通知,根据通知内容,需在4个月内一次性将资料补充完毕。
药品审评中心对补充资料进行审评需40日。
7、国家食品药品监督管理局应当在20日内作出审批决定;20日内不能作出决定的,经主管局领导批准,可以延长10日,并应当将延长时限的理由告知申请人。
8、国家食品药品监督管理局应当自作出药品注册审批决定之日起10日内颁发、送达有关行政许可证件。
9、申请人拿到临床批件需向国家食品药品监督管理局提交临床方案等资料进行备案,然后进行临床试验6-8个月。
10、将临床报告递交国家食品药品监督管理局。
国家食品药品监督管理局药品审评中心应当在120日内组织药学、医学及其他技术人员对报送的临床试验等资料进行全面审评。
如需补充资料,审评中心发布补充资料通知,根据通知内容,需在4个月内一次性将资料补充完毕。
药品审评中心对补充资料进行审评需40日。
药品补充申请注册申报资料项目及说明
药品补充申请注册申报资料项目及说明1.药品批准证明文件及其附件的复印件:包括与申请事项有关的本品各种批准文件,如药品注册批件、补充申请批件、商品名批准文件、药品标准颁布件、药品标准修订批件和统一换发药品批准文号的文件、《新药证书》、《进口药品注册证》、《医药产品注册证》等。
附件包括上述批件的附件,如药品标准、说明书、标签样稿及其他附件。
2.证明性文件:(1)申请人是药品生产企业的,应当提供《药品生产许可证》及其变更记录页、营业执照、《药品生产质量管理规范》认证证书复印件。
申请人不是药品生产企业的,应当提供其机构合法登记证明文件的复印件。
由境外制药厂商常驻中国代表机构办理注册事务的,应当提供外国企业常驻中国代表机构登记证复印件。
境外制药厂商委托中国药品注册代理机构代理申报的,应当提供委托文书、公证文书及其中文译本,以及中国药品注册代理机构的营业执照复印件。
(2)对于不同申请事项,应当按照“申报资料项目表”要求分别提供有关证明文件。
(3)对于进口药品,应当提交其生产国家或者地区药品管理机构出具的允许药品变更的证明文件、公证文书及其中文译本。
其格式应当符合中药、天然药物、化学药品、生物制品申报资料项目中对有关证明性文件的要求。
除变更药品规格、改变产地、改变制药厂商和注册地址名称外,生产国家或者地区药品管理机构不能出具有关证明文件的,可以依据当地法律法规的规定做出说明。
3.修订的药品说明书样稿,并附详细修订说明。
4.修订的药品标签样稿,并附详细修订说明。
5.药学研究资料:根据对注册事项的不同要求,分别提供部分或全部药学研究试验资料和必要的原注册申请相关资料,申报资料项目按照附件1~3中相应的申报资料项目提供。
6.药理毒理研究资料:根据对注册事项的不同要求,分别提供部分或全部药理毒理研究的试验资料和必要的国内外文献资料,申报资料项目按照附件1~3中相应的申报资料项目提供。
7.临床研究资料:要求进行临床研究的,应当按照附件1~3中相应的申报资料项目要求,在临床研究前后分别提交所需项目资料。
进口药品注册资料-中英对照
注册分类4、5.2类申报资料要求(试行)一、申报资料项目Application File Item(一)概要Summary1.药品名称。
Drug name2.证明性文件。
Certified document2.1注册分类4类证明性文件Certified document of class 4 product byregister classification.2.2注册分类5.2类证明性文件Certified document of class 5.2 product byregister classification.3.立题目的与依据。
Purpose and basis of subject selection4.自评估报告。
Self-assessment report5.上市许可人信息。
Listed Licensee information6. 原研药品信息。
Innovator product information7.药品说明书、起草说明及相关参考文献。
Package insert, drafting Instruction and related references8.包装、标签设计样稿。
Design comps of product packaging and label.(二)原料药Drug Substance (API)9.(2.3.S,注:括号内为CTD格式的编号,以下同)原料药药学研究信息汇总表。
(2.3.S, Note: Figures in bracket are numbers in CTD format, the same below) Summary of Pharmaceutical Study Information of Drug Substance (API)10.(3.2.S)原料药药学申报资料。
Pharmaceutical Applification Files of Drug Substance (API)10.1.(3.2.S.1)基本信息General Information10.2.(3.2.S.2)生产信息Manufacture10.3.(3.2.S.3)特性鉴定Characterization10.4.(3.2.S.4)原料药的质量控制Control of Drug Substance10.5.(3.2.S.5)对照品Reference Standards10.6.(3.2.S.6)包装材料和容器Container Clouser System10.7.(3.2.S.7)稳定性Stability(三)制剂Drug Product11. (2.3.P)制剂药学研究信息汇总表。
浅谈进口药品注册申请中证明性文件的准备
浅谈进⼝药品注册申请中证明性⽂件的准备“证明性⽂件”是药品申报资料项⽬中最重要的⼀份⽂件,是申请⼈所提供的证明这个药品及该申请符合有关法规的⽂件。
同时,它也是SFDA受理中⼼形式审查的重要内容。
⼀旦证明性⽂件有任何差错或是有不⼀致的地⽅,CFDA都会拒绝接受该申请。
⽽由于证明性⽂件的修改或是重新出具,都需要境外制药⼚商甚⾄是当地药监部门办理,有时更是需要进⾏公证和中国使领馆的认证,因此重新办理往往需要很长时间。
由此可知,注册⼈员必须慎重对待此项⽂件,在申请递交之前就要确保这份⽂件的正确性,否则接到补正通知后再次办理就会耽误申请递交的时间。
在本⽂中,笔者对于进⼝药品注册申请中的证明性⽂件进⾏简单的介绍,希望能够对刚从事该领域的⼈员有所帮助。
根据《药品注册管理办法》(28号令),对于进⼝药品,证明性⽂件包括:1. ⽣产国家或者地区药品管理机构出具的允许药品上市销售及该药品⽣产企业符合药品⽣产质量管理规范的证明⽂件、公证⽂书及其中⽂译本。
2. 由境外制药⼚商常驻中国代表机构办理注册事务的,应当提供《外国企业常驻中国代表机构登记证》复印件。
境外制药⼚商委托中国代理机构代理申报的,应当提供委托⽂书、公证⽂书及其中⽂译本,以及中国代理机构的《营业执照》复印件。
3. 申请的药物或者使⽤的处⽅、⼯艺等专利情况及其权属状态说明,以及对他⼈的专利不构成侵权的声明。
下⾯针对各种不同申请对证明性⽂件做更为详细的解释说明:1. 进⼝药品注册申请进⼝药品申请,是指境外⽣产的药品在中国境内上市销售的注册申请。
对于上⾯提到的⽂件1,申请⼈通常会提供CPP(Certificate of Pharmaceutical Product)证书,这份证书可以同时证明该药品在国外已经批准上市销售以及⽣产企业符合药品⽣产质量管理规范,⽽且⼀般国家出具的CPP证书都符合世界卫⽣组织推荐的统⼀格式,这样也就不需要经所在国公证机构公证及驻所在国中国使领馆的认证。
进口医疗器械注册需要提交的资料
进口医疗器械注册需要提交的资料
1.产品说明书:包括产品的基本信息、适应症、禁忌症、使用方法、
使用说明、使用注意事项等。
2.产品注册证明:提交产品原产国或者出口国的注册证明文件,以证
明该产品在原产国或者出口国已经通过注册。
3.生产厂家资质证明:包括生产厂商的注册证明、质量管理体系认证
证书等。
4.化学、物理和生物安全性资料:包括医疗器械的化学成分、材料组成、物理特性、生物学安全性、可重复使用性等。
5.临床试验数据:对于高危、高使用频率的医疗器械,需要提交临床
试验数据,以证明其安全性和有效性。
6.相关技术文件:包括产品设计和制造、材料组成、生产工艺、质量
控制等技术文件。
7.其他相关资料:可能需要提交的其他资料,如产品样品、生产许可
证明、质量控制文件、质量标准文件等。
总之,进口医疗器械注册需要提交的资料涉及产品的基本信息、原产
国或出口国的注册证明、生产厂家的资质证明、化学、物理和生物安全性
资料、临床试验数据、技术文件等。
不同国家和地区的要求可能有所不同,具体需求还需要根据国家相关部门的要求进行确认和提交。