
SFDA新药注册分类
化学药品
第一类:首创的原料药及其制剂。
1. 通过合成或半合成的方法制成的原料药及其制剂。
2. 天然物质中提取的或通过发酵提取的有效单体及其制剂。
3. 国外已有药用研究报道,尚未获一国药品管理当局批准上市的化合物。
第二类:
1. 已在国外获准生产上市,但未载入药典,我国也未进口的药品。
2. 用拆分、合成的方法首次制得的某一已知药物中的光学异构体及其制剂。
3. 国外尚未上市的由口服、外用或其他途径改变为注射途径给药者,或由局部用药改
为全身给药者(如口服、吸入等制剂)。
第三类:
1. 由化学药品新组成的复方制剂。
2. 由化学药品与中药新组成的复方制剂并以化学药品发挥主要作用者。
3. 由已上市的多组份药物制备为较少组分的原料药及其制剂。
4. 由动物或其组织、器官提取的新的多组分生化药品。
第四类:
1. 国外药典收载的原料药及其制剂。
2. 我国已进口的原料药和/或制剂(已有进口原料药制成的制剂,如国内研制其原料
药及制剂,亦在此列)。
3. 用拆分或合成方法制得的某一已知药物中国外已获准上市的光学异构体及其制剂。
4. 改变已知盐类药物的酸根、碱基(或金属元素)制成的原料药及其制剂。
此种改变
应不改变其药理作用,仅改变其理化性质(如溶解度、稳定性等),以适应贮存、制剂制造
或临床用药的需要。
5. 国外已上市的复方制剂及改变剂型的药品。
6. 用进口原料药制成的制剂。
7. 改变剂型的药品。
8. 改变给药途径的药品(不包括第二类新药之3)。
第五类:已上市药品增加新的适应症者。
1. 需延长用药周期和/或增加剂量者。
2. 未改变或减少用药周期和/或降低剂量者。
3. 国外已获准此适应症者。
国内的新药化药做临床分三种情况:
1、注册分类1和2的,需做I期、II期、III期和IV期临床。
2、注册分类3和4的,需做人体药代动力学和至少100对随机对照临床试验。
3、注册分类5的,一般剂型需做生物等效性试验,特殊剂型需做100对临床试验。
仿制药临床试验:一般情况下只做生物等效性试验。
减免临床试验,主要看该品种的临床安全性、有效性和质量可控性,具体问题具体分析。
进口药品:在国外已上市的药品按3类新药进行临床研究,国内外均未上市的药品按1类新药进行临床研究。
生物制品注册分类15
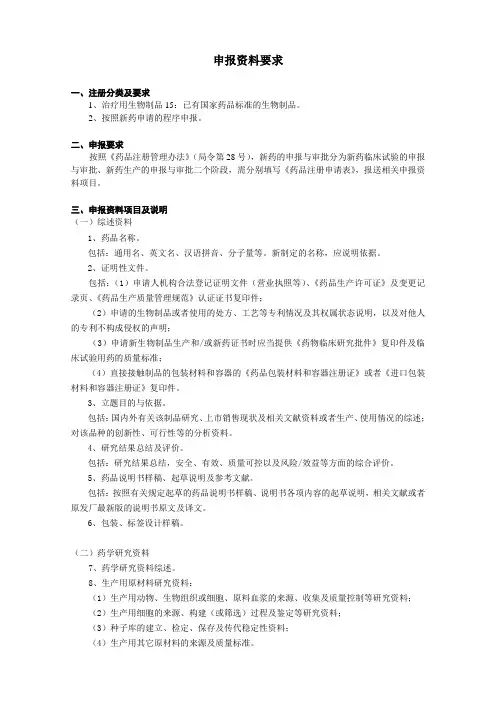
申报资料要求一、注册分类及要求1、治疗用生物制品15:已有国家药品标准的生物制品。
2、按照新药申请的程序申报。
二、申报要求按照《药品注册管理办法》(局令第28号),新药的申报与审批分为新药临床试验的申报与审批、新药生产的申报与审批二个阶段,需分别填写《药品注册申请表》,报送相关申报资料项目。
三、申报资料项目及说明(一)综述资料1、药品名称。
包括:通用名、英文名、汉语拼音、分子量等。
新制定的名称,应说明依据。
2、证明性文件。
包括:(1)申请人机构合法登记证明文件(营业执照等)、《药品生产许可证》及变更记录页、《药品生产质量管理规范》认证证书复印件;(2)申请的生物制品或者使用的处方、工艺等专利情况及其权属状态说明,以及对他人的专利不构成侵权的声明;(3)申请新生物制品生产和/或新药证书时应当提供《药物临床研究批件》复印件及临床试验用药的质量标准;(4)直接接触制品的包装材料和容器的《药品包装材料和容器注册证》或者《进口包装材料和容器注册证》复印件。
3、立题目的与依据。
包括:国内外有关该制品研究、上市销售现状及相关文献资料或者生产、使用情况的综述;对该品种的创新性、可行性等的分析资料。
4、研究结果总结及评价。
包括:研究结果总结,安全、有效、质量可控以及风险/效益等方面的综合评价。
5、药品说明书样稿、起草说明及参考文献。
包括:按照有关规定起草的药品说明书样稿、说明书各项内容的起草说明,相关文献或者原发厂最新版的说明书原文及译文。
6、包装、标签设计样稿。
(二)药学研究资料7、药学研究资料综述。
8、生产用原材料研究资料:(1)生产用动物、生物组织或细胞、原料血浆的来源、收集及质量控制等研究资料;(2)生产用细胞的来源、构建(或筛选)过程及鉴定等研究资料;(3)种子库的建立、检定、保存及传代稳定性资料;(4)生产用其它原材料的来源及质量标准。
9、原液或原料生产工艺的研究资料,确定的理论和实验依据及验证资料。
药品注册分类
药品注册分类
在医药行业,药品注册分类是非常重要的一部分。
不同的药品注册分类决定了药品在市场上销售的途径、监管要求以及药品的使用范围。
根据药品的用途、成分和制剂形式,药品可以被分为不同的注册分类,每个分类都有相应的注册和监管要求。
以下是一些常见的药品注册分类:
1.化学药品:这类药品是通过化学合成制备而成的,主要包括化学合
成原料药和合成制剂,常用于治疗各种疾病。
化学药品的注册分类往往受到严格监管,需要提交详细的化学成分、疗效评价等信息才能获得注册。
2.生物制品:生物制品是利用生物技术制备的药物,包括生物制剂和
生物原料药。
由于生物制品的复杂性和特殊性,其注册分类和监管更加严格,需要提供丰富的研发、生产及质量控制等方面的数据。
3.中药材:中药材是指来源于天然药材的药品,包括中药饮片、中药
提取物等。
中药材的注册分类较为独特,需要满足相关的中药法规、质量标准和临床疗效要求。
4.保健食品:保健食品是指具有特定保健功能的食品,不属于药品范
畴,但其注册分类和监管也受到相关法规的规范,需要提供相应的安全性和有效性数据。
除了以上几类主要的药品注册分类以外,还有一些特殊的分类,如儿童用药、孕妇用药、老年用药等。
这些分类依据药品的适用人群和特殊用途划分,各有相应的注册和监管要求。
总的来说,药品注册分类是医药行业中非常重要的一环,它不仅影响药品的生产和销售,还直接关系到患者的用药安全和效果。
各类药品注册分类都有自己的特点和要求,企业在开展药品注册工作时,需要根据具体的药品特性和分类要求,认真准备和提交相关申请材料,确保药品顺利注册并合法上市。
新药定义及一类药注册分类
关键词:专利保护
1993年执行修订后的专利法,开始保护药品专利权
谢 谢 聆 听!
关键词:标准试行期 2002年《药品注册管理办法(试行)》和2005年《药品注册管理办法》 新药经批准生产后,其药品标准为试行标准,试行期为2年。
关键词:中药保护 中药保护品种的保护期限: 中药一级保护品种分别为三十年、二十年、十年。 中药二级保护品种为七年。中药二级保护品种在保护期满后可以延长七年。 擅自仿制中药保护品种的,由县级以上卫生行政部门以生产假药依法论处。
大纲
药品审批历史沿革
新药定义
一类新药注册分类 新药保护
新药定义
• 1978年国务院颁布的《药政管理条例》,规定新药系指我国创 制和仿制的药品。
• 1985年卫生部颁布的《新药审批办法》,规定新药系指我国未 生产过的药品。已生产的药品,凡增加新的适应症、改变给药 途径和改变剂型的亦属新药范围。 • 1999年国家药监局修订《新药审批办法》,规定新药系指我国 未生产过的药品。已生产的药品改变剂型、改变给药途径、增 加新的适应症或制成新的复方制剂,亦按新药管理。 • 2002年国家药监局颁布《药品注册管理办法(试行)》,规定 新药申请是指未曾在中国境内上市销售的药品的注册申请。已 上市药品改变剂型、改变给药途径、增加新适应症的,按照新 药申请管理。
2002年《中华人民共和国药品管理法实施条例》和《药品注册管理办法
(试行)》及之后的《药品注册管理办法》 新药的监测期自批准该新药生产之日起计算,不超过5年。对于不同新
药,根据其现有的安全性研究资料、境内外研究状况,确定不同的监
测期限。 监测期内的新药,国家药品监督管理局不批准其他企业生产和进口。
新药保护措施
日,卫生部颁布并实施了《新药审批办法》。 第五阶段: 1998年3月,国家药品监督管理局成立,修订了《新药审批办法》 ,于1999年5月1日开始实施。 2002年12月1日,国家食品药品监督管理局颁布实施了《药品注册
新药报批标准
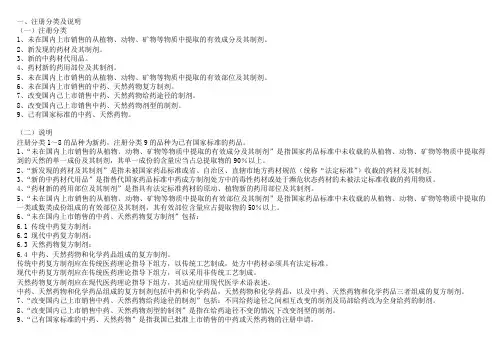
一、注册分类及说明(一)注册分类1、未在国内上市销售的从植物、动物、矿物等物质中提取的有效成分及其制剂。
2、新发现的药材及其制剂。
3、新的中药材代用品。
4、药材新的药用部位及其制剂。
5、未在国内上市销售的从植物、动物、矿物等物质中提取的有效部位及其制剂。
6、未在国内上市销售的中药、天然药物复方制剂。
7、改变国内己上市销售中药、天然药物给药途径的制剂。
8、改变国内己上市销售中药、天然药物剂型的制剂。
9、己有国家标准的中药、天然药物。
(二)说明注册分类1~8的品种为新药,注册分类9的品种为已有国家标准的药品。
1、“未在国内上市销售的从植物、动物、矿物等物质中提取的有效成分及其制剂”是指国家药品标准中未收载的从植物、动物、矿物等物质中提取得到的天然的单一成份及其制剂,其单一成份的含量应当占总提取物的90%以上。
2、“新发现的药材及其制剂”是指未被国家药品标准或省、自治区、直辖市地方药材规范(统称“法定标准”)收载的药材及其制剂。
3、“新的中药材代用品”是指替代国家药品标准中药成方制剂处方中的毒性药材或处于濒危状态药材的未被法定标准收载的药用物质。
4、“药材新的药用部位及其制剂”是指具有法定标准药材的原动、植物新的药用部位及其制剂。
5、“未在国内上市销售的从植物、动物、矿物等物质中提取的有效部位及其制剂”是指国家药品标准中未收载的从植物、动物、矿物等物质中提取的一类或数类成份组成的有效部位及其制剂,其有效部位含量应占提取物的50%以上。
6、“未在国内上市销售的中药、天然药物复方制剂”包括:6.1 传统中药复方制剂:6.2 现代中药复方制剂:6.3 天然药物复方制剂:6.4 中药、天然药物和化学药品组成的复方制剂。
传统中药复方制剂应在传统医药理论指导下组方,以传统工艺制成,处方中药材必须具有法定标准。
现代中药复方制剂应在传统医药理论指导下组方,可以采用非传统工艺制成。
天然药物复方制剂应在现代医药理论指导下组方,其适应症用现代医学术语表述。
药品及医疗器械的注册与申报

(6)《药品生产质量管理规范(2010年修订)》(卫生部令第79号,20113-1实施,GMP);
8
2、相关法规文件
2.2 医疗器械申报注册相关法规文件
新药
2. 改变给药途径且未在国内外上市销售的制剂 3 .已经国外上市但未在国内上市销售的药品 4. 改变已经上市销售药物酸根、碱基或金属元素 5. 改变剂型但不改变给药途径
仿制药
6. 已有国家标准原料或制剂
12
3、药品和医疗器械的定义及分类
3.7、其它药品的注册分类(《药品注册管理办法》附件)
(1)中药、天然药物注册分类:共9类,其中1~6类为新药,7-8类按新药申报,9类为仿制药; (2)治疗用生物制品:共15类,新药及仿制药均按新药申请的程序申报; (3)预防用生物制品(疫苗):共15类。
4.3、特殊审批程序(《药品注册管理办法》第四十五条)
1、国家食品药品监督管理局对下列申请可以实行特殊审批: (一)未在国内上市销售的从植物、动物、矿物等物质中提取的有效成份及其制
剂,新发现的药材及其制剂;
(二)未在国内外获准上市的化学原料药及其制剂、生物制品; (三)治疗艾滋病、恶性肿瘤、罕见病等疾病且具有明显临床治疗优势的新药; (四)治疗尚无有效治疗手段的疾病的新药。
13
3、药品和医疗器械的定义及分类
3.9、新药注册申报(《中华人民共和国药品管理法》第二十九条)
(1)研制新药,必须按照国务院药品监督管理部门的规定如实报送研制方法、质量指标、 药理及毒理试验结果等有关资料和样品,经国务院药品监督管理部门批准后,方可进 行临床试验。
新药概念及药品注册分类-1次课
第一节:新药临床试验
第一节:药品注册标准
第二节:新药生产
第三节:新药监测期 第五章 第六章 仿制药的申报与审批(11条) 进口药品的申报与审批(2节21条) 第一节:进口药品的注册 第二节:进口药品分包装的注册 第七章 非处方药的申报(5条)
第二节:药品标准物质
第三节:药品名称、说明书和标签 第十二章 第十三章 第十四章 第十五章 时限(8条) 复审(5条) 法律责任(11条) 附则(7条)
审评中心 则重在资料审评方面——技术评审。
Drug Registration
Drug Registration
Drug Registration
创新新药研发流程
根据发病机制 发现新化合物 或复方 成药性研究 理化性质、药效 、药代、毒性 临床前研究 药学、药效学、 药动学、毒理学
GLP
候选化合物研究
Drug Registration and Development of New Drugs
Dr. Ding Hong-2014
9/2014 to 1/2015 36h
1. 新药概念与药品注册分类——了解药品注册管理办法 2. 化学药、中药、生物制药注册资料要求——了解不同种类药品注册的资料准备 3. 药学部分注册资料的技术要求——应用实例(1-13号资料的准备) 4. 药理毒理学资料的技术要求——应用实例(16-28号资料的准备) 5. 新药研发概况与趋势——创新药、创新制剂、创新用途 6. 于常态中发现创新线索 7. 成药性研究内容及开发案例(yue) 8. 抗肿瘤药物新药研究现状(肿瘤干细胞)与药效学指导原则(li and jian) 9. 抗脑缺血药新药研究现状与药效学指导原则(wu) 10. 妇科疾病用药现状、新药开发策略及药效学指导原则(wang) 11. 炎症性肠病发病机制进展、新药开发策略及药效学指导原则(xie)
复方制剂
药物区别
复方和复合虽然都表示由几种成分组成的药物,但在本质上却完全不同。
“复方”指几种不同类别的药物混合而成的制剂,其后的药名是指处方中的主药。比如复方碘溶液,是由碘 和碘化钾组成,而起作用的是碘,碘化钾只是在配制过程中增加碘的溶解度。又如复方苯乙哌啶片,它由苯乙哌 啶、阿托品等组成,两者皆有治疗作用,但以苯乙哌啶为主,故而得名。再如复方氯喘片,内含邻氯喘息定、必 咳平等成分,这显然是不同类别的几种药,但以邻氯喘息定为主,故名。
复方制剂
介绍
01 1我国相关概念
目录
02 2国际上相关概念
03 举例
04 药物区别
05 3结论
复方制剂是相对单方药物而言的概念,几种不同类别的药物混合而成的制剂。与单方药物相比,复方制剂具有 改善服用药品依从性、提高药物疗效、减少不良反应、降低用药费用等优点,但也存在不符合个体化治疗理念、 不利于调整药物剂量等缺点。
复方”指几种不同类别的药物混合而成的制剂,其后的药名是指处方中的主药。
1我国相关概念
我国传统中医药在复方药物使用上有着悠久的历史,但对化学药物复方制剂的研究和管理起步较晚。目前, 我国没有法规对复方制剂的概念作出明确定义。2007年7月国家食品药品监督管理局(SFDA)颁布的《药品注册 管理办法》(以下简称《注册办法》),对于我国当前复方制剂的注册分类和相关非临床技术评价作出了规定。
在固定剂量复方制剂新药的注册类别上,WHO分为4类:
(1)新复方制剂是现有复方制剂的仿制药;(2)新复方制剂由已上市的、配伍证明合理的单方药物组成; (3)新的复方制剂中至少有一个单方药物改变适应证或者使用剂量;(4)新复方制剂含有至少一个未上市的单 方化合物。美国FDA和欧洲药品管理局(European Medicines Agency,EMA)对于固定剂量复方制剂的注册分类 与WHO类似,均是基于单方药物联用安全性的考虑进行划分。
新药研发的六个主要步骤
新药研发的六个主要步骤★新药研发的六个主要步骤一、研发靶标的确立、新药物实体的发现和确立根据化学或生物学药物设计、天然药物、生物药物既有的经验理论、偶然的发现或现有临床的经验启发等等确立研发靶标及新药物实体(化学或生物实体)的来源方案。
1、天然物的提取和筛选植物:长春花——长春碱、长春新碱太平洋红豆杉树——紫杉醇动物:胰岛素、激素、天花疫苗2、有机合成和筛选分子设计合成体外、体内的活性筛选特异性疾病动物模型筛选(药效、药代等)化合物结构优化再评价新化合物实体(NCE)3、既有药物的分子改造(药物的升级换代)头孢菌素:从第一代发展到第四代,其抗菌范围和抗菌活性也不断扩大和增强。
4、生物制品实体的设计、发现和筛选5、其他途径:如既有药物的适应症的拓展和转变、复方的研发等二、临床前研究1、化学或生物实体的工艺研发及产品制备开发出符合新药申报要求的化合物实体制备工艺研发,并按照该工艺制备足够量的化合物实体(药物)用以临床前试验、临床研究、小规模和大规模制剂制备等等,每一步必须进行质量控制和验证。
该部分为确立(化学、生物)药物实体后临床前研发的主体工作;该部分研发是系统的体系,需要严格依据相应指导原则等的要求,过程和结果必须符合指导原则、结果必须考虑放大和生产的可能性、药品的有效性和安全性(两方面都必须与既有的类似品种对照)、原料药/制剂/药理药代的过程系统配合和效果融合等等;研发过程中不断的判断宏微观效果、并作方案的调整、优化和再评价,并在不同的阶段作出相应的决策。
2、生物学特性研发及方案确立目的:判断一个化合物是否具有足够的安全性和有效性,使之继续成为一个有前景的新药,必须经过全面研究以获得有关药效;如何吸收、在体内的整个分布/积蓄/代谢/排泄的情况;以及如何作用于机体的细胞、组织和器官。
参入范围:需要应用于新药开发的生物学家、微生物学家、分子生物学家、生物化学家、遗传学家、药理学家、生理学家、药物动力学家、病理学家、毒理学家、统计学家等参与共同完成。
SFDA关于印发体外诊断试剂注册管理办法(试行)的通知
关于印发体外诊断试剂注册管理办法(试行)的通知国食药监械[2007]229号各省、自治区、直辖市食品药品监督管理局(药品监督管理局):《体外诊断试剂注册管理办法(试行)》已经2007年4月3日国家食品药品监督管理局局务会议审议通过,现予印发,请遵照执行。
国家食品药品监督管理局二○○七年四月十九日体外诊断试剂注册管理办法(试行)第一章总则第一条为规范体外诊断试剂的注册管理,根据《医疗器械监督管理条例》、《医疗器械注册管理办法》制定本办法。
第二条在中华人民共和国境内从事体外诊断试剂的研制、临床试验、注册检测、产品注册以及监督管理,适用本办法。
第三条本办法所称体外诊断试剂,是指按医疗器械管理的体外诊断试剂,包括可单独使用或与仪器、器具、设备或系统组合使用,在疾病的预防、诊断、治疗监测、预后观察、健康状态评价以及遗传性疾病的预测过程中,用于对人体样本(各种体液、细胞、组织样本等)进行体外检测的试剂、试剂盒、校准品(物)、质控品(物)等。
国家法定用于血源筛查的体外诊断试剂、采用放射性核素标记的体外诊断试剂不属于本办法的管理范围。
第四条体外诊断试剂注册,是指药品监督管理部门依照法定程序,根据注册申请人的申请,对由注册申请人针对拟上市销售产品的安全性、有效性、质量可控性所进行的研究及其结果实施的系统评价,并决定是否同意其申请的审批过程。
第五条国家对体外诊断试剂实行分类注册管理。
境内第一类体外诊断试剂由设区的市级药品监督管理机构审查,批准后发给医疗器械注册证书。
境内第二类体外诊断试剂由省、自治区、直辖市药品监督管理部门审查,批准后发给医疗器械注册证书。
境内第三类体外诊断试剂由国家食品药品监督管理局审查,批准后发给医疗器械注册证书。
境外体外诊断试剂由国家食品药品监督管理局审查,批准后发给医疗器械注册证书。
台湾、香港、澳门地区体外诊断试剂的注册,参照境外医疗器械办理。
第六条省、自治区、直辖市药品监督管理部门负责本行政区域内申报产品的研制情况及生产条件的核查,对生产企业质量管理体系进行考核,并对上市后的产品实施监督管理。
药品注册分类及注册流程
药品注册分类及注册流程目录1. 化学药品注册分类2. 境内申请人新药申报流程3. 化学药品申报资料要求4.化学药品临床试验要求化学药品注册分类1.未在国内外上市销售的药品:(1)通过合成或者半合成的方法制得的原料药及其制剂;(2)天然物质中提取或者通过发酵提取的新的有效单体及其制剂;(3)用拆分或者合成等方法制得的已知药物中的光学异构体及其制剂;(4)由已上市销售的多组份药物制备为较少组份的药物;(5)新的复方制剂;(6)已在国内上市销售的制剂增加国内外均未批准的新适应症。
2.改变给药途径且尚未在国内外上市销售的制剂。
3.已在国外上市销售但尚未在国内上市销售的药品:(1)已在国外上市销售的制剂及其原料药,和/或改变该制剂的剂型,但不改变给药途径的制剂;(2)已在国外上市销售的复方制剂,和/或改变该制剂的剂型,但不改变给药途径的制剂;(3)改变给药途径并已在国外上市销售的制剂;(4)国内上市销售的制剂增加已在国外批准的新适应症。
4.改变已上市销售盐类药物的酸根、碱基(或者金属元素),但不改变其药理作用的原料药及其制剂。
5.改变国内已上市销售药品的剂型,但不改变给药途径的制剂。
6.已有国家药品标准的原料药或者制剂。
以上,属注册分类1~5类按新药申报程序申请注册,6类按仿制药申请程序申请注册。
境内申请人,新药申报流程(以上注册分类中1~5类申报流程)准备报临床申报资料(具体资料项目要求附后)向省食品药品监督管理局报送申请资料拿到受理号,相关进度,便可以从SFDA网站上查询省局,受理,5工作日内组织对药物研制情况及原始资料进行现场核查;30工作日内完成现场核查,将初审意见,《药品注册研制现场核查报告》,申报资料送交国家食品药品监督管理局药品审评中心(CDE)审评进度,审评人员名单及联系方式可以从CDE网站查询。
CDE对申报资料进行技术审评(90工作日)如果必要,CDE将要求申请人补充资料(补充资料准备时间4个月,审评30工作日,一般最多要求补充2次)CDE完成审评,提出技术审评意见,送国家食品药品监督管理局(SFDA)审批符合规定,SFDA30工作日内作出审批,发给《药物临床试验批件》临床试验备案(SFDA,申报省局,临床试验基地所在省局3处备案)进行药物临床试验临床试验完成后,准备报生产申报资料向省食品药品监督管理局报送申请资料省局,受理,5工作日内组织对药物临床试验情况及原始资料进行现场核查;30工作日内完成现场核查,同时抽取3批样品。