
BLAST种类及使用方法
BLAST种类
PowerBLAST: PowerBLAST是一个程序,允 许对非常长的序列进行快速的gapped BLAST搜索,它把序列分割开,对每个部分 搜索,然后把结果组装起来。包含在Sequin 中的PowerBlast版本使用了新的强大的 gapped BLAST算法,过滤和物种特异的输 出特点还仍旧保留。 BLAST E-mail服务器: 基于e-mail的序列相 似搜索服务,接受FASTA格式的核酸或蛋白 序列。如果要获得帮助文件,给 blast@写一封只有内容为 HELP的E-Mail。
常用算法
动态规划算法:(dynamic programming)计算 两个序列间的最大可能的相似性,可以处理 碱基替换和间隔(即gap,包括缺失和插入), 具有很高的敏感性,但是计算量非常大,对 于一对长度分别为m和n个元素的序列需要正 比于m x n次(O(mn)次)比较,只有在超级计 算机或大型并行计算机上才能实现。 间接的启发式算法(indirect, heuristic):是基于 字串的方法,首先将序列分解成由连续字母 组成的短串,把查询序列中的所有字串编成 索引,并且在数据库扫描中查询这些索引, 一个能够揭示出正确的序列关系的比对至少 包含一个两个序列都拥有的字串,这种算法 在速度上大大提高了(FASTP, FASTA) 。
BLAST简介
BLAST是Basic Local Alignment Search Tool的缩写,它结合了上述两 种算法的优点,提高了搜索速度,同 时把数据库搜索建立在了严格的统计 学基础之上,是目前最常用的同源检 索工具,由Altschul SF et al (1990)提 出的算法。 参考文献: S. F. Altschul, W. Gish, W. Miller, E. W. Myers and D. J. Lipman. Basic Local Alignment Search Tool. J. Mol. Biol. 215:403-410 (1990)
BLAST种类
单独的BLAST(standalone blast): 下 载可用于本地执行使用的BLAST。二 进制版本有IRIX 6.2,Solaris 2.6, DEC OSF1 (ver. 4.0d),LINUX和 Win32系统。BLAST数据库同样可以 下载。
Blast Search Strategy
BLAST种类
IgBLAST: IgBLAST被开发出来以便于分析在 GenBank中的免疫球蛋白的序列。它允许用 blastp或blastn来搜索nr数据库或一个由免疫球 蛋白生殖系变化区基因的特殊的数据库。搜索 可以限制在人类或小鼠的基因。 IgBLAST执行三个主要的功能: 1)报告与查询序列最相似的可变,D,或J区, 2)根据Kabat et al.来注解免疫球蛋白domains (从FWR1到FWR3), 3)对于搜索核酸或蛋白nr数据库,通过匹配 IgBLAST的发现和最接近的生殖系变化区基因来 简化识别相关序列的过程。
Terms
Identical (相同) When a corresponding character is shared between two species or populations, that character is said to be identical. Similar (相似) The degree to which two species or populations share identities. Analogous (类似) When characters are similar due to convergent evolution(趋同进化), they are analogous.
Terms
Homologous (同源) When characters are similar due to common ancestry, they are homologous. Orthologous (直系同源) When characters are homologous with conserverd function, they are orthologous. Paralogous (旁系同源) When characters are homologous with divergent function, they are paralogous.
formatdb introduction
建库命令:formatdb 功能:创建三个主要的文件——库索引 (indices),序列(sequences)和头 (headers)文件。 生成的文件的扩展名 分别是: .pin、 .psq、 .phr(对蛋白质 序列)或.nin、.nsq、.nhr(对核酸序 列)。 另外,为便于查找还有一些ISAM索引 文件同时生成: .pni和.pnd(或.nni 和.nnd)文件,其中的数字索引只包含 gi号;而其他的序列识别符和索引则包 含在.psi和.psd(或.nsi和.nsd)中。
Matrix
第一个广泛使用的最优矩阵建立在进化的点 突变模型上的PAM矩阵,一个PAM就是一 个进化的变异单位即1%的氨基酸改变。每 个氨基酸随机发生取代的频率称为背景频 率,在相关蛋白中,已经发现的取代频率称 为目标频率,矩阵中的取代分值同目标频率 于背景频率的比值的自然对数成比例。目标 频率大大地倾向于那些不影响蛋白质功能的 取代,说明这些点突变已经被进化所接受。 在比较差异极大的序列时,通常在较高的 PAM值处得到最佳结果,比如在PAM200到 250之间,较低值的PAM矩阵一般使用于高 度相似的序列。
找出待检索序列A中所有长度为w的连续片段 a1,a2,a3, …ai …, 对 于 每 一 条 片 段 , 以 BLOSUM62或PAM120矩阵为替换规则,计 算出所有分值高于T的w长度的序列 bi1,bi2,bi3 … T is referred to as the neighborhood word score threshold 以所有分值大于T的w长度序列bij 为待检索序 列,从数据库中检索出所有包含有bij 的发分 子序列B 从比对处向两端延伸,每一对元素,match加 分,mismatch减分,直到形成一定长度的片 段,对于这个片段已无法再提高分值,这个 片段称为HSP(high-scoring segment pair,高 分片段对),这就是同源比对的最终结果。
BLAST—Basic Local Alignment Search Tool
Efficient Database Searching Methods
Goals:
identify an unknown sequence find other members of multigene families find related proteins determine which regions are conserved between proteins or nucleic acids (i.e. most biologically significant) find overlapping regions when assembling sequencing reactions into a final sequence
Global vs. Local Algorithms
全局比对是找出两个序列全长的
最优比对
局部比对则着眼于两个序列是否
有局部序列的相似性,因为许多 序列在全程范围内并不具有相似 性 ,而只有于结构功能密切相 关的保守片段有相似性,所以, 在大多数情况下,使用局部比对 是较为合理的。
Global vs. Local Algorithms
System recommendations
在Unix和NT架构(Windows NT、 2000和XP)的系统上,BLAST使用了 “memory-mapped files”,所以如果 BLAST可以将整个数据库都读入内 存,它可以明显的提高速度。 一般对于BLAST而言,一个系统的内 存要比它的CPU的速度更加重要。 因此对于运行BLAST的系统,最好具 备足够的内存来应付一些较大的数据 库的需求。
Similarity & Homology
同源和相似是两个不同的概念。 相似性是指一种很直接的数量关 系,比如部分相同或相似的百分 比或其它一些合适的度量 (measurement),而同源性是指 从一些数据中推断出的两个基因 在进化上曾具有共同祖先的结 论,它是质的判断(judgment)。
Relationship
BLAST种类:
QBLAST :一种新的系统,允许用户以他们方 便的方式检索Gapped BLAST结果,并且可以 用各种格式选项多次格式化他们的结果。这 个系统也使NCBI更有效的使用计算资源,更 好的为大家服务。 PHI-BLAST(Pattern-Hit Initiated BLAST): 模 式发现迭代BLAST —— 用蛋白查询来搜索蛋 白数据库的一个程序。仅仅找出那些查询序 列中含有的特殊模式的比对。
formatdb options
常用参数:
-t : 数据库的标题 -i : 需要创建数据库的文件名 -l : 日志文件名 -p:文件数据类型,F表示是核苷酸 数据,T表示是蛋白质数据,缺省值T -o:解析选项,T表示解析序列文件 并产生索引文件,F则不解析,缺省 值F -n: 数据库文件的base name
BLAST种类:
Gapped BLAST (2.0): 新版BLAST,允许在它 产生的比对(alignments)中存在缺口(gap)。 PSI-BLAST(Position-Specific Iterated BLAST) :位点特异迭代BLAST——用蛋白查 询来搜索蛋白数据库的一个程序。所有被 BLAST发现的统计有效的比对被综合起来形 成一个多重比对。从这个比对,一个位置特 异的分值矩阵建立起来。这个矩阵被用来搜 索数据库,以找到额外的显著比对,这个过 程可能被反复迭代一直到没有新的比对可以 被发现。它是目前BLAST程序家族中敏感性 最高的。
如何运用BLAST进行序列比对、检验引物特异性

如何运用BLAST进行序列比对、检验引物特异性序列比对,绝大多数战友都会想到BLAST,但BLAST的使用确实又是一个很大的难题,因为他的功能比较强悍,里面涉及到的知识比较多,而且比对结束后输出的结果参数(指标)又很多。
如果把BLAST的使用详细的都讲出来,我想我发帖发到明天也发不完,更何况我自己也不是完全懂得BLAST的使用。
所以我在这里也就“画龙点睛”——以比对核酸序列为例来给大家介绍一下BLAST的使用,也算是BLAST 的入门课程吧。
请看帖的战友好好体会,如果你用心看,在看帖完毕之后BLAST的基本使用(包括其他序列的比对)应该没有问题了。
一、打开BLAST页面,打开后如图所示:(缩略图,点击图片链接看原图)对上面这个页面进行一下必要的介绍:BLAST的这个页面主体部分(左面)包括了三部分:BLAST Assembled Genomes、Basic BLAST、Specialized BLAST。
相信大家可以看懂这三个短语的意思,我就不多说了;我要说的是,可以认为这是三种序列比对的方法,或者说是BLAST的三条途径。
第一部分BLAST Assembled Genomes就是让你选择你要比对的物种,点击相应物种之后即可进入比对页面。
第二部分Basic BLAST包含了5个常用的BLAST,每一个都附有简短的介绍。
第三部分Specialized BLAST是一些特殊目的的BLAST,如IgBLAST、SNP等等,这个时候你就需要在Specialized BLAST部分做出适当的选择了。
总之,这是一个导航页面,它的目的是让你根据自己的比对目的选择相应的BLAST 途径。
下面以最基本的核酸序列比对来谈一下BLAST的使用,期间我也会含沙射影的说一下其他序列比对的方法。
二、点击Basic BLAST部分的nucleotide blast链接到一个新的页面。
打开后如图所示:=" width=640 height=462 title="Click to iew full 2.JPG (849 X 613)" border=0 align=absmiddle> 介绍一下上述页面:Enter Query Sequence部分是让我们输入序列的,你可以直接把序列粘贴进去,也可以上传序列,还可以选择你要比对的序列的范围(留空就代表要比对你要输入的整个序列)。
blast应用实例

blast应用实例Blast是一种常用的生物信息学工具,用于比对和分析生物序列。
它可以将一个或多个查询序列与数据库中的目标序列进行比对,通过比对结果提供有关序列相似性、保守区域和功能注释的信息。
以下是Blast应用的一些实例:1.从NCBI数据库搜索相似序列:Blast可以用于从NCBI的数据库中搜索与给定序列相似的序列。
例如,如果我们有一个未知的蛋白质序列,我们可以使用Blast将其比对到NCBI的非冗余蛋白质数据库上,以找到与之相似的蛋白质序列。
这对于鉴定新的蛋白质家族、推断功能等非常有用。
2.基因注释:Blast可以用于对新的基因序列进行功能注释。
例如,通过比对一个未知的DNA序列到已知的基因组序列数据库,我们可以获得对应的基因区域、编码蛋白质以及可能的功能信息。
这对于基因组学研究和药物研发很重要。
3.遗传多样性分析:Blast也可以用于研究不同物种或个体之间的遗传差异。
通过比对DNA或RNA序列,可以鉴定不同物种或个体之间的变异位点。
这对于研究进化、种群遗传学和物种鉴定具有重要意义。
4.病原体识别:Blast可以用于快速识别和鉴定病原体。
通过比对未知的病原体序列到已知的病原体数据库,可以确定其种类和亚型。
这对于疾病的诊断和流行病学研究非常有帮助。
5.系统发育分析:Blast在系统发育学中也被广泛应用。
通过比对多个物种的DNA或蛋白质序列,可以构建物种间的进化关系树。
这对于研究生物的进化历史和亲缘关系具有重要意义。
6.基因工程:Blast可以用于在已知的基因库中寻找与目标序列相似的基因。
这对于基因工程和生物治疗的设计和优化非常有用。
通过比对获取相关蛋白质、启动子、调控序列等信息,可以进行目标基因的定向改造和调节。
7.基因家族研究:Blast可以用于鉴定和研究特定基因家族。
通过比对已知基因家族的代表性成员,可以找到其他类似的基因序列。
这对于研究基因家族的进化、功能和调控具有重要意义。
8.转录因子结合位点预测:Blast可以用于识别和预测转录因子结合位点。
Blast使用方法文库

简介Blast,全称Basic Local Alignment Search Tool,即"基于局部比对算法的搜索工具",由Altschul等人于1990年发布。
Blast能够实现比较两段核酸或者蛋白序列之间的同源性的功能,它能够快速的找到两段序列之间的同源序列并对比对区域进行打分以确定同源性的高低。
Blast的运行方式是先用目标序列建数据库(这种数据库称为database,里面的每一条序列称为subject),然后用待查的序列(称为query)在database中搜索,每一条query与database 中的每一条subject都要进行双序列比对,从而得出全部比对结果。
Blast是一个集成的程序包,通过调用不同的比对模块,blast实现了五种可能的序列比对方式:blastp:蛋白序列与蛋白库做比对,直接比对蛋白序列的同源性。
blastx:核酸序列对蛋白库的比对,先将核酸序列翻译成蛋白序列(根据相位可以翻译为6种可能的蛋白序列),然后再与蛋白库做比对。
blastn:核酸序列对核酸库的比对,直接比较核酸序列的同源性。
tblastn:蛋白序列对核酸库的比对,将库中的核酸翻译成蛋白序列,然后进行比对。
tblastx:核酸序列对核酸库在蛋白级别的比对,将库和待查序列都翻译成蛋白序列,然后对蛋白序列进行比对。
Blast提供了核酸和蛋白序列之间所有可能的比对方式,同时具有较快的比对速度和较高的比对精度,因此在常规双序列比对分析中应用最为广泛。
可以毫不夸张的说,blast是做比较基因组学乃至整个生物信息学研究所必须掌握的一种比对工具。
下载NCBI提供免费下载,网址:ftp:///blast/executables/release/,可根据自己得机器选择相应操作系统的版本。
安装直接解压缩包即可。
解压缩命令:zcat *.tar.gz | tar xvf -使用Blast的运行分为两个步骤:第一,建立目标序列的数据库;第二,做blast比对。
在线blast的用法总结
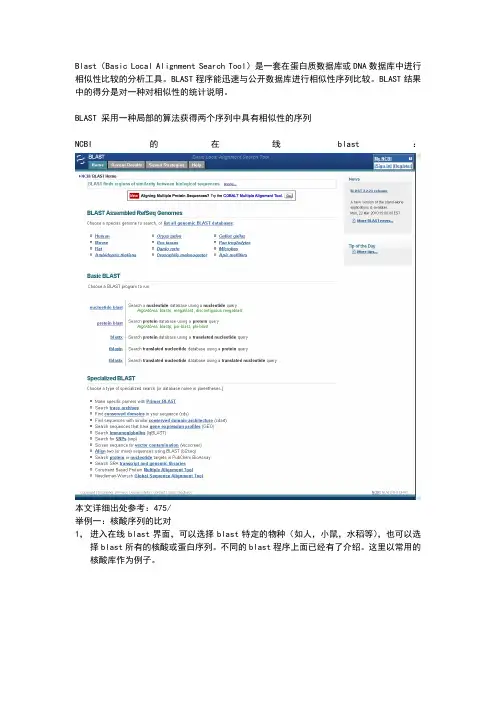
Blast(Basic Local Alignment Search Tool)是一套在蛋白质数据库或DNA数据库中进行相似性比较的分析工具。
BLAST程序能迅速与公开数据库进行相似性序列比较。
BLAST结果中的得分是对一种对相似性的统计说明。
BLAST 采用一种局部的算法获得两个序列中具有相似性的序列NCBI的在线blast:本文详细出处参考:475/举例一:核酸序列的比对1,进入在线blast界面,可以选择blast特定的物种(如人,小鼠,水稻等),也可以选择blast所有的核酸或蛋白序列。
不同的blast程序上面已经有了介绍。
这里以常用的核酸库作为例子。
(补充介绍下:1、BLASTN【 nucleotide blast】是核酸序列到核酸库中的一种查询。
库中存在的每条已知序列都将同所查序列作一对一地核酸序列比对。
2、BLASTP【protein blast】是蛋白序列到蛋白库中的一种查询。
库中存在的每条已知序列将逐一地同每条所查序列作一对一的序列比对。
3、BLASTX是核酸序列到蛋白库中的一种查询。
先将核酸序列翻译成蛋白序列(一条核酸序列会被翻译成可能的六条蛋白),再对每一条作一对一的蛋白序列比对。
4、TBLASTN是蛋白序列到核酸库中的一种查询。
与BLASTX相反,它是将库中的核酸序列翻译成蛋白序列,再同所查序列作蛋白与蛋白的比对。
5、TBLASTX是核酸序列到核酸库中的一种查询。
此种查询将库中的核酸序列和所查的核酸序列都翻译成蛋白(每条核酸序列会产生6条可能的蛋白序列),这样每次比对会产生36种比对阵列。
)2,粘贴fasta格式的序列。
选择一个要比对的数据库。
关于数据库的说明请看NCBI在线blast数据库的简要说明。
一般的话参数默认。
3,blast参数的设置。
注意显示的最大的结果数跟E值,E值是比较重要的。
筛选的标准。
最后会说明一下。
4,注意一下你输入的序列长度。
注意一下比对的数据库的说明。
BLAST(序列相似性快速搜索工具)

BLAST(序列相似性快速搜索工具)
1. 什么是BLAST?
•BLAST的全称是Basic Local Alignment Search T ool(基本的局部比对搜索工具),基于一种局部最优的比对策略。
•BLAST是生命科学研究中常用的一套在核苷酸数据库或蛋白质数据库中进行序列相似性比对的一套分析工具
•BLAST算法是启发式算法。
首先将query序列打断成子片段,称之为seed words,然后将seed与预先索引好的序列进行比对,选择seed连续打分较高的位置采用动态规划算法进行延伸,延伸过程也会进行打分,当打分低于某一限度这一延伸过程就会被终止抛弃,最后产生了一系列的高得分序列。
最后还要使用E-value对其显著性进行评估,选出比对结果最好的序列。
•BLAST分为在线BLAST和本地化BLAST
IMAGE.png
2. BLAST程序类型
BLAST实际上是综合在一起的一组工具
的统称,它不仅可用于直接对蛋白质数据库和
核酸数据库进行搜索,而且可以将待搜索的核
酸序列翻译成蛋白质序列后再进行搜索,或者
反之,以提高搜索效率。
因此BLAST可以分
为 BLASTp、 BLASTn、 BLASTx、 tBLASTn、
tBLASTx。
IMAGE.jpg
IMAGE.png
3.BLAST 比对结果解读
实际应用中主要看E-value(E值越小越好),同时要求Score大于一定值。
图片来自MOOC。
本地版BLAST程序及常用参数

值1 y -M: 所使用的打分矩阵,缺省值BLOSUM62
本地版Blast 参数(4)
y -W: 字长(Word size), 默认为0(0表示核酸为 11, 蛋白质为3)
y -S:在数据库中搜索时所使用的核酸链(strand) ,只对blastn、blastx和tblastx有效;
y 1表示top, y 2表示bottom, y 3表示both;缺省值3
本地版Blast 参数(3)
y -q: 一个核酸碱基的错配(mismatch)的罚分(只对 blastn有效),缺省值-3
y -r: 一个核酸碱基的正确匹配(match)的奖分(只对 blastn有效),缺省值1
y -b:显示的比对结果的最大数目,缺省值250 y -a: 运行BLAST程序所使用的处理器的数目,缺省
准备Database
(([swissprot-ID:HB?_*] | [swissprot-ID:HBA?_*]) | [swissprot-ID:HBB?_*])
准备查询序列
利用本地BLAST搜索黑猩猩血红蛋白
y Formatdb -i 773HB.FAS y Blastall -p blastx –d 773HB.FAS –i CHIMP.FAS –o
1. BLAST种类
本地版BLAST程序及常用参数
Formatdb
y 建库命令:formatdb y 功能:创建三个主要的文件——库索引(indices),
序列(sequences)和头(headers)文件 y 生成的文件的扩展名分别是:
y .pin、.psq、.phr(对蛋白质序列) y .nin、.nsq、.nhr(对核酸序列)
Formatdb 常用参数
BLAST使用方法
BLAST使用方法一、BLAST的安装和准备工作2.获取待比对的序列文件,可以是FASTA格式的DNA或蛋白质序列。
二、BLAST的常用参数和选项1. Program:指定使用哪种BLAST程序(如BLASTn、BLASTp等)。
2. Database:指定使用哪个数据库进行比对。
3. Query:指定待比对的序列文件。
4. E-value:期望值。
一种描述比对结果误差率的指标,值越小表示结果越可信。
通常情况下,E-value小于0.01被认为是显著结果。
5. Word size:BLAST在比对时使用的核心词的长度。
长度越大表示查全率(sensitivity)越高,但速度会减慢。
6. Gap open:允许在比对过程中插入空位(如插入一个碱基)。
Gap open参数定义了开放一个空位的惩罚分数。
7. Gap extension:允许空位的延伸。
Gap extension参数定义了延伸一个空位的惩罚分数。
三、使用BLAST进行比对1.命令行方式:-打开命令行界面,并定位到BLAST软件的安装目录。
- 输入命令,指定BLAST程序、数据库、查询文件和其他参数。
例如:blastn -db nt -query query.fasta -out output.txt -evalue 0.01-运行命令,BLAST将开始进行比对并生成结果文件。
2.网页方式(以NCBIBLAST为例):- 打开NCBI网站的BLAST页面()。
-选择需要使用的BLAST程序(如BLASTn、BLASTp等)。
-上传待比对的序列文件,或者粘贴序列文本到输入框中。
-选择适当的数据库和其他参数。
-点击“BLAST”按钮,等待比对完成。
四、解读BLAST结果1. E-value:表示在随机比对中获得与查询序列相似度更高的结果的期望概率。
E-value越小表示比对结果越显著。
2. Bitscore:用于表示比对结果的质量。
Bitscore越高表示比对结果越可信。
blast的用法总结大全
blast的用法总结大全(学习版)编制人:__________________审核人:__________________审批人:__________________编制学校:__________________编制时间:____年____月____日序言下载提示:该文档是本店铺精心编制而成的,希望大家下载后,能够帮助大家解决实际问题。
文档下载后可定制修改,请根据实际需要进行调整和使用,谢谢!并且,本店铺为大家提供各种类型的经典范文,如英语单词、英语语法、英语听力、英语知识点、语文知识点、文言文、数学公式、数学知识点、作文大全、其他资料等等,想了解不同范文格式和写法,敬请关注!Download tips: This document is carefully compiled by this editor.I hope that after you download it, it can help you solve practical problems. The document can be customized and modified after downloading, please adjust and use it according to actual needs, thank you!In addition, this shop provides various types of classic sample essays, such as English words, English grammar, English listening, English knowledge points, Chinese knowledge points, classical Chinese, mathematical formulas, mathematics knowledge points, composition books, other materials, etc. Learn about the different formats and writing styles of sample essays, so stay tuned!blast的用法总结大全blast的意思n. 爆炸;一阵(疾风等);(吹奏乐器、哨子、汽车喇叭等突然发出的)响声;突如其来的强劲气流vt. 击毁,摧毁;尖响;裁判高声吹哨;枯萎:使枯萎vi. 爆炸;吼叫;枯萎:枯萎;攻击:严厉批评或猛烈攻击blast的用法用作名词(n.)Police say that the blast occurred at 9 am.警方说这次爆炸发生在上午九点。
生物序列的相似性搜索_blast简介和应用
3.Blast的应用 网络版,单机版
4.深入了解Blast<改进程序,算法基础> 5.其他的序列相似性搜索工具〔fasta
3
生物序列的相似性
相似性<similarity>: 是指一种很直接的数量关系,比如部分
相同或相似的百分比或其它一些合适的 度量.比如说,A序列和B序列的相似性是 80%,或者4/5.这是个量化的关系.当然 可进行自身局部比较.
操作系统
硬件环境〔CPU
linux
sparc
macox
powerPC
solaris
ia32
irix
ia64
aix
amd64
hpux
mips
freebsd
alpha
win32
39
单机版的Blast使用〔三
3.获取Blast数据库 a.直接从ncbi下载
b.用Blast程序包提供的formatdb工具自己格 式化序列数据成数据库. 假设有一序列数据〔sequence.fa,多序列,fasta格 式,欲自己做成Blast数据库,典型的命令如下:
40
单机版的Blast使用〔四
核酸序列: $ ./formatdb –i sequence.fa –p F –o T/F –n
db_name 蛋白序列: $ ./formatdb –i sequence.fa –p T –o T/F –n
db_name
41
单机版的Blast使用〔五
4.执行Blast比对 获得了单机版的Blast程序,解压开以后,如 果有了相应的数据库〔db,那么就可以开始 执行Blast分析了. 单机版的Blast程序包,把基本的blast分析, 包括blastn,blastp,blastx等都整合到了 blastall一个程序里面.
BLAST种类及使用方法
BLAST种类及使用方法BLAST(Basic Local Alignment Search Tool)是一种广泛使用的序列比对算法,可用于比较DNA,RNA或蛋白质序列的相似性。
它是生物信息学领域中最常用的工具之一,可以帮助研究人员识别新的序列,注释基因功能,鉴定物种间的进化关系等。
1.BLASTN:BLASTN用于比对DNA序列。
它可以将一个查询DNA序列与已知的DNA序列数据库进行比较,找到相似的序列。
BLASTN通常用于物种鉴定、基因组注释和寻找同源基因等方面的研究。
2.BLASTP:BLASTP用于比对蛋白质序列。
它可以将一个查询蛋白质序列与已知的蛋白质数据库进行比较,找到相似的蛋白质序列。
BLASTP 通常用于寻找同源蛋白质,预测蛋白质功能和结构,以及识别蛋白质家族等方面的研究。
3.BLASTX:BLASTX用于比对DNA序列与蛋白质数据库的比对。
它通过将DNA序列翻译成蛋白质序列,然后与已知的蛋白质数据库进行比对,找到相似的蛋白质序列。
BLASTX通常用于从未知的DNA序列中预测蛋白质编码区域,注释基因功能等方面的研究。
4. TBlastN:TBlastN用于比对蛋白质序列与DNA数据库的比对。
与BLASTX相反,TBlastN将已知的蛋白质序列与DNA数据库进行比对,找到相似的DNA序列。
TBlastN通常用于寻找蛋白质在基因组中的编码区域,确定启动子和转录因子结合位点等方面的研究。
5. TBlastX:TBlastX用于比对转录本与转录本数据库的比对。
它可以将一个查询转录本序列与已知的转录本数据库进行比对,找到相似的转录本。
TBlastX通常用于寻找新的转录本和预测基因表达模式等方面的研究。
使用BLAST有以下几个步骤:1.准备查询序列:将待比对的DNA、RNA或蛋白质序列准备成文本文件,确保序列格式正确,并确保序列长度适合比对任务。
2. 选择数据库:根据研究需求,选择适当的数据库。