
新药和仿制药的申报与审批流程图
IND(申报临床程序)
NDA(申报生产程序)
新药报批程序(8 号令)
申请临床
省局对临床试验情况及原始资料进行现 场核查(抽样 3 批),30d
受理判断
省局对研制情况和原始资料进行现 场核查(不抽样),30d
CDE 进行技术审评,90d
药检所复核,30d CDE 进行技术审评,150d
药检所注册检验
国家局审批(20d)
申请人 4 个月内一次性补充资料 不符合规定,发给《审批意见通知件》。
符合规定,发给《临床试验批件》
符合规定,发给《药品批准证书》
申请人完成临床试验。
认证中心 现场核查
申请人提出现场检查
国家局审批,30d 批准临床试验
申请生产
认证中心 动态抽样 1 批 药检所检验 30d
CDE 进行技术审评
国家局审批 30d
批准生产
仿制药的申报与审批流程图
申请人提著申请
省局受理(5d),现场核查,抽取 3 批样品,资料初审。
国家局 CDE 技术审评(160d),补充资料审评(40d)
史上最全各类药品注册办事流程图
史上最全各类药品注册办事流程图新药、仿制药的报批一、报省局所有研究工作完成(有合格的样品、完整原始记录),带一套资料报往省局。
[其中资料有:注册申请表(注册申报的要6、软盘(注册申请表、综述资料)、申报资料)1、注册申请表要认真填写,是否属于非处方药、是否减免临床。
版本应是最新的(最新的版本很快就会出来,可在SDA网上下载)。
2、现受理权已下放到省局,5日内注册处人员告知你资料是否被退审,若没,说明已受理。
二、现场考核、抽样现场考核(准备好样品、原始记录(含检验记录,批生产记录)、剪刀,胶衣、“信封”等)抽样(仿制药连续三批;新药一批)后,将药品抽样单、已封好的药品、一套资料报往省所,跟踪药品检验进度,交纳药检费,寄三份检验报告往国家局(省所办理)。
三、拿回省局初审的材料申请表、现场考核表、省局审查意见表、省局受理通知书1、申请表的电子版需由省局的专用邮箱发往SDA。
四、报国家局审评中心该类申报资料国家局共需要2套完整的及1套第一部分,每套资料需要单独装袋。
1、第一套为原件(全部红章,化学原料药特别注意结构确证的图谱必须要由试验单位加盖红章)资料按下列顺序放置:药品注册申请表(2份)现场考核表(1份)省局审查意见表(1份)受理通知书软盘1份(可以进行网上提交)申报资料1套2、第二套为原件(全部红章,化学原料药结构确证的图谱可不加盖红章)资料按下列顺序放置:药品注册申请表(1份)现场考核表(1份)省局审查意见表(1份)受理通知书申报资料1套3、第三套为复印件资料按下列顺序放置:药品注册申请表(1份)现场考核表(1份)省局审查意见表(1份)受理通知书申报资料的第一部分1套五、审评1、在的网站上通过企业名称、受理号、受理日期跟踪药品的审评进度。
(如有补充资料,再对其补充)。
2、按CDE的要求制作药品说明书、标签、质量标准!(注:这阶段要非常注意,不危害给药品上市会造成很大的麻烦。
包装最好是多报几种规格,其可以在网上提交!)。
药物申报流程

新药申报
药理毒理研究资料
16~27号资料:提供的样品批号一定是前面工艺、质量、稳定性研究的 样品之一,有合格的全检报告书;对照样品(阳性药)、报告书、购买的发票 (复印件);试验报告、动物合格证及相关照片、图谱等(图片向试验单位索 要一式三套以上),照片、图谱有准确标注
临床试验资料
28号资料(国内外相关的临床试验资料综述):参考相关的技术指导原 则, 是否申请免临床在此说明理由
药学研究资料(CTD部分)
新药申报
质量控制及稳定性资料
3.2.P.5 制剂的质量控制 3.2.P.5.1 质量标准 3.2.P.5.2 分析方法 3.2.P.5.3 分析方法的验证 3.2.P.5.4 批检验报告 3.2.P.5.5 杂质分析 3.2.P.5.6 质量标准制定依据
3.2.P.6 对照品 3.2.P.7 稳定性
CDE对申报资料进行技术 审评(160工作日)
如果必要,CDE将要求申请 人补充资料(补充资料准备 时间4个月,审评50工作日,
一般最多要求补充2次)
不要临床的品种,中心审评 通过后,转SFDA注册司, 等待SFDA签发批件
需要临床的品种, 制剂批生物等效性 临床试验
完成临床试验后,向省局申请 临床研究核查,省局组织临床
关于药物研发申报中的 几点分享
Company
LOGO
目录
? 1. 药物申报流程
新药申报流程(1~5类) 仿制药申报流程(6类)
? 2. 申报资料要求
? 综述资料(1~6号资料) ? 药学研究资料(CTD部分) ? 药理毒理研究资料(16~27号资料) ? 临床试验资料(28~30号资料)
新药申报流程(报临床)
仿制药申报流程
新药和仿制药的申报与审批流程图
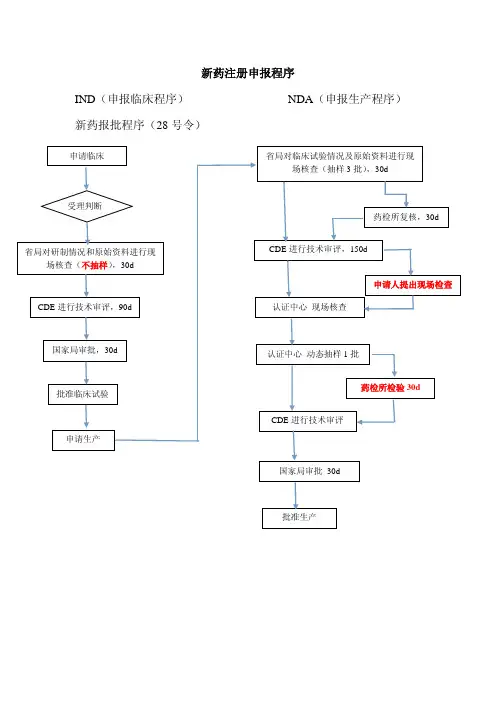
药检所注册检验
国家局审批(20d)
申请人 4 个月内一次性补充资料 不符合规定,发给《审批意见通知件》。
符合规定,发给《临床试批件》
符合规定,发给《药品批准证书》
申请人完成临床试验。
认证中心 现场核查
申请人提出现场检查
国家局审批,30d 批准临床试验
申请生产
认证中心 动态抽样 1 批 药检所检验 30d
CDE 进行技术审评
国家局审批 30d
批准生产
仿制药的申报与审批流程图
申请人提著申请
省局受理(5d),现场核查,抽取 3 批样品,资料初审。
国家局 CDE 技术审评(160d),补充资料审评(40d)
新药注册申报程序
IND(申报临床程序)
NDA(申报生产程序)
新药报批程序(28 号令)
申请临床
省局对临床试验情况及原始资料进行现 场核查(抽样 3 批),30d
受理判断
省局对研制情况和原始资料进行现 场核查(不抽样),30d
CDE 进行技术审评,90d
药检所复核,30d CDE 进行技术审评,150d
药品申报与审批(申请程序2)PPT课件
目录
• 药品申报与审批概述 • 药品申报材料准备 • 药品审批流程 • 药品审批结果与处理 • 药品审批中的注意事项 • 药品审批案例分析
01
药品申报与审批概述
药品申报与审批的定义
药品申报
指申请人向药品监管部门提交药 品上市申请的过程,包括药品注 册申请、补充申请和再注册申请 等。
谢谢观看
申请人向药品监管部门提交药品 申请,并提交相关资料和样品。
行政审批
药品监管部门对通过技术审评的 申请进行行政审批,决定是否批 准上市。
公告与备案
药品监管部门对批准上市的药品 进行公告,并对上市后监管进行 备案管理。
02
药品申报材料准备
药品注册申请表准备
总结词
详细、准确、完整
详细描述
药品注册申请表是药品申报的重要文件之一,需要详细、准确、完整地填写, 包括药品的基本信息、研制资料、生产申请资料等。
及时跟进审批进度,与审批部门保持良好沟通,以
案例一:某新药的审批过程
总结词
漫长而复杂
详细描述
新药的审批过程通常需要数年时间,涉及多个阶段,包括临床前研究、临床试验、生产 和销售许可等。在这个过程中,药品需要满足一系列严格的标准和要求,以确保其安全
风险与受益评估
对药品的风险和受益进行权衡,评估 药品是否具有临床价值,是否值得推 广应用。
行政审批
行政审查
对药品审批的合规性、程序性进 行审查,确保审批过程符合相关
法规和政策。
行政决策
根据技术审评结果和风险与受益评 估情况,做出是否批准药品上市的 行政决策。
行政批件
颁发药品批准证明文件,准予药品 上市销售和使用。
(整理)新药申报审批(药品注册流程)之总结版--新药申报审批一般程序图
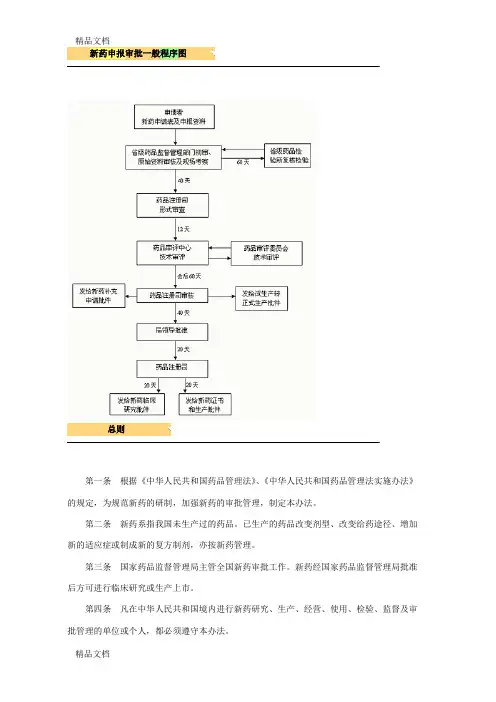
新药申报审批一般程序图总则第一条根据《中华人民共和国药品管理法》、《中华人民共和国药品管理法实施办法》的规定,为规范新药的研制,加强新药的审批管理,制定本办法。
第二条新药系指我国未生产过的药品。
已生产的药品改变剂型、改变给药途径、增加新的适应症或制成新的复方制剂,亦按新药管理。
第三条国家药品监督管理局主管全国新药审批工作。
新药经国家药品监督管理局批准后方可进行临床研究或生产上市。
第四条凡在中华人民共和国境内进行新药研究、生产、经营、使用、检验、监督及审批管理的单位或个人,都必须遵守本办法。
第五条国家鼓励研究创制新药。
新药的分类第六条新药按审批管理的要求分以下几类:一、中药第一类:1. 中药材的人工制成品。
2. 新发现的中药材及其制剂。
3. 中药材中提取的有效成分及其制剂。
4. 复方中提取的有效成分。
第二类:1. 中药注射剂。
2. 中药材新的药用部位及其制剂。
3. 中药材、天然药物中提取的有效部位及其制剂。
4. 中药材以人工方法在动物体内的制取物及其制剂。
5. 复方中提取的有效部位群。
第三类:1. 新的中药复方制剂。
2. 以中药疗效为主的中药和化学药品的复方制剂。
3. 从国外引种或引进养殖的习用进口药材及其制剂。
第四类:1. 改变剂型或改变给药途径的制剂。
2. 国内异地引种或野生变家养的动植物药材。
第五类:增加新主治病证的药品。
二、化学药品第一类:首创的原料药及其制剂。
1. 通过合成或半合成的方法制成的原料药及其制剂。
2. 天然物质中提取的或通过发酵提取的有效单体及其制剂。
3. 国外已有药用研究报道,尚未获一国药品管理当局批准上市的化合物。
第二类:1. 已在国外获准生产上市,但未载入药典,我国也未进口的药品。
2. 用拆分、合成的方法首次制得的某一已知药物中的光学异构体及其制剂。
3. 国外尚未上市的由口服、外用或其他途径改变为注射途径给药者,或由局部用药改为全身给药者(如口服、吸入等制剂)。
第三类:1. 由化学药品新组成的复方制剂。
仿制药申报PPT课件

THANK YOU
2019/6/20
申报注册的隐形条款:制剂方面
处方中所用辅料存在安全性隐患 。 注射剂无菌/灭菌工艺的无菌保证水平不符合《化药药品
注射剂基本技术标准》规定 。 制剂的制备规模(以省级食品药品监督管理部门出具的研
制现场检查报告表中所列三批样品的规模为准)过小。 局部用药需要报送特殊安全性试验资料,必要时应当进行
方法同上总杂质3.0%。 未收载
同EP
杂质A-E(5 个),同EP
未收载
原料药杂质研究思路
以EP标准中的检查方法及限度为参考依据,进行必要的方 法验证。
试制样品杂质检查结果符合EP标准要求,无超过鉴定限度 的其他杂质——达到研究目标。
若杂质谱与EP标准一致,但杂质量超过限度要求——完善 工艺(精制;优化工艺参数;控制起始原料及中间体质量 )。
仿制药物申报注册的关键因素
合成:工艺可控适合工业放大 分析:杂质谱研究,起始原料的质量控制(有关
物质和异构体)。有关物质和异构体的研究。稳 定性和质量研究工作的计划性和真实性。 制剂:工艺,与原研产品的对比。质量研究和稳 定性工作要做全(口服片剂的微生物限度,注射 剂的澄清度,不溶性微粒,无菌等) 现场考核:数据的真实性,人员的真实性,原始 记录,发票,GMP培训,清洁记录,仪器设备的校 验记录等。
不符合规定
国家局审批20日
批准文号或临床批件
仿制药申报注册的相关法规
中华人民共和国药品管理法(主席令45号) 中华人民共和国药品管理法实施条例(国务院令360号) 药品注册管理办法(局令28号) 药品生产监督管理办法 (局令14号) 药品生产质量管理规范(局令9号) 药监局通知,办事指南,指导原则等
新药申报流程
新药(原料)申报流程
鉴于目前在研项目的原料+制剂主要集中在化药3+3类(先报临床后报生产);化药4+4类(先报临床后报生产);化药3+6类(原料直接报生产);化药6+6类(仿制药),特制订原料的申报流程如下:
(一)化药3+3类(包括化药4+4类)新药申报程序报临床:
报生产
(二)化药3+6类新药申报程序
(三)化药6+6类新药申报程序
注:国家局有因核查品种替加环素(化药3+6类)、恩替卡韦(化药6+6类)省局生产现场核查完毕后,等申报资料和省所的检验报告汇总到审评中心后,国家局认证中心择日进行一批样品的生产现场核查。
科研部
2011-10-10。
新药生产的申报与审批流程图教学文稿
新药生产的申报与审
批流程图
精品文档
项目名称:新药生产的申报与审批
许可依据:《药品管理法》、《药品管理法实施条例》、《药品注册管理办法》
申报资料:
1、提交〈药品注册申请表〉纸质原件一式四份及电子版一份
按〈药品注册管理办法〉附件一、附件二和附件三的要求提交申报资料四套,包括原件二套,复印件一套及综述资料复印件一套。
办理程序:申请人向省局药品注册处提出注册申请,按要求提交〈药品注册申请〉及申报资料;省局进行形式审查并决定是否受理;省局对受理的注册申请进行现场核查、抽取3批样品注册检验并进行初步资料审查,符合要求的上报国家局药审中心进行技术审评;经审评符合要求的,由药审中心通知国家局药品认证中心进行生产现场检查,并抽取1批样品(生物制品抽取3批)进行检验。
均符合要求的,国家局发给新药证书。
申请人已持有《药品生产许可证》并具备生产条件的,同时发给药品批准文号。
办理时限:205(175)日,其中:
省局受理、现场核查及资料初审:35日
国家局技术审评:150日,获准进入特殊审批程序的品种:120日
国家局审批:20日
收费标准:3500元
收集于网络,如有侵权请联系管理员删除
精品文档
新药生产的申报与审批流程图
收集于网络,如有侵权请联系管理员删除。
新药申报审批(药品注册流程)之总结版
新药申报审批(药品注册流程)之总结版新药申报审批一般程序图总则第一条根据《中华人民共和国药品管理法》、《中华人民共和国药品管理法实施办法》的规定,为规范新药的研制,加强新药的审批管理,制定本办法。
第二条新药系指我国未生产过的药品。
已生产的药品改变剂型、改变给药途径、增加新的适应症或制成新的复方制剂,亦按新药管理。
第三条国家药品监督管理局主管全国新药审批工作。
新药经国家药品监督管理局批准后方可进行临床研究或生产上市。
第四条凡在中华人民共和国境内进行新药研究、生产、经营、使用、检验、监督及审批管理的单位或个人,都必须遵守本办法。
第五条国家鼓励研究创制新药。
新药的分类第六条新药按审批管理的要求分以下几类:一、中药第一类:1. 中药材的人工制成品。
2. 新发现的中药材及其制剂。
3. 中药材中提取的有效成分及其制剂。
4. 复方中提取的有效成分。
第二类:1. 中药注射剂。
2. 中药材新的药用部位及其制剂。
3. 中药材、天然药物中提取的有效部位及其制剂。
4. 中药材以人工方法在动物体内的制取物及其制剂。
5. 复方中提取的有效部位群。
第三类:1. 新的中药复方制剂。
2. 以中药疗效为主的中药和化学药品的复方制剂。
3. 从国外引种或引进养殖的习用进口药材及其制剂。
第四类:1. 改变剂型或改变给药途径的制剂。
2. 国内异地引种或野生变家养的动植物药材。
第五类:增加新主治病证的药品。
二、化学药品第一类:首创的原料药及其制剂。
1. 通过合成或半合成的方法制成的原料药及其制剂。
2. 天然物质中提取的或通过发酵提取的有效单体及其制剂。
3. 国外已有药用研究报道,尚未获一国药品管理当局批准上市的化合物。
第二类:1. 已在国外获准生产上市,但未载入药典,我国也未进口的药品。
2. 用拆分、合成的方法首次制得的某一已知药物中的光学异构体及其制剂。
3. 国外尚未上市的由口服、外用或其他途径改变为注射途径给药者,或由局部用药改为全身给药者(如口服、吸入等制剂)。
新药申报审批(药品注册流程)之总结版
新药申报审批一般程序图总那么第一条依据?中华人民共和国药品治理法?、?中华人民共和国药品治理法实施方法?的规定,为标准新药的研制,加强新药的审批治理,制定本方法。
第二条新药系指我国未生产过的药品。
已生产的药品改变剂型、改变给药途径、增加新的习惯症或制成新的复方制剂,亦按新药治理。
第三条国家药品监督治理局主管全国新药审批工作。
新药经国家药品监督治理局批准前方可进行临床研究或生产上市。
第四条凡在中华人民共和国境内进行新药研究、生产、经营、使用、检验、监督及审批治理的单位或个人,都必须遵守本方法。
第五条国家鼓舞研究创制新药。
新药的分类第六条新药按审批治理的要求分以下几类:一、中药第一类:1.中药材的人工制成品。
2.新发觉的中药材及其制剂。
3.中药材中提取的有效成分及其制剂。
4.复方中提取的有效成分。
第二类:1.中药注射剂。
2.中药材新的药用部位及其制剂。
3.中药材、天然药物中提取的有效部位及其制剂。
4.中药材以人工方法在动物体内的制取物及其制剂。
5.复方中提取的有效部位群。
第三类:1.新的中药复方制剂。
2.以中药疗效为主的中药和化学药品的复方制剂。
3.从国外引种或引进养殖的习用进口药材及其制剂。
第四类:1.改变剂型或改变给药途径的制剂。
2.国内异地引种或野生变家养的动植物药材。
第五类:增加新主治病证的药品。
二、化学药品第一类:首创的原料药及其制剂。
1.通过合成或半合成的方法制成的原料药及其制剂。
2.天然物质中提取的或通过发酵提取的有效单体及其制剂。
3.国外已有药用研究报道,尚未获一国药品治理当局批准上市的化合物。
第二类:1.已在国外获准生产上市,但未载进药典,我国也未进口的药品。
2.用拆分、合成的方法首次制得的某一药物中的光学异构体及其制剂。
3.国外尚未上市的由口服、外用或其他途径改变为注射途径给药者,或由局部用药改为全身给药者〔如口服、吸进等制剂〕。
第三类:1.由化学药品新组成的复方制剂。
2.由化学药品与中药新组成的复方制剂并以化学药品发扬要紧作用者。