
慢病毒制作
contorl
PEF
2、FUW-teto-表达载体慢病毒的包装
三质粒体系:FUW-teto,PMD.2G,PSPAX DOX诱导质粒
病毒包装注意
1、PMD.2G:PSPAX:目的质粒=1:2:3(共24ug) DOX辅助质粒同样视为目的质粒 2、感染时,目的病所有和病毒接触过的耗材均要用84消毒液处理
病毒收集
最后一次收集病毒后的转染GFP的293T细胞可以在荧光显微镜下观察GFP 阳性细胞,确定转染效率
收集后的病毒首先进行1200rpm,5min的离心,去除293T细胞后用0.45um 的 滤器过滤;
过滤后的液体分批用100.000NMWL的过滤柱过滤,过滤前用PBS把柱子润湿, 加PBS5ml后离心3000rpm,润湿后加15ml的病毒,4000rpm,4℃离心20分钟。 可收获浓缩病毒200ul左右。分装成小包装-80℃冻存备用。(millipore病毒离 心柱可重复使用三次) 每个10cm大皿可以收集30ml病毒,测定滴度后进行感染,浓缩的病毒分装 到小管可以-80℃,最多可以保存1年。
滴度(transduction units,TU)的测定公式: 如果加1ulGFP的浓缩病毒有10%的目的细胞为阳性的话,滴度= 10%×target cell numbers (1×10⁴ for PEF) /0.001ml = 1×10⁶TU/ml。 在感染目的细胞时用的病毒量按照计算出的滴度,使目的细胞能够达到 100%感染效率。
目的细胞病毒感染
接种目的细胞,密度1×10⁴/孔/24孔板,接种的第二天换新鲜无双抗的普 通培养液进行感染,分别加入计算好滴度的病毒,同时加有8µg/ml的 polybrene来增强感染效率。感染后的24个小时换成新鲜的培养液。
注意:1、病毒在从收集后,无论是浓缩病毒还是用病毒感染目的细胞必 须处于4℃。 2、目的细胞在感染时的生长密度必须处于30%-50%之间。
应用实例
1、需要长期监测某个基因被敲低后的生理功能 2、同时可进行多个基因的过表达 3、B基因是否为A基因的下游的补偿实验 基因 A 基因 B 功能C a、敲低基因A影响功能C b、敲低基因A,基因B随之降低 c、敲低基因B影响功能C d、敲低基因A,过表达基因B,功能C恢复 e、敲低基因A,过表达基因B,再沉默基因B,功能C仍然被影响
病毒滴度测定
浓缩后的病毒的滴度的测定 :用GFP的病毒进行滴度的测定,首先要传 代目的细胞一般密度为104/孔/24孔板,500ul的无双抗的293T培养液,传 代的第二天加浓缩的病毒,设有 1ul,2ul,5ul,10ul,20ul等梯度,另外 同时加有8µg/ml的polybrene来增强感染效率。感染后的24小时换液,72h 观察荧光照相判定GFP细胞的阳性率。
被膜蛋白 调节基因
逆转录酶和核心蛋白
准备包装细胞
复苏293T包装细胞到10cm皿中,待长满后按1:5传到5个10cm皿上(皿提 前半小时铺上PDL(0.05mg/ml))。第二天或者第三天细胞长到70%-80%时 进行转染。
注意:PDL可以回收再利用,新使用的PDL可以回收利用5-8次
质粒转染
293T细胞换成opti-MEM培养液9ml pll3.7,VSVG,RSV-REV,pMDL g/p RRE四种质粒按照4μg:2μg:2μg: 2μg,共10μg的质粒与20μl plus转染试剂共同孵育在1ml opi-MEM中,室 温放置5min中; 加入LTX 20ul,孵育30min,加入到293t细胞的培养皿中。 12h后换成15ml新鲜的加有1% FBS的293T液体中,此时的液体不要加双抗。 换液后的24小时和48小时分别收集病毒。
慢病毒制作
肿瘤干细胞基础和转化研究平台 王健宇
慢病毒的优势
一、常规质粒转染方法受限太多 二、腺病毒为瞬时感染 三、逆转录病毒只能感染分裂期细胞
慢病毒基本知识
慢病毒包装
1、shRNA表达载体慢病毒的包装(PLL3.7 plasmid Lentilox 3.7-shRNA)
四质粒体系:pll3.7,VSVG,RSV-REV,pMDL g/p RRE
慢病毒构建技术原理

慢病毒构建技术原理
慢病毒载体可以将外源基因或shRNA有效整合到宿主染色体上,从而达到持久表达目的序列的效果。
慢病毒除了对肿瘤细胞、肝细胞、内皮细胞等具有很高的感染效率外,对于一些较难转染的细胞如神经元、干细胞等,也具有良好的感染效率,此外,使用慢病毒载体能大大增加目的基因或shRNA整合到宿主细胞基因组的几率,从而实现目的基因或shRNA在宿主细胞中持续、稳定的表达。
因此,在体外实验及体内实验的研究中,慢病毒己经成为表达外源基因或shRNA最常用的载体形式之一,正得到越来越广泛的应用,在诸如CAR-T细胞治疗领域已经进入到了临床的应用。
采用最新的慢病毒包装体系和生产工艺,确保病毒高滴度、高纯度和低毒性,同时,提供多种基因操作类型和筛选标记方案,满足各种细胞和动物实验需求。
从科研级到临床级慢病毒载体制备详解
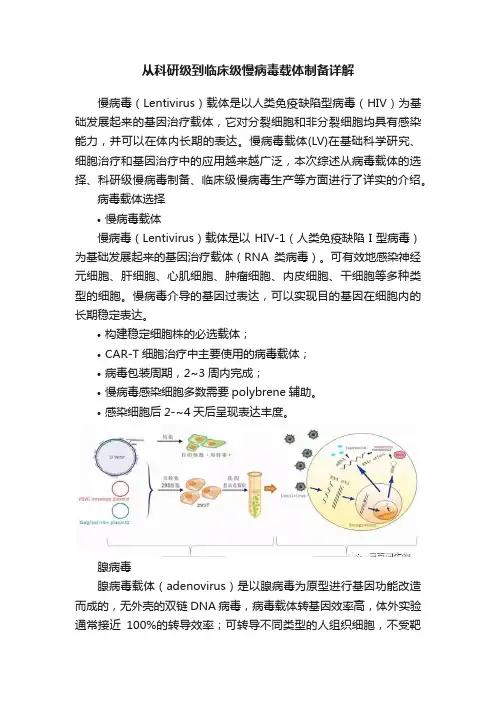
从科研级到临床级慢病毒载体制备详解慢病毒(Lentivirus)载体是以人类免疫缺陷型病毒(HIV)为基础发展起来的基因治疗载体,它对分裂细胞和非分裂细胞均具有感染能力,并可以在体内长期的表达。
慢病毒载体(LV)在基础科学研究、细胞治疗和基因治疗中的应用越来越广泛,本次综述从病毒载体的选择、科研级慢病毒制备、临床级慢病毒生产等方面进行了详实的介绍。
病毒载体选择•慢病毒载体慢病毒(Lentivirus)载体是以HIV-1(人类免疫缺陷I型病毒)为基础发展起来的基因治疗载体(RNA类病毒)。
可有效地感染神经元细胞、肝细胞、心肌细胞、肿瘤细胞、内皮细胞、干细胞等多种类型的细胞。
慢病毒介导的基因过表达,可以实现目的基因在细胞内的长期稳定表达。
•构建稳定细胞株的必选载体;•CAR-T细胞治疗中主要使用的病毒载体;•病毒包装周期,2~3周内完成;•慢病毒感染细胞多数需要polybrene辅助。
•感染细胞后2-~4天后呈现表达丰度。
腺病毒腺病毒载体(adenovirus)是以腺病毒为原型进行基因功能改造而成的,无外壳的双链DNA病毒,病毒载体转基因效率高,体外实验通常接近100%的转导效率;可转导不同类型的人组织细胞,不受靶细胞是否为分裂细胞所限;容易制得高滴度病毒载体,在细胞培养物中重组病毒滴度可达11次方;进入细胞内并不整合到宿主细胞基因组,仅瞬间表达,安全性高。
•基因瞬时表达首选载体;•高浓度浓缩,可用于动物实验;•病毒包装周期:6~8周;•腺病毒可以直接感染细胞无需polybrene辅助。
•感染细胞后24H后呈现表达丰度。
•毒种可在HEK293A细胞中反复扩增。
•腺相关病毒腺相关病毒(AAV)是一种复制缺陷型细小病毒,其增殖复制需要腺病毒或疱疹病毒的辅助。
由于其安全性好、宿主细胞范围广(分裂和非分裂细胞)、免疫源性低,在体内表达外源基因时间长,具有明显的组织噬性等特点,这使rAAV成为用于基因转移和基因治疗的一个非常有吸引力的工具载体。
慢病毒载体构建原理
慢病毒载体构建原理
慢病毒(lentivirus)是一类病毒,属于反转录病毒的一种。
慢病毒可以作为基因转移的工具,被广泛应用于基因治疗、基因编辑、干细胞研究等领域。
慢病毒载体构建是利用慢病毒作为基因传递的载体,将外源基因导入慢病毒基因组中,并通过慢病毒的复制和转录机制,将外源基因稳定地表达在宿主细胞中的过程。
慢病毒载体构建的原理主要包括以下几个步骤:
1. 选择适当的慢病毒载体,慢病毒载体通常由慢病毒的基因组和外源基因组成。
在构建慢病毒载体时,需要选择适当的慢病毒载体,通常选择已经经过改造的慢病毒载体作为基础,然后将需要表达的外源基因插入到载体中。
2. 插入外源基因,将需要表达的外源基因插入到慢病毒载体的适当位置。
通常采用限制性内切酶切割和连接酶连接的方法,将外源基因与慢病毒载体连接起来,形成重组的慢病毒载体。
3. 构建重组慢病毒载体,将插入了外源基因的慢病毒载体导入到适当的宿主细胞中,利用宿主细胞的复制和转录机制,使重组慢
病毒载体在宿主细胞中稳定复制和表达外源基因。
4. 验证慢病毒载体的稳定性和表达效果,对构建的重组慢病毒
载体进行验证,包括验证慢病毒载体在宿主细胞中的稳定性和外源
基因的表达效果。
通常采用PCR、Western blot等方法对慢病毒载
体进行验证。
总之,慢病毒载体构建是利用慢病毒作为基因传递的载体,将
外源基因导入慢病毒基因组中,并通过慢病毒的复制和转录机制,
使外源基因稳定地表达在宿主细胞中的过程。
这一技术在基因治疗、基因编辑、干细胞研究等领域具有重要的应用前景,对于疾病治疗
和生命科学研究具有重要意义。
制备慢病毒载体
现今常用的制备慢病毒载体的方法为使用3或者4质粒系统转染293T细胞。
此外,也有使用其它几类慢病毒包装细胞系制备慢病毒载体。
瞬时转染制备慢病毒:细胞:慢病毒包装常用人胚肾细胞(HEK, human embryonic kidney)293T,其含有SV40病毒的大T抗原蛋白编码基因,转染效率极高。
但其贴壁性不好,所以需要使用多聚赖氨酸包被的培养皿增加其吸附性。
多聚赖氨酸培养皿可购买,也可自行制备。
转染前,细胞密度控制在40-70%比较好。
DNA:每10 cm培养皿约含5x10⁶ 293T细胞,需用30-40 ug不含内毒素的质粒进行转染。
质粒的纯度对慢病毒载体的包装效率非常关键。
不同的包膜蛋白表达载体,其使用量也不同。
转染:最经济的转染方法是磷酸钙转染法,虽然其溶液配置影响因素多,不易稳定重复得到最佳的转染结果。
其它方法有脂质体法和PEI法。
转染48-60后可以收集上清,通过低速离心,然后滤膜过滤可以去除上清中的细胞碎片。
如果使用VSV-G包膜蛋白的话,可以通过两次超速离心进行浓缩,从而最高可以获得滴度高达1011-1012 IU/ml的慢病毒载体。
之后可以将病毒载体溶解在PBS,HBSS或者DMEM中,并置于-80℃储存。
储存溶液添加血清会帮助提高病毒冻融时的存活率,然而有些病毒在侵染细胞时,血清会有干扰,所以需要依据具体病毒种类考虑是否添加血清。
病毒滴度:含VSV-G的慢病毒载体,其滴度在浓缩前一般为107 IU/ml,浓缩之后可以达到109 -107 IU/ml 。
含有荧光标记或者其它报告基因的病毒载体,可以通过梯度稀释侵染HeLa或者293,NIH3T3细胞来确定其滴度;不含报告基因的可通过测定病毒颗粒中相关病毒蛋白的活性或者含量来确定其滴度,比如使用p24gag的elisa试剂盒。
一般来说,每4-60 x 103个病毒载体含1ng p24 gag。
然而这种方法测出来的滴度并不准确,不同的病毒载体类型,不同的储存方式,都会导致p24 gag和病毒载体颗粒的比值变化较大。
汉恒生物-慢病毒生产及使用操作手册第二版
2. 感染细胞最佳 MOI 的测定 MOI(Multiplicity of Infection,感染复数)是指每个细胞感染的病毒
数,通常 MOI 越高,病毒整合到染色体的数量以及目的蛋白的表达量越高。 对于分裂活跃的细胞,比如 Hela、293 细胞,MOI=1~3 时,80%以上的细胞均表 达目的基因。而对于非分裂细胞,比如原代细胞,感染效率较低。需要进行 MOI 梯度摸索实验,选择适合的 MOI 进行实验。
四、慢病毒包装和浓缩 (一)质粒扩增
构建好的慢病毒载体和辅助质粒需经过大量抽提,浓度大于 1ug/ul,A260/280 在 1.7-1.8 间方可用以包毒。推荐使用 Qiagen 大抽试剂盒进 行质粒的大量去内毒素抽提。 (二)传 293T 细胞
将培养 293T 细胞 T75 瓶中的培养基吸净,加入 2mL 4 度冰箱取出的 0.25% 胰酶,使其均匀覆盖瓶底,置于 37 度培养箱中 3-5min,取出,摇晃可发现细胞 于底部脱离,将其全部晃下,加入 3mL 37 度水浴中预热的 10% DMEM,移液枪 用 10mL 移液管进行吹打,较大力吹打 6-8 次即可,不留死角,瓶口处较难吹打 可将移液管对准培口,小力将培养基打出即可覆盖到接近瓶口的细胞。之后,将 所有细胞吸出,置于 15mL 离心管中,取 50ul 混匀后的细胞于 1.5mL eppendorf
当细胞传代次数过多,细胞状态变差时,或者细胞出现污染事故时,需要丢 弃并对最初冻存的细胞进行复苏。
1、设置温度为 37~42℃的水浴。 2、查看细胞库记录,根据记录从液氮罐中取出冻存的细胞(需戴上棉手套, 防止被冻伤),迅速丢入水浴锅中并快速晃动,尽量在 1~2min 内使细胞溶液完全 溶解。 3、将细胞溶液转移到 15ml 离心管中,并在其中加上 1ml 新鲜的完全培养 基,混匀后离心,1000rpm,5min。 4、去掉上清,加入 5ml 新鲜的完全培养基,混匀沉淀后,转入 6cm 培养皿。 5、将培养皿平稳放入 37℃、5%CO2 和 95%相对湿度的培养箱中培养。 6、第二天观察细胞存活率。给细胞换一下培养基。以后每天观察细胞生长 情况。
慢病毒制备
慢病毒制备细胞转染A)在转染前一天,用胰蛋白酶消化HEK-293T细胞,以含有10%血清的DMEM培养基调整细胞密度为50%-60%,接种到100mm细胞培养皿。
(培养皿提前用polylysine treat 10min,PBS wash 3 times)。
置于37℃、5%CO2培养箱中培养。
待细胞密度达到80%-90%既可用于转染。
B)配置DNA混合液:将7.5 ug PAX2 、2.5 ug pMD2和10ug 目的DNA溶于2.5ml Opti-MEM I Reduced Serum Medium中,用移液器混合均匀。
C)配置脂质体溶液:将60ul lipofenctamine 2000 溶于2.5ml Opi-MEM I Reduced Serum Medum中,用移液器混合均匀,室温下静置5分钟。
D)将上述两种溶液混合,并轻轻混合均匀,室温孵育25分钟。
E)将5ml混合液加入到10cm培养皿,混合均匀。
F)将细胞置于37℃,5%CO2培养箱中培养12-16小时。
G)把细胞传出来到15cm 培养皿,加15ml DMEM, 37℃培养48-72小时。
H)收集细胞上清液,4℃,1000 rpm 离心5分钟,除去细胞碎片。
收集上清即为含病毒颗粒的培养基(可用0.45um过滤器过滤一下),分装,-80℃保存。
慢病毒感染靶细胞A)感染前一天,将成纤维细胞接种到6孔板中,保证感染时细胞密度达到80%.B)将病毒液和新鲜培养基按照1:1(1ml+1ml)的比例配制,并加入促传染剂Polybrene (8ug/ml)。
C)吸取培养皿中的培养基,加入配制的含病毒的培养基,混合均匀后置于37℃,5%CO2培养箱中孵育过夜。
D)24小时传到10cm的大皿,将含有病毒的培养基换成正常培养基,继续培养一天。
E)用含有5ug/ml 嘌呤霉素对细胞进行为期5天的筛选。
注意!接触到病毒的细胞管子要用84浸泡至少12个小时。
慢病毒载体构建 Protocol
慢病毒载体构建是一种用于基因治疗和基因转导的重要工具,其用于将外源基因或shRNA等插入到慢病毒载体中,从而实现对特定基因的表达调控。
下面是慢病毒载体构建所需试剂和耗材、实验仪器、准备工作、实验方法、注意事项、常见问题及解决方法。
一、所需试剂和耗材1.慢病毒载体:用于包装目的基因的包装细胞系,如HepG2.2.15等。
2.目的基因或shRNA:需要插入慢病毒载体的DNA或RNA片段。
3.质粒DNA:用于构建慢病毒载体,包括表达盒质粒和包装质粒等。
4.DNA聚合酶:用于DNA扩增和连接。
5.限制性内切酶:用于DNA切割。
6.DNA连接酶:用于DNA连接。
7.缓冲液:维持反应液的pH值和其他辅助因子的浓度。
8.dNTPs(脱氧核糖核苷三磷酸):DNA合成的原材料,包括dATP、dTTP、dCTP、dGTP。
9.细胞培养基:用于细胞培养。
10.胎牛血清:提供细胞生长所需的营养物质。
11.抗生素:用于防止细胞污染。
12.其他细胞生物学试剂:如胰蛋白酶、无血清培养基等。
二、实验仪器1.实验室搅拌器:用于混合和振荡反应液。
2.离心机:用于离心管和细胞培养瓶等。
3.水浴锅:用于保温反应液。
4.移液器:用于精确添加试剂和溶液。
5.细胞培养箱:用于细胞培养。
6.倒置显微镜:观察细胞生长状态和感染情况。
7.紫外线分光光度计:用于测量DNA浓度。
8.电泳仪和电泳槽:用于分析DNA样品。
9.定量PCR仪:用于定量分析目的基因的转导效率。
三、准备工作1.了解慢病毒载体构建的基本原理和步骤。
2.设计并合成目的基因或shRNA序列,并确认其正确性。
3.准备所有所需的试剂和耗材,并确保它们处于保质期内。
4.检查实验室内是否具备上述实验仪器,并确保其正常运行。
5.准备好实验服、口罩、手套等个人防护用品。
6.用70%乙醇擦拭实验台面,以确保无菌环境。
7.用高压蒸汽灭菌法灭菌所有的实验器具,包括离心管、移液器等。
8.设置细胞培养箱的温度和湿度等参数。
慢病毒纯化
慢病毒纯化引言慢病毒(Slow virus)是一类具有潜伏期长、传播缓慢的病毒。
它们主要侵害中枢神经系统,引起一系列慢性疾病,如亚急性硬化性全脑炎、破伤风等。
由于慢病毒的潜伏期长、传播缓慢,对患者的治疗和预防带来了极大的困难。
因此,对慢病毒的纯化研究至关重要。
纯化方法慢病毒纯化是将慢病毒分离和提纯出来的过程。
常用的慢病毒纯化方法包括超速离心法、聚合物沉淀法、密度梯度离心法等。
以下将介绍使用密度梯度离心法进行慢病毒纯化的步骤和技术要点。
材料准备•脑组织样本(含有慢病毒)•PBS缓冲液•10% Triton X-100•加碘氯仿•硫酸铂•Sucrose•KBr步骤1.准备慢病毒感染的脑组织样本,并用PBS缓冲液进行冲洗,去除杂质。
2.将脑组织样本加入适量的PBS缓冲液中。
3.加入10% Triton X-100,破解细胞膜并释放病毒。
4.使用高速离心将细胞碎片和杂质从悬浮液中分离出来。
5.收集上清液,加入加碘氯仿,离心使其分离。
6.将上清液转移到新离心管中,然后加入一定浓度的硫酸铂。
7.使用离心机进行高速离心,使病毒与硫酸铂结合。
8.分离上清液,加入Sucrose溶液中。
9.准备密度梯度离心管,将上清液缓慢地加入离心管中。
10.使用超速离心机进行离心,使病毒在密度梯度中分离。
11.分离纯化后的病毒。
技术要点密度梯度离心法密度梯度离心法是一种根据物质密度差异来分离混合物的方法。
在慢病毒纯化中,通过在离心管中制备密度递增的梯度,利用不同物质在梯度中的沉降速度差异来实现病毒的分离和纯化。
脑组织样本处理脑组织样本是进行慢病毒纯化的关键原料。
在收集脑组织样本后,应及时用PBS缓冲液进行冲洗,去除杂质。
通过加入10% Triton X-100等破解细胞膜的方法,可以有效释放慢病毒。
超速离心机超速离心机是进行密度梯度离心的必备设备,具有高速、高精度离心的特点。
合理设置超速离心机的离心参数,如转速、离心时间等,有助于提高慢病毒纯化的效果。
慢病毒实验方法
慢病毒包装、浓缩纯化及滴度测定一、试剂、耗材及仪器1.1试剂1.1.1 商品化试剂及试剂盒名称厂家货号Lenti-X 293T Cell Line clontech632180 DMEM Gibco C11995500BTFetal Bovine Serum, Qualified, Australia Origin LifeTechnologies10099-141Lipofectamine™LTX & Plus Reagent invitrogen15338 QIAGEN Plasmid Midi Kit (25)QIAGEN121431.1.2 试剂配制a. 氨苄青霉素储液称取氨苄青霉素10g,加8ml 超纯水,溶解,定容至10 ml,过滤除菌,分装,-20℃保存。
b. LB液体培养基实用文档称取蛋白胨(tryptone)10g、酵母提取物(yeast extract)5g、NaCl 10 g,加800 ml 超纯水,用10M NaOH调节pH至7.0,定容至1, 000 ml,分装,高压灭菌(121℃/20min),4℃保存。
c. 完全培养基把DEME培养基与血清按照9:1(V/V)进行混合。
d. 50%PEG6000溶液称取125gPEG6000用超纯水溶解,定容到250ml,分装,高压灭菌(121℃/20min),4℃保存。
e. 4M NaCl溶液称取46.752gNaCl,加超纯水溶解,定容到200ml,分装,高压灭菌(121℃/20min),4℃保存。
f. PBS缓冲液称取8gNaCl,0.2gKCl,3.58gNa2HPO4.12H2O,0.27gKH2PO4,加800 ml 超纯水,调节pH至7.4,定容至1, 000 ml,分装,高压灭菌(121℃/20min),4℃保存。
实用文档1.2 耗材名称厂家货号25cm2 Growth Area Flasks corning430639 75cm2细胞培养瓶corning430641 TC表面细胞培养皿,规格:35mm corning430165 TC表面细胞培养皿,规格:60mm corning430196 TC表面细胞培养皿,规格:100mm corning430293 6孔细胞培养板corning3516外旋盖冻存管corning430659 15ml尖底离心管corning430790 50ml尖底离心管corning4558 3毫升吸管Biologix30-0138A1 1.3 仪器名称仪器厂家仪器型号二氧化碳培养箱Thermo371生物安全柜Thermo Forma Class II,B2倒置荧光显微镜OLYMPUS IX71实用文档台式高速冷冻离心机Thermo LEGND MACH 1.6R小型高速离心机Thermo LEGEND MICRO 17小型冷冻高速离心机Thermo LEGEND MICRO 17R超低温冰箱SANYO MDF-U73V冰箱Haier BCD-290W二、方法2.1.包装细胞准备2.1.1.细胞复苏a. 把完全培养基预热至37℃;用清洗洁净的500ml烧杯盛300ml超纯水,然后放入37℃水浴锅中,预热至37℃(至少需30min);准备好生物安全柜及所需培养耗材(灭菌处理);b. 快速从液氮罐中取出装有冻存细胞的冻存管并放置于装有液氮的保温杯中,用洁净镊子取出冻存管,并立即放入上述准备好的水浴中(放入之前快速检查盖子是否拧紧,盖子切勿没入水中),用镊子镊好冻存管,快速沿着烧杯内壁转圈,细胞未冻融时切勿取出观察,细胞冻融时间一般为1-2 min,如果超过2 min仍未冻融,应掉弃该管细胞,细胞冻融后把冻存管放入70%酒精中3s,然后立即放入生物安全柜中;实用文档c. 把冻融的细胞立即转移至装有1ml预热完全培养基的15ml离心管中,混匀,立即加入4ml预热完全培养基,混匀;d. 加入5ml预热完全培养基,混匀,离心(100 g,5 min),小心移除上清;e. 加入6 ml预热完全培养基,吹打重悬细胞,然后把细胞悬液转移至T25培养瓶中,并放入二氧化碳培养箱(5% CO2, 37℃)中培养;f. 24小时观察细胞的贴壁情况,并根据细胞的密度进行换液或细胞传代;2.1.2细胞培养a. 当细胞达到80%融合时,移培养液,用PBS洗涤两次,加入1ml胰酶消化液,把培养皿置于倒置显微镜下观察,如大部分细胞变圆,立即移除胰酶消化液(如大部分细胞飘起,可不移除胰酶消化液),加入6ml 预热DMEM完全完全培养基,用吸管取培养液吹打瓶壁细胞,使其脱离瓶壁形成单细胞悬液,离心(100 g,5 min),小心移除上清,加入10ml预热完全培养基,吹打重悬细胞用细胞计数板在显微镜下计算细胞数,取1*106细胞分装入新T75培养瓶,添加基至总体积为20ml,置于37 ℃、5 %CO2 培养箱中培养;每隔2~3天传代1次,实验用第2~3代细胞。
慢病毒包装、浓缩、纯化、滴度实验步骤
资料范本本资料为word版本,可以直接编辑和打印,感谢您的下载慢病毒包装、浓缩、纯化、滴度实验步骤地点:__________________时间:__________________说明:本资料适用于约定双方经过谈判,协商而共同承认,共同遵守的责任与义务,仅供参考,文档可直接下载或修改,不需要的部分可直接删除,使用时请详细阅读内容一、包装细胞293T细胞的培养一、293T细胞的冻存1. 随着传代的次数增加,293T细胞会出现生长状态下降,出现突变等。
所以要在细胞购进时就进行冻存。
2. 在细胞对数生长期进行冻存,增加细胞复苏成活率。
3. 倒去细胞上清液,加入D-Hank's液洗去残留的培养基。
4. 加入0.25%的胰酶,消化10-20s后倒去。
5. 镜下观察细胞变圆,细胞间间隙加大时,加入新鲜培养基吹打混匀。
6. 细胞计数。
7.将细胞离心,1000rpm,2min。
8. 根据计数结果加入细胞冻存液(70%完全培养基+20%FBS+10% DMSO)重悬细胞,密度为3×10⁶个/ml。
10. 第二天将细胞放入液氮灌,并记录。
二、293T细胞的传代1. 当细胞生长至汇合率达到80~90%需要对细胞进行传代操作,以扩大细胞数量,维持细胞良好的生长状态。
2. 消化细胞,方法同上。
3. 细胞离心结束后,加入完全培养基重悬。
密度为3×10⁵个/ml。
4. 分到10cm培养皿中,10ml/皿。
三、293T细胞的复苏1. 当细胞传代次数过多(超过50代),细胞状态变差时或细胞出现污染事故时,需要丢弃并对开始冻存的细胞进行复苏。
2. 打开水浴锅,设置温度为40℃。
3. 查看细胞库记录,根据记录从液氮灌中取出冻存的细胞(需戴上棉手套,防止被冻伤),迅速丢入水浴锅中并快速晃动,在1~2 min内使细胞溶液完全溶解。
4. 将1ml细胞溶液加入9 ml完全培养基中并混匀后转入10cm培养皿。
5. 放回37℃、3%CO2和95%相对湿度的培养箱中培养。