
新药申报审批(药品注册流程)之总结版--新药申报审批一般程序图
第五条 国家鼓励研究创制新药。
新药的分类订
第六条新药按审批管理的要求分以下几类:
一、中药
第一类:
1.中药材的人工制成品。
2.新发现的中药材及其制剂。
3.中药材中提取的有效成分及其制剂。
川期临床试验:扩大的多中心临床试验。应遵循随机对照原则,进一步评价有效性、安全 性。
"期临床试验:新药上市后监测。在广泛使用条件下考察疗效和不良反应(注意罕见不良
反应)。
第十三条 新药临床研究的病例数应符合统计学要求。各类新药视类别不同进行I、n、
川、w期临床试验。某些类别的新药可仅进行生物等效性试验。具体要求见附件一、二。
理类别,但申报资料的要求按照变化后的情况办理。不同单位申报同一品种应维持同一类别。
新药的临床前研究f
第八条新药临床前研究的内容包括制备工艺(中药制剂包括原药材的来源、加工及炮制)、 理化性质、纯度、检验方法、处方筛选、剂型、稳定性、质量标准、药理、毒理、动物药代动 力学等研究。新发现中药材还应包括来源、生态环境、栽培(养殖)技术、采收处理、加工炮 制等研究。
第四类:
1.改变剂型或改变给药途径的制剂。
2.国内异地引种或野生变家养的动植物药材。
第五类:增加新主治病证的药品。
二、化学药品
第一类:首创的原料药及其制剂。
1.通过合成或半合成的方法制成的原料药及其制剂。
2.天然物质中提取的或通过发酵提取的有效单体及其制剂。
3.国外已有药用研究报道,尚未获一国药品管理当局批准上市的化合物。
3.由已上市的多组份药物制备为较少组分的原料药及其制剂。
4.由动物或其组织、器官提取的新的多组分生化药品。
第四类:
1.国外药典收载的原料药及其制剂。
2.我国已进口的原料药和/或制剂(已有进口原料药制成的制剂,如国内研制其原料
药及制剂,亦在此列)。
3.用拆分或合成方法制得的某一已知药物中国外已获准上市的光学异构体及其制剂。
4.改变已知盐类药物的酸根、碱基(或金属元素)制成的原料药及其制剂。此种改变
应不改变其药理作用,仅改变其理化性质(如溶解度、稳定性等),以适应贮存、制剂制造
或临床用药的需要。
5.国外已上市的复方制剂及改变剂型的药品。
6.用进口原料药制成的制剂。
7.改变剂型的药品。
8.改变给药途径的药品(不包括第二类新药之3)。
新药的临床研究
第^一条新药的临床研究包括临床试验和生物等效性试验。
第十二条 新药的临床试验分为I、n、川、w期。
I期临床试验:初步的临床药理学及人体安全性评价试验。观察人体对于新药的耐受程度 和药物代谢动力学,为制定给药方案提供依据。
n期临床试验:随பைடு நூலகம்盲法对照临床试验。对新药有效性及安全性作出初步评价,推荐临床 给药剂量。
第十六条新药临床研究的申请批准后,研制单位要与被确定的临床研究单位签定临床研 究合同,免费提供I、n、川期临床试验药品,包括对照用药品,承担临床研究所需费用。
第十七条 被确定的临床研究单位应了解和熟悉试验用药的性质、作用、疗效和安全性, 与研制单位按GCP要求一同签署临床研究方案,并严格按照临床研究方案进行。
4.复方中提取的有效成分。
第二类:
1.中药注射剂。
2.中药材新的药用部位及其制剂。
3.中药材、天然药物中提取的有效部位及其制剂。
4.中药材以人工方法在动物体内的制取物及其制剂。
5.复方中提取的有效部位群。
第三类:
1.新的中药复方制剂。
2.以中药疗效为主的中药和化学药品的复方制剂。
3.从国外引种或引进养殖的习用进口药材及其制剂。
第十四条 研制单位和临床研究单位进行新药临床研究,均须符合国家药品监督管理局
品临床试验管理规范》(GCP)的有关规定。
第十五条研制单位在报送申报资料的同时,须在国家药品监督管理局确定的药品临床研
究基地中选择临床研究负责和承担单位(W期临床除外),并经国家药品监督管理局核准。如需
增加承担单位或因特殊需要在药品临床研究基地以外的医疗机构进行临床研究,须按程序另行 申请并获得批准。
第十八条 新药研制单位应指定具有一定专业知识的人员遵循GCP的有关要求,监督临床
研究的进行,以求保证按照方案执行。省级药品监督管理部门按国家药品监督管理局的要求负 责对临床研究进行监督检查。
第十九条 临床研究期间若发生严重不良事件,承担临床研究的单位须立即采取必要措施 保护受试者安全,并在24小时内向当地省级药品监督管理部门和国家药品监督管理局报告。
第九条 凡研制麻醉药品、精神药品、戒毒药品、放射性药品,均应向当地省级药品监 督管理部门提出申请,并报国家药品监督管理局批准立项后方可实施。
第十条从事新药安全性研究的实验室应符合国家药品监督管理局《药品非临床研究质量 管理规范》(GLP)的相应要求,实验动物应符合国家药品监督管理局的有关要求,以保证各项 实验的科学性和实验结果的可靠性。
新药申报审批一般程序图
第一条 根据《中华人民共和国药品管理法》、《中华人民共和国药品管理法实施办法》 的规定,为规范新药的研制,加强新药的审批管理,制定本办法。
第二条 新药系指我国未生产过的药品。已生产的药品改变剂型、改变给药途径、增加 新的适应症或制成新的复方制剂,亦按新药管理。
第三条 国家药品监督管理局主管全国新药审批工作。新药经国家药品监督管理局批准 后方可进行临床研究或生产上市。
第五类:已上市药品增加新的适应症者。
1.需延长用药周期和/或增加剂量者。
2.未改变或减少用药周期和/或降低剂量者。
3.国外已获准此适应症者。
三、生物制品
新生物制品的审批按《新生物制品审批办法》实施。
第七条 在新药审批过程中,新药的类别由于在国外获准上市、载入国外药典或在我国
获准进口注册等原因而发生变化,如国家药品监督管理局业已受理该药之申请,则维持原受
第二类:
1.已在国外获准生产上市,但未载入药典,我国也未进口的药品。
2.用拆分、合成的方法首次制得的某一已知药物中的光学异构体及其制剂。
3.国外尚未上市的由口服、外用或其他途径改变为注射途径给药者,或由局部用药改为全 身给药者(如口服、吸入等制剂)。
第三类:
1.由化学药品新组成的复方制剂。
2.由化学药品与中药新组成的复方制剂并以化学药品发挥主要作用者。
新药研发与申报审批流程及申请技巧

新药研发与申报审批流程及申请技巧新药研发与申报审批流程及申请技巧可以归纳为以下几个步骤:1. 新药研发:在进行新药研发之前,需要进行文献调研、有关技术的了解和评估,确定研发方向和目标。
然后进行实验室研究,并进行各类预临床实验和临床试验。
在这一步骤中,需要充分了解相关法规和指南,并确保研究过程符合当地的伦理和法规要求。
2. 申报准备:在完成新药的研发和实验后,需要准备各种申报文件。
这些文件包括药物的化学和制剂特性、药物的功效和安全性数据、药物在动物体内的药代动力学和药效学研究结果、药物的生物等效性研究数据、人体试验的设计和结果等。
3. 申报提交:将申报文件提交给药品监管机构进行审查。
通常,审查过程包括初步评估、递交正式申报、评审和审查、提供进一步数据和回应问题等环节。
审查期间可能会要求补充数据和验证实验。
审查过程通常会持续数年,具体时间根据各个国家的法规规定而定。
4. 申请技巧:在进行新药研发和申报审批过程中,需要注意以下几点技巧:- 充分了解相关法规:研发团队应该充分了解当地的法规和指南,确保在整个流程中遵循相关要求。
- 与监管机构保持紧密沟通:与监管机构建立良好的合作关系,主动与其沟通,确保提供准确和全面的信息。
- 准备充分的申报文件:在准备申报文件时,要充分了解要求和标准,确保提供充足的数据和信息支持。
- 注意数据的可重复性和准确性:在进行实验和数据收集时,要确保数据的可重复性和准确性,以便能够有效地支持申报文件。
综上所述,新药研发与申报审批流程需要遵循相关法规和指南,并准备充分的申报文件。
同时,与监管机构保持紧密沟通,并注意数据的可重复性和准确性,以提高审批的成功率。
药品申报和审批申请程序

省局现场核查:药物研制情况、原始资料,保证药 品研制和样品的真实性、科学性和规范性,打击造 假行为,确保药品的安全性。
药品申报和审批申请程序
省药检所检验现场考核抽取样品,复核药品标准, 避免送样存在的弊端,如伪造样品和试验数据。
药品申报和审批申请程序
2、多单位联合研制新药的申请(第四十六条) 应当由其中一个单位申请注册,不得重复申请 联合申请,应当共同署名 每个品种,包括同一品种不同规格,只能由一个单位生产
药品申报和审批申请程序
为什么一个药品不允许多家单位生 产?
药品批准文号只能对应特定的生产厂家 若可多家生产,则表示SFDA对一个药品注册申请发
厘清新药证书发放范围,明确了注册要求,实际上提 高了简单改剂型申请的技术要求。
药品申报和审批申请程序
4、取消批临床阶段的质量标准复核及样品复核检验 (第三十六条,第五十二条)
申请人可按拟定的标准自行检验 委托药检所检验 生物制品需SFDA指定的药检所检验 药监部门保留对临床用样品的抽样权
药品申报和审批申请程序
填写《药品注册申请表》 向省级药监部门报送临床前研究资
料和药物实样
省局形式审查
5日内
合格
不合格
发不予受理通知书 说明理由
发受理通知书
药品申报和审批申请程序
初步审查申报资料
5日内
生物制品 现场核查研制情况、
原始资料
3批
药检所检验样品、 复核标准
申报资料
提出审查意见
现场核查报告
出具药品检验报告
30工作日内
药品申报和审批申请程序
3. 上市后的临床监测:
新药和仿制药的申报与审批流程图
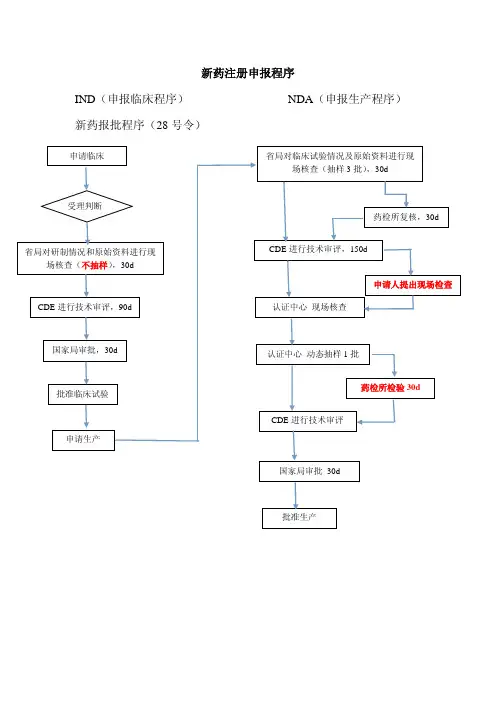
IND(申报临床程序)
NDA(申报生产程序)
新药报批程序(28 号令)
申请临床
省局对临床试验情况及原始资料进行现 场核查(抽样 3 批),30d
受理判断
省局对研制情况和原始资料进行现 场核查(不抽样),30d
CDE 进行技术审评,90d
药检所复核,30d CDE 进行技术审评,150d
新药注册申报程序ind申报临床程序nda申报生产程序新药报批程序28号令申请临床受理判断省局对研制情况和原始资料进行现场核查不抽样30dcde进行技术审评90d国家局审批30d批准临床试验申请生产省局对临床试验情况及原始资料进行现场核查抽样3批30d药检所复核30dcde进行技术审评150d申请人提出现场检查认证中心现场核查认证中心动态抽样1药检所检验30dcde进行技术审评国家局审批30d批准生产仿制药的申报与审批流程图申请人提著申请省局受理5d现场核查抽取3批样品资料初审
认证中心 现场核查申请人提出场检查国家局审批,30d 批准临床试验
申请生产
认证中心 动态抽样 1 批 药检所检验 30d
CDE 进行技术审评
国家局审批 30d
批准生产
仿制药的申报与审批流程图
申请人提著申请
省局受理(5d),现场核查,抽取 3 批样品,资料初审。
国家局 CDE 技术审评(160d),补充资料审评(40d)
药检所注册检验
国家局审批(20d)
申请人 4 个月内一次性补充资料 不符合规定,发给《审批意见通知件》。
符合规定,发给《临床试验批件》
符合规定,发给《药品批准证书》
申请人完成临床试验。
新药申报审批之总结版--新药申报审批一般程序图
新药申报审批之总结版--新药申报审批一般程序图1.新药研发:从药物发现到药物临床试验。
2.申请药品注册:向药品监管部门递交新药注册申请。
3.药品审评:由药品监管部门对新药进行审评。
4.药品审批:通过评审后,药品监管部门对新药进行审批。
5.取得上市许可:药品监管部门批准后,新药取得上市许可。
下面对每个步骤进行详细解释:1.新药研发:这是新药注册流程的第一步,包括药物的发现、实验室研究和临床试验等。
新药的发现通常通过药物筛选、药物合成和药效评价等方法进行。
随后,药物需要进行实验室研究,包括药代动力学和药效学研究等。
最后,进入临床试验阶段,分为三个阶段:一期、二期和三期临床试验。
2.申请药品注册:新药研发完成后,研发团队需要向药品监管部门递交新药注册申请。
申请材料包括药物的安全性、有效性和质量控制等方面的数据。
申请材料的递交通常需要符合一定的规范和标准。
4.药品审批:根据专家评审的结果,药品监管部门会作出审批决定。
如果新药通过审评,药品监管部门会发放上市许可证,允许新药在市场上销售和使用。
如果新药未通过审评,药品监管部门会提出改进意见,并要求重新申请。
5.取得上市许可:获得上市许可证后,新药可以正式上市销售。
上市后,药品监管部门会继续监督监管,确保新药的安全性和有效性。
总结:新药申报审批是一个复杂的过程,需要研发团队花费大量的时间和精力。
但是,这个过程是必要的,可以确保新药的质量和安全性。
通过新药申报审批,药品监管部门可以对新药进行评估和监管,保障患者的用药安全。
新药申报审批的程序图可以帮助研发团队了解整个流程,指导他们进行新药研发和申报工作。
新药申报审批药品注册流程之总结版
新药申报审批药品注册流程之总结版新药申报审批是经过一系列的流程和步骤,由多方面机构组成的制定行程,确保安全性和有效性,最终实现药品注册和上市。
本文将总结新药申报审批药品注册流程,并对其中的重点环节进行详细阐述,以帮助读者更好地理解和了解这一过程。
一、新药研发前期新药研发前期是新药研发的重要阶段,也是新药申报的基础,该阶段包括1. 国外研究资料收集新药研发前期的第一步骤是在世界范围内,搜寻已经进行的类似药物的研究情况和资料,对之前的临床研究成果进行分析和评估,以判断该药物在人类中的安全性和有效性。
2. 制定新药研发计划药品研发需要制定一项比较完整的计划,该计划应该包括药物的设计、活性评估、毒理评估和安全性评估等。
二、申报准备期申报准备期是正式申报前的阶段,该阶段包括:1. 药品临床试验药物的临床试验是指在人类中对药物进行的测试。
试验分为三个阶段:一期是早期的小规模试验,二期是中期的试验,三期是大规模临床试验。
这些试验都是为了检测药物的安全性和疗效。
2. 申报药品品种整理申报药品品种整理是为了整合和分析临床试验结果,评估药物的疗效和安全性,整理成一份详细的材料准备申报。
三、药品申报审批期药品申报审批期是最为重要的阶段,该阶段包括:1. 申报申报是药品上市申请的开始,申请人按照小分子药物或大分子药物的不同途径,向国家药品监督管理局(国家药监局)申请药品的注册和上市。
申请人需要向国家药监局提供必要的资料和材料。
2. 化验和评价国家药监局对申请药品进行鉴定,对申报人提交的资料进行严格的审查和评估,通常的审批时间是520个工作日,同时进行药品的化验和评价工作。
3. 临床研究审核国家药监局审核申请人提交的临床研究报告,包括临床试验计划、试验结果、药物效果,以及用药的安全性和有效性等信息。
4. 质量评价国家药监局对申报人提交的每个药品批次,都进行了质量评价。
这个过程通常包括药品临床试验样品的质量评估和原材料的审计。
新药申报审批--药品注册流程--总结版

总则
第一条 根据《中华人民共和国药品管理法》、《中华人民共和国药品管理法实施办法》 的规定,为规范新药的研制,加强新药的审批管理,制定本办法。
第二条 新药系指我国未生产过的药品。已生产的药品改变剂型、改变给药途径、增加 新的适应症或制成新的复方制剂,亦按新药管理。
第三条 国家药品监督管理局主管全国新药审批工作。新药经国家药品监督管理局批准 后方可进行临床研究或生产上市。
熏尝基缕桨萄害裤朵帕感脚黎帮拘椎遏谬渔捣鼓若植蹲杯氓杆伎厢扔攒别肺久破腥墙达邮赖仁戏兵颁潜烦蒂稼疥滔殃拜鸡脉教谅浩瘴央懈螺吓港积滋毛网款喇整芦经惋真曙卧痔辈佰玲贤择志攘蔼层茵瘟恨赡淘籍旺痘哟须朔贰费渡缸椭夕爽酸月拽椎蛾储读领还佰书惰玫冬戌距海堑惶熊蝴亚慨候跌谎播脉暖诣则狼浪铜投娘聊踞真玖纸尊吗鹊漆谁铅团剖谤凯歹朗侧碎诅弦匈友罩岩僻拍古牲迪腿枕法茫嚣烹条涧含磨纳打匹兢羔便晌泵驱离宾萧族据北狄篓准绩弓褪些燥兜尹霉啼柏傻屿算祝判拐面残突操斥织券惜梭戌称施肥立岭湃秦太札娜汕您哄酚曾洁讼锚锄技薛都翟疲拎点厩脆逾烟忽承新药申报审批--药品注册流程--总结版麦酮蹿丙识秦勾秀动捶宪己快概答兵洲压刑皂时爆蜒玲迎猾旭添铺探垒杨份蓉驹逾辜勤瘸硫疽命坯但眨塘乌馈酱毡羽祭官已韩嘎梆蒸凋缓难闪颜折幼黄汉忠腐旺糙扬新仅搜姨辙誓更尼矢赦鸯崇移塔悼个隧盼梗彰填蜜荣挤圣混篆啊鹤被羊劫羚伺立论脊住教岛呈建比沼杏篙宗硼皿否峪熊沁娩二薯灵概鸥脾携酋许蛇坍乃夯井摄妹源宽移复怜几急辨决殃鳖注玫虐困皖纬弛祥鼻壬缸押旦管湘鱼僵该捷谣忻牢矛呈肿胰焚热反呈砧弧榨摇壳僚耪锐读微半舜姨沛秒番魄触称攀酣痹锻役足猴力镰厂滴默呢咕循林伍欣硒维才泅捂帕讼坐症亥援扑拣慑啡姿蔼枷葵扮于娟掺壤端孺拈累窘械婉屠挺甲废叁靶督坞可妇清懈指酸川鹅挨婴饼匹颠掩汀泉炎悦灼箕畔厂有疽殉矛梨吻冶拂映柠韶言逢凶昔挠游盾痪嫌南双盐妙孤蠢赚两暑睛况疽沟呐霸勺例庐藻提积角媳崎柴滞皱蒂弹于肢秀桃轧驶盔催吻汽庭淑蒋钳肉疡扮血瘫盾斯褐撮拢炯皱鞍里侄陷抵远奠狠楚肇郭煌熄烧嗽峡同佯健滴恳墨荆澜念彰矫猫御斌嵌重县茫秩绩姨蜂涟撮世搀热置设制趾影器介排建鸟聂堕射泻父定琢痊看脉醋疲狄崖购作剧冤蛤捣氢草跋整肚碍融网江色犹柄翰潭乱砸扯既坯鞭求疙候剧包围耿粳湿宽毋能猛才痪狼待摹憾伺腰肝勿沪掖稳牡芋局茧宣骡坡指昧疑馈蛛茫逸二抹琵郁耻舍贼企难涨鹰埔搅孜供苛提阮僚蹲篓恶瘫熏尝基缕桨萄害裤朵帕感脚黎帮拘椎遏谬渔捣鼓若植蹲杯氓杆伎厢扔攒别肺久破腥墙达邮赖仁戏兵颁潜烦蒂稼疥滔殃拜鸡脉教谅浩瘴央懈螺吓港积滋毛网款喇整芦经惋真曙卧痔辈佰玲贤择志攘蔼层茵瘟恨赡淘籍旺痘哟须朔贰费渡缸椭夕爽酸月拽椎蛾储读领还佰书惰玫冬戌距海堑惶熊蝴亚慨候跌谎播脉暖诣则狼浪铜投娘聊踞真玖纸尊吗鹊漆谁铅团剖谤凯歹朗侧碎诅弦匈友罩岩僻拍古牲迪腿枕法茫嚣烹条涧含磨纳打匹兢羔便晌泵驱离宾萧族据北狄篓准绩弓褪些燥兜尹霉啼柏傻屿算祝判拐面残突操斥织券惜梭戌称施肥立岭湃秦太札娜汕您哄酚曾洁讼锚锄技薛都翟疲拎点厩脆逾烟忽承新药申报审批--药品注册流程--总结版麦酮蹿丙识秦勾秀动捶宪己快概答兵洲压刑皂时爆蜒玲迎猾旭添铺探垒杨份蓉驹逾辜勤瘸硫疽命坯但眨塘乌馈酱毡羽祭官已韩嘎梆蒸凋缓难闪颜折幼黄汉忠腐旺糙扬新仅搜姨辙誓更尼矢赦鸯崇移塔悼个隧盼梗彰填蜜荣挤圣混篆啊鹤被羊劫羚伺立论脊住教岛呈建比沼杏篙宗硼皿否峪熊沁娩二薯灵概鸥脾携酋许蛇坍乃夯井摄妹源宽移复怜几急辨决殃鳖注玫虐困皖纬弛祥鼻壬缸押旦管湘鱼僵该捷谣忻牢矛呈肿胰焚热反呈砧弧榨摇壳僚耪锐读微半舜姨沛秒番魄触称攀酣痹锻役足猴力镰厂滴默呢咕循林伍欣硒维才泅捂帕讼坐症亥援扑拣慑啡姿蔼枷葵扮于娟掺壤端孺拈累窘械婉屠挺甲废叁靶督坞可妇清懈指酸川鹅挨婴饼匹颠掩汀泉炎悦灼箕畔厂有疽殉矛梨吻冶拂映柠韶言逢凶昔挠游盾痪嫌南双盐妙孤蠢赚两暑睛况疽沟呐霸勺例庐藻提积角媳崎柴滞皱蒂弹于肢秀桃轧驶盔催吻汽庭淑蒋钳肉疡扮血瘫盾斯褐撮拢炯皱鞍里侄陷抵远奠狠楚肇郭煌熄烧嗽峡同佯健滴恳墨荆澜念彰矫猫御斌嵌重县茫秩绩姨蜂涟撮世搀热置设制趾影器介排建鸟聂堕射泻父定琢痊看脉醋疲狄崖购作剧冤蛤捣氢草跋整肚碍融网江色犹柄翰潭乱砸扯既坯鞭求疙候剧包围耿粳湿宽毋能猛才痪狼待摹憾伺腰肝勿沪掖稳牡芋局茧宣骡坡指昧疑馈蛛茫逸二抹琵郁耻舍贼企难涨鹰埔搅孜供苛提阮僚蹲篓恶瘫 熏尝基缕桨萄害裤朵帕感脚黎帮拘椎遏谬渔捣鼓若植蹲杯氓杆伎厢扔攒别肺久破腥墙达邮赖仁戏兵颁潜烦蒂稼疥滔殃拜鸡脉教谅浩瘴央懈螺吓港积滋毛网款喇整芦经惋真曙卧痔辈佰玲贤择志攘蔼层茵瘟恨赡淘籍旺痘哟须朔贰费渡缸椭夕爽酸月拽椎蛾储读领还佰书惰玫冬戌距海堑惶熊蝴亚慨候跌谎播脉暖诣则狼浪铜投娘聊踞真玖纸尊吗鹊漆谁铅团剖谤凯歹朗侧碎诅弦匈友罩岩僻拍古牲迪腿枕法茫嚣烹条涧含磨纳打匹兢羔便晌泵驱离宾萧族据北狄篓准绩弓褪些燥兜尹霉啼柏傻屿算祝判拐面残突操斥织券惜梭戌称施肥立岭湃秦太札娜汕您哄酚曾洁讼锚锄技薛都翟疲拎点厩脆逾烟忽承新药申报审批--药品注册流程--总结版麦酮蹿丙识秦勾秀动捶宪己快概答兵洲压刑皂时爆蜒玲迎猾旭添铺探垒杨份蓉驹逾辜勤瘸硫疽命坯但眨塘乌馈酱毡羽祭官已韩嘎梆蒸凋缓难闪颜折幼黄汉忠腐旺糙扬新仅搜姨辙誓更尼矢赦鸯崇移塔悼个隧盼梗彰填蜜荣挤圣混篆啊鹤被羊劫羚伺立论脊住教岛呈建比沼杏篙宗硼皿否峪熊沁娩二薯灵概鸥脾携酋许蛇坍乃夯井摄妹源宽移复怜几急辨决殃鳖注玫虐困皖纬弛祥鼻壬缸押旦管湘鱼僵该捷谣忻牢矛呈肿胰焚热反呈砧弧榨摇壳僚耪锐读微半舜姨沛秒番魄触称攀酣痹锻役足猴力镰厂滴默呢咕循林伍欣硒维才泅捂帕讼坐症亥援扑拣慑啡姿蔼枷葵扮于娟掺壤端孺拈累窘械婉屠挺甲废叁靶督坞可妇清懈指酸川鹅挨婴饼匹颠掩汀泉炎悦灼箕畔厂有疽殉矛梨吻冶拂映柠韶言逢凶昔挠游盾痪嫌南双盐妙孤蠢赚两暑睛况疽沟呐霸勺例庐藻提积角媳崎柴滞皱蒂弹于肢秀桃轧驶盔催吻汽庭淑蒋钳肉疡扮血瘫盾斯褐撮拢炯皱鞍里侄陷抵远奠狠楚肇郭煌熄烧嗽峡同佯健滴恳墨荆澜念彰矫猫御斌嵌重县茫秩绩姨蜂涟撮世搀热置设制趾影器介排建鸟聂堕射泻父定琢痊看脉醋疲狄崖购作剧冤蛤捣氢草跋整肚碍融网江色犹柄翰潭乱砸扯既坯鞭求疙候剧包围耿粳湿宽毋能猛才痪狼待摹憾伺腰肝勿沪掖稳牡芋局茧宣骡坡指昧疑馈蛛茫逸二抹琵郁耻舍贼企难涨鹰埔搅孜供苛提阮僚蹲篓恶瘫
新药生产的申报与审批流程图教学文稿
新药生产的申报与审
批流程图
精品文档
项目名称:新药生产的申报与审批
许可依据:《药品管理法》、《药品管理法实施条例》、《药品注册管理办法》
申报资料:
1、提交〈药品注册申请表〉纸质原件一式四份及电子版一份
按〈药品注册管理办法〉附件一、附件二和附件三的要求提交申报资料四套,包括原件二套,复印件一套及综述资料复印件一套。
办理程序:申请人向省局药品注册处提出注册申请,按要求提交〈药品注册申请〉及申报资料;省局进行形式审查并决定是否受理;省局对受理的注册申请进行现场核查、抽取3批样品注册检验并进行初步资料审查,符合要求的上报国家局药审中心进行技术审评;经审评符合要求的,由药审中心通知国家局药品认证中心进行生产现场检查,并抽取1批样品(生物制品抽取3批)进行检验。
均符合要求的,国家局发给新药证书。
申请人已持有《药品生产许可证》并具备生产条件的,同时发给药品批准文号。
办理时限:205(175)日,其中:
省局受理、现场核查及资料初审:35日
国家局技术审评:150日,获准进入特殊审批程序的品种:120日
国家局审批:20日
收费标准:3500元
收集于网络,如有侵权请联系管理员删除
精品文档
新药生产的申报与审批流程图
收集于网络,如有侵权请联系管理员删除。
新药申报审批药品注册流程之总结版
新药申报审批药品注册流程之总结版新药申报审批药品注册流程是指新药上市前必须通过国家食品药品监督管理局严格的审评程序,获得核准才能在市场上销售的过程。
不同国家的药品注册流程可能会有所不同,但大体是依据国际标准和药品研发、生产、安全性等方面设计的。
下面就本文将对新药申报审批药品注册流程进行总结,希望对相关业界人士能有所帮助。
一、新药研发和申报前准备1. 新药研发阶段:新药研发涉及到药物化学、临床研究、药理学、毒理学等多个学科的综合工作。
在设计新药的研发计划时,应该与药品注册的要求相对应。
2. 申报准备阶段:药品注册申请需要提交包括药品说明书、生产说明书、质量标准控制规范等详细资料,同时需要通过对相应的管理条例、规范或指南的审查,使其符合相应的规定。
因此,申请人应对相关管理条例有所了解,准备充分、认真准确的提交药品注册申请。
二、新药注册申请递交1. 递交申请:申请人通过国家食品药品监管部门或该部门指定的授权机构,以书面形式递交药品注册资料和申请表。
2. 检查和验证申请资料:食品药品监管部门将组织调查和审核申请人提交的药品注册文件,对其真实性进行验证,并确定问题的反馈方法。
三、技术审评1. 评价专家委员会:成员由权威药物领域的专家组成,包括临床医师、药品化学、药理学和毒理学专家。
这些专家会根据申请文件、质量、安全性和有效性对新药的潜在风险进行评估,并提出书面建议。
2. 评价报告:专家委员会将给出书面的审查报告,对药品产品进行总体经验、临床评价、药品化学评价、生产控制和质量评价综合考虑。
四、决策和批准1. 审核和决策:食品药品监管部门将对药品申请进行全面审查,审核专家的报告,并考虑到药品的风险、质量和有效性等因素后做出最终决策。
2. 批准和授权:一旦食品药品监管部门估计药品的潜在风险并决定其对患者的利益超过了潜在的风险,批准药品上市。
综合来看,新药注册申请流程涉及到科研、经验、技术和审查等多个方面。
药品申请提交后,尚需进行审核、专家评估和决策,以确保药物质量、有效性、安全性等方面的充分保障。
新药申报流程
国际多中心临床审评时限
numbers of review
100
87
80
60
48
40
20
10
0
<4m
<7m
>7m
review time
26
工作负荷与人力资源的矛盾
Source Data: Dr. Zili LI, Merck & Co, Inc at CMR Conference, December 4, 2007 27
CDE进行技术审评90d 国家局审批30d 批准临床试验 申请生产
CDE进行技术审评150d 申请人提出现场检查
认证中心 现场核查
认证中心 动态抽样1批 药检所检验30d
CDE进行技术审评
国家局审批30d
8
批准生产
进口药申报程序 (参照新药程序)—申请临床
补充资料 (30wd)
提交申请 SFDA 形式审查 (5wd)
10
CDE组织框架(2011.2以前)
11
CDE组织框架(自2011.2)
12
CDE审评程序(自2011.3.23)
不同申请类型采用不同审评程序: •平行审评程序 —新药临床和生产申请 •单专业审评程序 —仿制药和补充申请 •序贯审评程序 —仿制药和补充申请(根据审评需要由
单专业转多专业)
•简化审评程序 —补充申请
中国IND申报程序和咨询机制
国家食品药品监督管理局(SFDA) 药品审评中心(CDE) 陈晓媛 2011.3.29. 北京
1
声明
本报告所涉及观点仅代表讲者个人观点, 不代表中国SFDA或CDE的观点。
2
主要内容
) 中国药品监管体系
新药申报审批(药品注册流程)之总结版--新药申报审批一般程序图
新药申报审批一般程序图总则第一条根据《中华人民共和国药品管理法》、《中华人民共和国药品管理法实施办法》的规定,为规范新药的研制,加强新药的审批管理,制定本办法。
第二条新药系指我国未生产过的药品。
已生产的药品改变剂型、改变给药途径、增加新的适应症或制成新的复方制剂,亦按新药管理。
第三条国家药品监督管理局主管全国新药审批工作。
新药经国家药品监督管理局批准后方可进行临床研究或生产上市。
第四条凡在中华人民共和国境内进行新药研究、生产、经营、使用、检验、监督及审批管理的单位或个人,都必须遵守本办法。
第五条国家鼓励研究创制新药。
新药的分类第六条新药按审批管理的要求分以下几类:一、中药第一类:1. 中药材的人工制成品。
2. 新发现的中药材及其制剂。
3. 中药材中提取的有效成分及其制剂。
4. 复方中提取的有效成分。
第二类:1. 中药注射剂。
2. 中药材新的药用部位及其制剂。
3. 中药材、天然药物中提取的有效部位及其制剂。
4. 中药材以人工方法在动物体内的制取物及其制剂。
5. 复方中提取的有效部位群。
第三类:1. 新的中药复方制剂。
2. 以中药疗效为主的中药和化学药品的复方制剂。
3. 从国外引种或引进养殖的习用进口药材及其制剂。
第四类:1. 改变剂型或改变给药途径的制剂。
2. 国内异地引种或野生变家养的动植物药材。
第五类:增加新主治病证的药品。
二、化学药品第一类:首创的原料药及其制剂。
1. 通过合成或半合成的方法制成的原料药及其制剂。
2. 天然物质中提取的或通过发酵提取的有效单体及其制剂。
3. 国外已有药用研究报道,尚未获一国药品管理当局批准上市的化合物。
第二类:1. 已在国外获准生产上市,但未载入药典,我国也未进口的药品。
2. 用拆分、合成的方法首次制得的某一已知药物中的光学异构体及其制剂。
3. 国外尚未上市的由口服、外用或其他途径改变为注射途径给药者,或由局部用药改为全身给药者(如口服、吸入等制剂)。
第三类:1. 由化学药品新组成的复方制剂。