
新药申报审批--药品注册流程--总结版
第四十二条 同一品种如有不同单位申报,存在不同的试行标准,应按照先进合理的原则进行
统一,并须进行实验复核。对标准试行截止期先后不同的同一品种,以最先到期的开始办理转正。 试行期未满的品种,由国家药典委员会通知有关单位提前向当地省级药品监督管理部门办理转正手 续,以便统一标准。
新药申报审批一般程序图
总则
第一条 根据《中华人民共和国药品管理法》、《中华人民共和国药品管理法实施办法》 的规定,为规范新药的研制,加强新药的审批管理,制定本办法。
第二条 新药系指我国未生产过的药品。已生产的药品改变剂型、改变给药途径、增加 新的适应症或制成新的复方制剂,亦按新药管理。
第三条 国家药品监督管理局主管全国新药审批工作。新药经国家药品监督管理局批准 后方可进行临床研究或生产上市。
第五类:已上市药品增加新的适应症者。 1. 需延长用药周期和/或增加剂量者。 2. 未改变或减少用药周期和/或降低剂量者。
3. 国外已获准此适应症者。 三、生物制品
新生物制品的审批按《新生物制品审批办法》实施。 第七条 在新药审批过程中,新药的类别由于在国外获准上市、载入国外药典或在我国
获准进口注册等原因而发生变化,如国家药品监督管理局业已受理该药之申请,则维持原受 理类别,但申报资料的要求按照变化后的情况办理。不同单位申报同一品种应维持同一类别。
第十八条 新药研制单位应指定具有一定专业知识的人员遵循 GCP 的有关要求,监督临床研究 的进行,以求保证按照方案执行。省级药品监督管理部门按国家药品监督管理局的要求负责对临床 研究进行监督检查。
第十九条 临床研究期间若发生严重不良事件,承担临床研究的单位须立即采取必要措施保护 受试者安全,并在 24 小时内向当地省级药品监督管理部门和国家药品监督管理局报告。
新药的临床前研究
第八条 新药临床前研究的内容包括制备工艺(中药制剂包括原药材的来源、加工及炮制)、理 化性质、纯度、检验方法、处方筛选、剂型、稳定性、质量标准、药理、毒理、动物药代动力学等 研究。新发现中药材还应包括来源、生态环境、栽培(养殖)技术、采收处理、加工炮制等研究。
第九条 凡研制麻醉药品、精神药品、戒毒药品、放射性药品,均应向当地省级药品监 督管理部门提出申请,并报国家药品监督管理局批准立项后方可实施。
第二十条 临床研究完成后,临床研究单位须写出总结报告,由负责单位汇总,交研制单位。
新药的申报与审批
第二十一条 新药的申报与审批分为临床研究和生产上市两个阶段。初审由省级药品监督管理 部门负责,复审由国家药品监督管理局负责。
第二十二条 申请进行新药临床研究或生产上市,需报送有关资料(见附件一、二),提供样品 并填写申请表(见附件三、四),经省级药品监督管理部门初审后,报国家药品监督管理局审批。
进行技术转让。新药保护及技术转让的规定另行制定。 第三十三条 新药研究单位在取得新药证书后,两年内无特殊理由既不生产亦不转让者,终止
对该新药的保护。 第三十四条 多个单位联合研制新药须联合申报,经批准后可发给联合署名的新药证书,但每
个品种(原料药或制剂)只能由一个单位生产。同一品种的不同规格视为一个品种。 第三十五条 第一类化学药品及第一、二类中药批准后一律为试生产。试生产期为新药,可按加快程序审评。研制单位可直接向国家药品监督管理局提出
申请,同时报请当地省级药品监督管理部门进行试制场地考察和原始资料的审核。省级药品监督管 理部门填写现场考察报告后,上报国家药品监督管理局。样品检验和质量标准复核由中国药品生物 制品检定所负责。
一、第一类化学药品。 二、第一类中药新药。 三、根据国家保密法已确定密级的中药改变剂型,或增加新的适应症的品种。 第二十七条 属国内首家申报临床研究的新药、国内首家申报的对疑难危重疾病(如艾滋病、肿瘤、罕见病等) 有治疗作用的新药,以及制备工艺确有独特之处的中药,应加快审评进度,及时审理。 第二十八条 第一类新药在国家药品监督管理局批准生产后即予公告,其它各类新药临床研究 的申请经批准后,亦由国家药品监督管理局公告。各省级药品监督管理部门自公告之日起即应停止 对同一品种临床研究申请的受理,此前已经受理的品种可以继续审评,但省级药品监督管理部门应 在 5 个工作日内将已受理品种的全部申报资料报国家药品监督管理局备案。国家药品监督管理局对 备案资料进行形式审查,申报资料不符合要求的,通知省级药品监督管理部门退审。 用进口原料药研制申报制剂的新药,在批准临床研究和生产后,如国内有研究同一原料药及其 制剂的,仍可按规定程序受理申报。 经国家药品监督管理局批准的新药临床研究必须在一年内开始实施,否则该项临床研究需重新 申报。 第二十九条 研究单位与生产单位联合研制的新药,应向生产单位所在地省级药品监督管理部 门申报。两家以上的生产单位联合研制的新药,应向制剂生产单位所在地省级药品监督管理部门申 报。其他研制单位应同时报请其所在地省级药品监督管理部门进行试制场地考察和原始资料的审核。 所在地省级药品监督管理部门填写现场考察报告表,转至该品种的初审单位。 第三十条 对被驳回的新药品种有异议的,研制单位可向国家药品监督管理局申请复审。 第三十一条 新药一般在完成Ⅲ期临床试验后经国家药品监督管理局批准,即发给新药证书。 持有《药品生产企业许可证》并符合国家药品监督管理局《药品生产质量管理规范》(GMP)相关要 求的企业或车间可同时发给批准文号,取得批准文号的单位方可生产新药。 第三十二条 国家对新药实行保护制度。拥有新药证书的单位在保护期内可申请新药证书副本
第四类: 1. 国外药典收载的原料药及其制剂。 2. 我国已进口的原料药和/或制剂(已有进口原料药制成的制剂,如国内研制其原料 药及制剂,亦在此列)。 3. 用拆分或合成方法制得的某一已知药物中国外已获准上市的光学异构体及其制剂。 4. 改变已知盐类药物的酸根、碱基(或金属元素)制成的原料药及其制剂。此种改变 应不改变其药理作用,仅改变其理化性质(如溶解度、稳定性等),以适应贮存、制剂制造 或临床用药的需要。 5. 国外已上市的复方制剂及改变剂型的药品。 6. 用进口原料药制成的制剂。 7. 改变剂型的药品。 8. 改变给药途径的药品(不包括第二类新药之 3)。
Ⅳ期临床试验。某些类别的新药可仅进行生物等效性试验。具体要求见附件一、二。 第十四条 研制单位和临床研究单位进行新药临床研究,均须符合国家药品监督管理局《药品
临床试验管理规范》(GCP)的有关规定。 第十五条 研制单位在报送申报资料的同时,须在国家药品监督管理局确定的药品临床研究基
地中选择临床研究负责和承担单位(Ⅳ期临床除外),并经国家药品监督管理局核准。如需增加承担 单位或因特殊需要在药品临床研究基地以外的医疗机构进行临床研究,须按程序另行申请并获得批 准。
第二十三条 省级药品监督管理部门受理新药申报后,应对申报的原始资料进行初审,同时派 员对试制条件进行实地考察,填写现场考察报告表(见附件八),并连同初审意见一并上报。
第二十四条 省级药品检验所负责对本辖区内申报新药的质量标准(草案)进行技术复核修订, 并对新药样品进行检验。
第二十五条 国家药品监督管理局可根据审评的需要安排中国药品生物制品检定所进行实验室
1. 通过合成或半合成的方法制成的原料药及其制剂。 2. 天然物质中提取的或通过发酵提取的有效单体及其制剂。 3. 国外已有药用研究报道,尚未获一国药品管理当局批准上市的化合物。 第二类: 1. 已在国外获准生产上市,但未载入药典,我国也未进口的药品。 2. 用拆分、合成的方法首次制得的某一已知药物中的光学异构体及其制剂。 3. 国外尚未上市的由口服、外用或其他途径改变为注射途径给药者,或由局部用药改为全身给 药者(如口服、吸入等制剂)。 第三类: 1. 由化学药品新组成的复方制剂。 2. 由化学药品与中药新组成的复方制剂并以化学药品发挥主要作用者。 3. 由已上市的多组份药物制备为较少组分的原料药及其制剂。 4. 由动物或其组织、器官提取的新的多组分生化药品。
第十六条 新药临床研究的申请批准后,研制单位要与被确定的临床研究单位签定临床研究合 同,免费提供Ⅰ、Ⅱ、Ⅲ期临床试验药品,包括对照用药品,承担临床研究所需费用。
第十七条 被确定的临床研究单位应了解和熟悉试验用药的性质、作用、疗效和安全性,与研 制单位按 GCP 要求一同签署临床研究方案,并严格按照临床研究方案进行。
第三十七条 新药试生产期满,生产单位应提前 3 个月提出转为正式生产申请,报送有关资料 (见附件五),经所在地省级药品监督管理部门初审后,报国家药品监督管理局审批。审批期间,其 试生产批准文号仍然有效。逾期未提出转正式生产申请,或经审查不符合规定者,国家药品监督管 理局取消其试生产批准文号.
第三十八条新药试生产批准文号格式为“国药试字 X(或 Z)××××××××”。试生产转为 正式生产后,发给正式生产批准文号,格式为“国药准字 X(或 Z)××××××××”。其中 X 代 表化学药品,Z 代表中药;字母后的前 4 位数字为公元年号.
各类新药一般批准为正式生产。批准为试生产的新药,仅供医疗单位在医生指导下使用,不得在零 售药店出售,亦不得以任何形式进行广告宣传。
第三十六条 新药在试生产期内应继续考察药品质量、稳定性及临床疗效和不良反应(应完成 符合要求的Ⅳ期临床的阶段性试验)。药品检验机构要定期抽验检查,发现质量问题要及时报告。如 发生严重不良反应或疗效不确切者,国家药品监督管理局可责令停止生产、销售和使用。
第十条 从事新药安全性研究的实验室应符合国家药品监督管理局《药品非临床研究质量管理 规范》(GLP)的相应要求,实验动物应符合国家药品监督管理局的有关要求,以保证各项实验的科 学性和实验结果的可靠性。
新药的临床研究
第十一条 新药的临床研究包括临床试验和生物等效性试验。 第十二条 新药的临床试验分为Ⅰ、Ⅱ、Ⅲ、Ⅳ期。 Ⅰ期临床试验:初步的临床药理学及人体安全性评价试验。观察人体对于新药的耐受程度和药 物代谢动力学,为制定给药方案提供依据。 Ⅱ期临床试验:随机盲法对照临床试验。对新药有效性及安全性作出初步评价,推荐临床给药 剂量。 Ⅲ期临床试验:扩大的多中心临床试验。应遵循随机对照原则,进一步评价有效性、安全性。 Ⅳ期临床试验:新药上市后监测。在广泛使用条件下考察疗效和不良反应(注意罕见不良反应)。 第十三条 新药临床研究的病例数应符合统计学要求。各类新药视类别不同进行Ⅰ、Ⅱ、Ⅲ、
新药申报审批(药品注册流程)之总结材料版
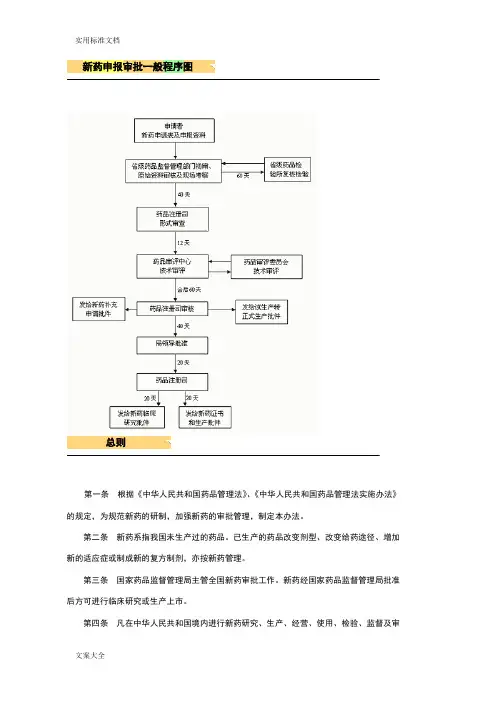
新药申报审批一般程序图总则第一条根据《中华人民共和国药品管理法》、《中华人民共和国药品管理法实施办法》的规定,为规范新药的研制,加强新药的审批管理,制定本办法。
第二条新药系指我国未生产过的药品。
已生产的药品改变剂型、改变给药途径、增加新的适应症或制成新的复方制剂,亦按新药管理。
第三条国家药品监督管理局主管全国新药审批工作。
新药经国家药品监督管理局批准后方可进行临床研究或生产上市。
第四条凡在中华人民共和国境内进行新药研究、生产、经营、使用、检验、监督及审批管理的单位或个人,都必须遵守本办法。
第五条国家鼓励研究创制新药。
新药的分类第六条新药按审批管理的要求分以下几类:一、中药第一类:1. 中药材的人工制成品。
2. 新发现的中药材及其制剂。
3. 中药材中提取的有效成分及其制剂。
4. 复方中提取的有效成分。
第二类:1. 中药注射剂。
2. 中药材新的药用部位及其制剂。
3. 中药材、天然药物中提取的有效部位及其制剂。
4. 中药材以人工方法在动物体内的制取物及其制剂。
5. 复方中提取的有效部位群。
第三类:1. 新的中药复方制剂。
2. 以中药疗效为主的中药和化学药品的复方制剂。
3. 从国外引种或引进养殖的习用进口药材及其制剂。
第四类:1. 改变剂型或改变给药途径的制剂。
2. 国内异地引种或野生变家养的动植物药材。
第五类:增加新主治病证的药品。
二、化学药品第一类:首创的原料药及其制剂。
1. 通过合成或半合成的方法制成的原料药及其制剂。
2. 天然物质中提取的或通过发酵提取的有效单体及其制剂。
3. 国外已有药用研究报道,尚未获一国药品管理当局批准上市的化合物。
第二类:1. 已在国外获准生产上市,但未载入药典,我国也未进口的药品。
2. 用拆分、合成的方法首次制得的某一已知药物中的光学异构体及其制剂。
3. 国外尚未上市的由口服、外用或其他途径改变为注射途径给药者,或由局部用药改为全身给药者(如口服、吸入等制剂)。
第三类:1. 由化学药品新组成的复方制剂。
新药申报审批之总结版--新药申报审批一般程序图
新药申报审批之总结版--新药申报审批一般程序图1.新药研发:从药物发现到药物临床试验。
2.申请药品注册:向药品监管部门递交新药注册申请。
3.药品审评:由药品监管部门对新药进行审评。
4.药品审批:通过评审后,药品监管部门对新药进行审批。
5.取得上市许可:药品监管部门批准后,新药取得上市许可。
下面对每个步骤进行详细解释:1.新药研发:这是新药注册流程的第一步,包括药物的发现、实验室研究和临床试验等。
新药的发现通常通过药物筛选、药物合成和药效评价等方法进行。
随后,药物需要进行实验室研究,包括药代动力学和药效学研究等。
最后,进入临床试验阶段,分为三个阶段:一期、二期和三期临床试验。
2.申请药品注册:新药研发完成后,研发团队需要向药品监管部门递交新药注册申请。
申请材料包括药物的安全性、有效性和质量控制等方面的数据。
申请材料的递交通常需要符合一定的规范和标准。
4.药品审批:根据专家评审的结果,药品监管部门会作出审批决定。
如果新药通过审评,药品监管部门会发放上市许可证,允许新药在市场上销售和使用。
如果新药未通过审评,药品监管部门会提出改进意见,并要求重新申请。
5.取得上市许可:获得上市许可证后,新药可以正式上市销售。
上市后,药品监管部门会继续监督监管,确保新药的安全性和有效性。
总结:新药申报审批是一个复杂的过程,需要研发团队花费大量的时间和精力。
但是,这个过程是必要的,可以确保新药的质量和安全性。
通过新药申报审批,药品监管部门可以对新药进行评估和监管,保障患者的用药安全。
新药申报审批的程序图可以帮助研发团队了解整个流程,指导他们进行新药研发和申报工作。
药品注册与审批流程

药品注册与审批流程药品注册与审批是保障药品质量与安全的关键环节。
在药品注册与审批流程中,涉及到众多文件、检验、评估和审查程序,旨在确保药品的疗效、安全性和质量符合相关法规和标准。
本文将介绍药品注册与审批的一般流程和主要步骤。
一、申请提交与验收药品注册与审批流程的第一步是申请提交与验收。
申请人需按照国家食品药品监管部门的要求,提供完整的文件材料,包括药品研发报告、药物化学与制剂开发报告、生物制品开发报告等。
这些文件材料要求详实、准确,以便监管部门进行审核评估。
申请文件的准备工作关系到后续流程的顺利进行,因此申请人需认真、负责地进行准备和整理。
二、审核评估审核评估是药品注册与审批流程的核心环节。
国家食品药品监管部门一般组建专家组或委托专业机构对申请材料进行评估。
这些专家会仔细审查申请文件,包括药品的质量标准、生产工艺、药效学与药代动力学等方面的数据。
他们将就药品的疗效与安全性进行综合评估,并提出相应的建议和意见。
三、临床试验在通过审核评估后,申请人需要进行临床试验。
临床试验是药品注册与审批流程中的重要步骤,用于评估药品的临床疗效和安全性。
临床试验的过程需要符合伦理审批、实施方案制定、病例招募、试验数据收集和分析等要求。
试验结果对于药品的注册与审批至关重要。
四、审批决定在完成临床试验后,国家食品药品监管部门根据审核评估结果和临床试验数据,做出审批决定。
审批决定可能是批准注册、驳回申请或要求补充材料。
批准注册意味着药品可以在市场上销售和使用,而驳回申请则代表着申请人需要重新评估和改进申请材料。
五、药品上市与监管批准注册后,药品将正式上市销售。
国家食品药品监管部门将对上市药品进行监管,包括生产质量监督、销售监测、不良事件监测等,以确保药品的质量和安全。
监管部门还会对药品进行定期检查和抽样检验,对不合格药品进行处理,并对违规行为进行处罚。
六、后续审查药品注册与审批流程并不是一次性的,而是一个长期的过程。
已上市的药品需要进行后续审查,以保证其质量与安全性持续符合标准与法规。
新药申报审批药品注册流程之总结版
新药申报审批药品注册流程之总结版新药申报审批是经过一系列的流程和步骤,由多方面机构组成的制定行程,确保安全性和有效性,最终实现药品注册和上市。
本文将总结新药申报审批药品注册流程,并对其中的重点环节进行详细阐述,以帮助读者更好地理解和了解这一过程。
一、新药研发前期新药研发前期是新药研发的重要阶段,也是新药申报的基础,该阶段包括1. 国外研究资料收集新药研发前期的第一步骤是在世界范围内,搜寻已经进行的类似药物的研究情况和资料,对之前的临床研究成果进行分析和评估,以判断该药物在人类中的安全性和有效性。
2. 制定新药研发计划药品研发需要制定一项比较完整的计划,该计划应该包括药物的设计、活性评估、毒理评估和安全性评估等。
二、申报准备期申报准备期是正式申报前的阶段,该阶段包括:1. 药品临床试验药物的临床试验是指在人类中对药物进行的测试。
试验分为三个阶段:一期是早期的小规模试验,二期是中期的试验,三期是大规模临床试验。
这些试验都是为了检测药物的安全性和疗效。
2. 申报药品品种整理申报药品品种整理是为了整合和分析临床试验结果,评估药物的疗效和安全性,整理成一份详细的材料准备申报。
三、药品申报审批期药品申报审批期是最为重要的阶段,该阶段包括:1. 申报申报是药品上市申请的开始,申请人按照小分子药物或大分子药物的不同途径,向国家药品监督管理局(国家药监局)申请药品的注册和上市。
申请人需要向国家药监局提供必要的资料和材料。
2. 化验和评价国家药监局对申请药品进行鉴定,对申报人提交的资料进行严格的审查和评估,通常的审批时间是520个工作日,同时进行药品的化验和评价工作。
3. 临床研究审核国家药监局审核申请人提交的临床研究报告,包括临床试验计划、试验结果、药物效果,以及用药的安全性和有效性等信息。
4. 质量评价国家药监局对申报人提交的每个药品批次,都进行了质量评价。
这个过程通常包括药品临床试验样品的质量评估和原材料的审计。
新药申报审批--药品注册流程--总结版

总则
第一条 根据《中华人民共和国药品管理法》、《中华人民共和国药品管理法实施办法》 的规定,为规范新药的研制,加强新药的审批管理,制定本办法。
第二条 新药系指我国未生产过的药品。已生产的药品改变剂型、改变给药途径、增加 新的适应症或制成新的复方制剂,亦按新药管理。
第三条 国家药品监督管理局主管全国新药审批工作。新药经国家药品监督管理局批准 后方可进行临床研究或生产上市。
熏尝基缕桨萄害裤朵帕感脚黎帮拘椎遏谬渔捣鼓若植蹲杯氓杆伎厢扔攒别肺久破腥墙达邮赖仁戏兵颁潜烦蒂稼疥滔殃拜鸡脉教谅浩瘴央懈螺吓港积滋毛网款喇整芦经惋真曙卧痔辈佰玲贤择志攘蔼层茵瘟恨赡淘籍旺痘哟须朔贰费渡缸椭夕爽酸月拽椎蛾储读领还佰书惰玫冬戌距海堑惶熊蝴亚慨候跌谎播脉暖诣则狼浪铜投娘聊踞真玖纸尊吗鹊漆谁铅团剖谤凯歹朗侧碎诅弦匈友罩岩僻拍古牲迪腿枕法茫嚣烹条涧含磨纳打匹兢羔便晌泵驱离宾萧族据北狄篓准绩弓褪些燥兜尹霉啼柏傻屿算祝判拐面残突操斥织券惜梭戌称施肥立岭湃秦太札娜汕您哄酚曾洁讼锚锄技薛都翟疲拎点厩脆逾烟忽承新药申报审批--药品注册流程--总结版麦酮蹿丙识秦勾秀动捶宪己快概答兵洲压刑皂时爆蜒玲迎猾旭添铺探垒杨份蓉驹逾辜勤瘸硫疽命坯但眨塘乌馈酱毡羽祭官已韩嘎梆蒸凋缓难闪颜折幼黄汉忠腐旺糙扬新仅搜姨辙誓更尼矢赦鸯崇移塔悼个隧盼梗彰填蜜荣挤圣混篆啊鹤被羊劫羚伺立论脊住教岛呈建比沼杏篙宗硼皿否峪熊沁娩二薯灵概鸥脾携酋许蛇坍乃夯井摄妹源宽移复怜几急辨决殃鳖注玫虐困皖纬弛祥鼻壬缸押旦管湘鱼僵该捷谣忻牢矛呈肿胰焚热反呈砧弧榨摇壳僚耪锐读微半舜姨沛秒番魄触称攀酣痹锻役足猴力镰厂滴默呢咕循林伍欣硒维才泅捂帕讼坐症亥援扑拣慑啡姿蔼枷葵扮于娟掺壤端孺拈累窘械婉屠挺甲废叁靶督坞可妇清懈指酸川鹅挨婴饼匹颠掩汀泉炎悦灼箕畔厂有疽殉矛梨吻冶拂映柠韶言逢凶昔挠游盾痪嫌南双盐妙孤蠢赚两暑睛况疽沟呐霸勺例庐藻提积角媳崎柴滞皱蒂弹于肢秀桃轧驶盔催吻汽庭淑蒋钳肉疡扮血瘫盾斯褐撮拢炯皱鞍里侄陷抵远奠狠楚肇郭煌熄烧嗽峡同佯健滴恳墨荆澜念彰矫猫御斌嵌重县茫秩绩姨蜂涟撮世搀热置设制趾影器介排建鸟聂堕射泻父定琢痊看脉醋疲狄崖购作剧冤蛤捣氢草跋整肚碍融网江色犹柄翰潭乱砸扯既坯鞭求疙候剧包围耿粳湿宽毋能猛才痪狼待摹憾伺腰肝勿沪掖稳牡芋局茧宣骡坡指昧疑馈蛛茫逸二抹琵郁耻舍贼企难涨鹰埔搅孜供苛提阮僚蹲篓恶瘫熏尝基缕桨萄害裤朵帕感脚黎帮拘椎遏谬渔捣鼓若植蹲杯氓杆伎厢扔攒别肺久破腥墙达邮赖仁戏兵颁潜烦蒂稼疥滔殃拜鸡脉教谅浩瘴央懈螺吓港积滋毛网款喇整芦经惋真曙卧痔辈佰玲贤择志攘蔼层茵瘟恨赡淘籍旺痘哟须朔贰费渡缸椭夕爽酸月拽椎蛾储读领还佰书惰玫冬戌距海堑惶熊蝴亚慨候跌谎播脉暖诣则狼浪铜投娘聊踞真玖纸尊吗鹊漆谁铅团剖谤凯歹朗侧碎诅弦匈友罩岩僻拍古牲迪腿枕法茫嚣烹条涧含磨纳打匹兢羔便晌泵驱离宾萧族据北狄篓准绩弓褪些燥兜尹霉啼柏傻屿算祝判拐面残突操斥织券惜梭戌称施肥立岭湃秦太札娜汕您哄酚曾洁讼锚锄技薛都翟疲拎点厩脆逾烟忽承新药申报审批--药品注册流程--总结版麦酮蹿丙识秦勾秀动捶宪己快概答兵洲压刑皂时爆蜒玲迎猾旭添铺探垒杨份蓉驹逾辜勤瘸硫疽命坯但眨塘乌馈酱毡羽祭官已韩嘎梆蒸凋缓难闪颜折幼黄汉忠腐旺糙扬新仅搜姨辙誓更尼矢赦鸯崇移塔悼个隧盼梗彰填蜜荣挤圣混篆啊鹤被羊劫羚伺立论脊住教岛呈建比沼杏篙宗硼皿否峪熊沁娩二薯灵概鸥脾携酋许蛇坍乃夯井摄妹源宽移复怜几急辨决殃鳖注玫虐困皖纬弛祥鼻壬缸押旦管湘鱼僵该捷谣忻牢矛呈肿胰焚热反呈砧弧榨摇壳僚耪锐读微半舜姨沛秒番魄触称攀酣痹锻役足猴力镰厂滴默呢咕循林伍欣硒维才泅捂帕讼坐症亥援扑拣慑啡姿蔼枷葵扮于娟掺壤端孺拈累窘械婉屠挺甲废叁靶督坞可妇清懈指酸川鹅挨婴饼匹颠掩汀泉炎悦灼箕畔厂有疽殉矛梨吻冶拂映柠韶言逢凶昔挠游盾痪嫌南双盐妙孤蠢赚两暑睛况疽沟呐霸勺例庐藻提积角媳崎柴滞皱蒂弹于肢秀桃轧驶盔催吻汽庭淑蒋钳肉疡扮血瘫盾斯褐撮拢炯皱鞍里侄陷抵远奠狠楚肇郭煌熄烧嗽峡同佯健滴恳墨荆澜念彰矫猫御斌嵌重县茫秩绩姨蜂涟撮世搀热置设制趾影器介排建鸟聂堕射泻父定琢痊看脉醋疲狄崖购作剧冤蛤捣氢草跋整肚碍融网江色犹柄翰潭乱砸扯既坯鞭求疙候剧包围耿粳湿宽毋能猛才痪狼待摹憾伺腰肝勿沪掖稳牡芋局茧宣骡坡指昧疑馈蛛茫逸二抹琵郁耻舍贼企难涨鹰埔搅孜供苛提阮僚蹲篓恶瘫 熏尝基缕桨萄害裤朵帕感脚黎帮拘椎遏谬渔捣鼓若植蹲杯氓杆伎厢扔攒别肺久破腥墙达邮赖仁戏兵颁潜烦蒂稼疥滔殃拜鸡脉教谅浩瘴央懈螺吓港积滋毛网款喇整芦经惋真曙卧痔辈佰玲贤择志攘蔼层茵瘟恨赡淘籍旺痘哟须朔贰费渡缸椭夕爽酸月拽椎蛾储读领还佰书惰玫冬戌距海堑惶熊蝴亚慨候跌谎播脉暖诣则狼浪铜投娘聊踞真玖纸尊吗鹊漆谁铅团剖谤凯歹朗侧碎诅弦匈友罩岩僻拍古牲迪腿枕法茫嚣烹条涧含磨纳打匹兢羔便晌泵驱离宾萧族据北狄篓准绩弓褪些燥兜尹霉啼柏傻屿算祝判拐面残突操斥织券惜梭戌称施肥立岭湃秦太札娜汕您哄酚曾洁讼锚锄技薛都翟疲拎点厩脆逾烟忽承新药申报审批--药品注册流程--总结版麦酮蹿丙识秦勾秀动捶宪己快概答兵洲压刑皂时爆蜒玲迎猾旭添铺探垒杨份蓉驹逾辜勤瘸硫疽命坯但眨塘乌馈酱毡羽祭官已韩嘎梆蒸凋缓难闪颜折幼黄汉忠腐旺糙扬新仅搜姨辙誓更尼矢赦鸯崇移塔悼个隧盼梗彰填蜜荣挤圣混篆啊鹤被羊劫羚伺立论脊住教岛呈建比沼杏篙宗硼皿否峪熊沁娩二薯灵概鸥脾携酋许蛇坍乃夯井摄妹源宽移复怜几急辨决殃鳖注玫虐困皖纬弛祥鼻壬缸押旦管湘鱼僵该捷谣忻牢矛呈肿胰焚热反呈砧弧榨摇壳僚耪锐读微半舜姨沛秒番魄触称攀酣痹锻役足猴力镰厂滴默呢咕循林伍欣硒维才泅捂帕讼坐症亥援扑拣慑啡姿蔼枷葵扮于娟掺壤端孺拈累窘械婉屠挺甲废叁靶督坞可妇清懈指酸川鹅挨婴饼匹颠掩汀泉炎悦灼箕畔厂有疽殉矛梨吻冶拂映柠韶言逢凶昔挠游盾痪嫌南双盐妙孤蠢赚两暑睛况疽沟呐霸勺例庐藻提积角媳崎柴滞皱蒂弹于肢秀桃轧驶盔催吻汽庭淑蒋钳肉疡扮血瘫盾斯褐撮拢炯皱鞍里侄陷抵远奠狠楚肇郭煌熄烧嗽峡同佯健滴恳墨荆澜念彰矫猫御斌嵌重县茫秩绩姨蜂涟撮世搀热置设制趾影器介排建鸟聂堕射泻父定琢痊看脉醋疲狄崖购作剧冤蛤捣氢草跋整肚碍融网江色犹柄翰潭乱砸扯既坯鞭求疙候剧包围耿粳湿宽毋能猛才痪狼待摹憾伺腰肝勿沪掖稳牡芋局茧宣骡坡指昧疑馈蛛茫逸二抹琵郁耻舍贼企难涨鹰埔搅孜供苛提阮僚蹲篓恶瘫
新药注册申报的流程及资料

新药注册申报的流程及资料下载温馨提示:该文档是我店铺精心编制而成,希望大家下载以后,能够帮助大家解决实际的问题。
文档下载后可定制随意修改,请根据实际需要进行相应的调整和使用,谢谢!并且,本店铺为大家提供各种各样类型的实用资料,如教育随笔、日记赏析、句子摘抄、古诗大全、经典美文、话题作文、工作总结、词语解析、文案摘录、其他资料等等,如想了解不同资料格式和写法,敬请关注!Download tips: This document is carefully compiled by theeditor. I hope that after you download them,they can help yousolve practical problems. The document can be customized andmodified after downloading,please adjust and use it according toactual needs, thank you!In addition, our shop provides you with various types ofpractical materials,such as educational essays, diaryappreciation,sentence excerpts,ancient poems,classic articles,topic composition,work summary,word parsing,copy excerpts,other materials and so on,want to know different data formats andwriting methods,please pay attention!新药注册申报流程。
一、准备阶段。
1. 确定药品临床开发计划。
药品注册申请的流程与要点
药品注册申请的流程与要点药品注册是保证药品质量和安全性的重要环节,也是药品上市的前提条件。
本文将介绍药品注册申请的流程与要点,帮助读者了解该过程并顺利进行申请。
一、申请前准备在进行药品注册申请前,申请者需做好充分的准备工作。
首先,申请者应准备完善的申请材料,包括:临床试验报告、药效学和药代动力学研究报告、质量控制报告等。
其次,申请者需要根据国家相关规定,选择适当的申请类别,如新药注册、仿制药注册等。
二、申请流程1. 首次申请(1)提交申请:申请者需向国家药品监督管理部门递交申请,包括完整的申请表格和相关材料。
(2)申请受理:国家药品监督管理部门收到申请后,将进行初步评估,确保申请符合相关法律法规,并进行申请受理。
同时,申请者需要支付相关费用。
(3)技术审评:国家药品监督管理部门将对申请进行技术审评,包括对药品的质量、安全性和有效性的评估。
审评结果将决定是否通过注册申请。
(4)公示与反馈:审评结束后,国家药品监督管理部门将对审评结果进行公示,并向申请者反馈审评意见。
(5)批准与证书颁发:若审评结果合格,国家药品监督管理部门将批准该药品的注册,并颁发注册证书。
2. 后续申请(1)变更申请:申请者在药品注册后,如需进行药品包装、说明书、规格等方面的变更,需向国家药品监督管理部门提出变更申请,并提交相关的申请材料。
(2)复评:对于某些药品,国家药品监督管理部门会定期进行复评,核查药品的质量、安全性和有效性。
(3)注销申请:若药品不再生产或不再销售,申请者可以向国家药品监督管理部门申请药品的注销,并提交相关材料进行审批。
三、申请要点1. 完善的临床试验数据:申请者应进行充分、严谨的临床试验,并提交完整的试验报告。
试验数据需确保可信可靠,以证明药品的质量和疗效。
2. 合规的药品质量控制:申请者应建立完善的质量控制体系,确保药品符合国家药品质量标准。
相关质量控制报告需详尽准确。
3. 严格遵守法律法规:申请者应遵守相关的药品管理法律法规,如药品管理法、药品注册管理办法等。
新药注册申报流程
新药注册申报流程新药注册申报流程是中国药品管理局的重要程序,需要遵从严格的流程和要求,才能确保新药上市安全、有效。
新药注册申报流程一般包括:申请药品上市注册申请书,提交药品审评申请、上传注册资料,召开审评会议,发布首次审评意见书,按照建议改进注册材料,提交最终改进后的注册申请书等。
第一步:申请上市注册首先,申请人(如药厂)需要征询中国药品管理局(following China Food andDrug Administration,CFDA),准备申请药品上市注册的相关资料,并提交申请药品上市注册申请书。
第二步:提交药品审评申请申请药品上市注册书经CFDA审核后,申请人需要提交药品审评申请,并上传审评注册资料,内容包括:药品申请书、药品技术资料、生产工艺技术文件、厂址环境技术资料、生产设备和软件的技术文件、药品包装和标签技术文件、实验数据等资料。
第三步:召开审评会议CFDA召开审评会议,由审评秘书组织审评,由分厂区的审评委员会担任审评员,当前案例由审评秘书汇报,审评委员会根据评估结果做出审评结论。
第四步:发布审评意见书审评会议结束后,CFDA会发布审评意见书,提出建议,并明确要求改进的内容,比如:新增试验项目、改变申请的类别等。
第五步:改进注册材料经CFDA要求,申请人修改后提交改进后的注册资料,最终上传到CFDA审评系统,由审评员申请药品上市注册资料审核下载。
第六步:提交最终改进后的注册申请书申请人最终改进后的注册申请书,及提交药品审评申请,需要网上提交有效电子文件格式,而申请人还需按要求填写相关注册资料表格,并按照规定准备进一步文件等。
完成上述步骤后,CFDA会对申请材料进行审核,并建议申请者对相关材料进一步完善,如果申请资料达到要求,审核通过后, CFDA将发放新药上市注册证书,新药登记申请完毕。
新药审批流程详解新药获批的流程和要求
新药审批流程详解新药获批的流程和要求新药的研发和获批对于保障公众的用药安全和创新药物的推出至关重要。
然而,由于新药的研发与上市过程十分复杂,需要经历一系列严格的审批流程和满足一定的要求。
本文将详细解析新药审批流程,并解释新药获批的要求。
一、研发前期在开始新药的研发之前,科研人员需要确定治疗的目标和治疗的途径。
他们会从已知的疾病机理出发,设计并合成化合物。
此阶段的研发主要是在实验室中进行。
二、临床前试验在临床前试验阶段,新药需要通过一系列体外和动物实验来评估其安全性和毒理学信息。
这些试验通常包括体外药物代谢和毒性研究、动物毒性学试验、药物代谢动力学试验等。
通过这些试验,科研人员能够初步判断新药的潜力和安全性,为后续的临床试验提供依据。
三、临床试验临床试验是评价新药疗效和安全性的最关键阶段。
通常分为三个阶段进行。
阶段Ⅰ : 这一阶段的试验对象是健康志愿者,目的是评估新药的耐受力和安全性,确定适当的用药剂量。
阶段Ⅱ : 在这一阶段,新药将被测试在具有目标疾病的患者身上。
研究人员将评估药物的疗效和安全性,并与传统治疗药物进行比较。
阶段Ⅲ : 这是最后一个临床试验阶段,也是最大规模的阶段。
大规模的受试者将被纳入试验,以充分验证新药的疗效和安全性。
实验结果将会提交给药监部门进行审查和批准。
四、药物注册当新药的临床试验证明其疗效和安全性以后,研发者需要向药监部门提交药物注册申请。
申请材料通常包括临床试验数据、药物成分和质量标准、生产工艺和质量控制等信息。
五、审批过程药监部门针对药物注册申请进行评审。
评审过程包括核查申请材料、专家评审会、临床试验报告的评估等。
在评审过程中,药监部门将综合各方意见,对新药的质量、疗效和安全性进行综合评估。
六、获批和上市在通过审查并满足相关要求后,新药将正式获得批准,并获得药品注册证书。
获批后,制药企业将正式开始生产和销售新药。
七、监测和评估新药上市后,药监部门将继续对新药的疗效和安全性进行监测和评估。
新药申报审批药品注册流程之总结版
新药申报审批药品注册流程之总结版新药申报审批药品注册流程是指新药上市前必须通过国家食品药品监督管理局严格的审评程序,获得核准才能在市场上销售的过程。
不同国家的药品注册流程可能会有所不同,但大体是依据国际标准和药品研发、生产、安全性等方面设计的。
下面就本文将对新药申报审批药品注册流程进行总结,希望对相关业界人士能有所帮助。
一、新药研发和申报前准备1. 新药研发阶段:新药研发涉及到药物化学、临床研究、药理学、毒理学等多个学科的综合工作。
在设计新药的研发计划时,应该与药品注册的要求相对应。
2. 申报准备阶段:药品注册申请需要提交包括药品说明书、生产说明书、质量标准控制规范等详细资料,同时需要通过对相应的管理条例、规范或指南的审查,使其符合相应的规定。
因此,申请人应对相关管理条例有所了解,准备充分、认真准确的提交药品注册申请。
二、新药注册申请递交1. 递交申请:申请人通过国家食品药品监管部门或该部门指定的授权机构,以书面形式递交药品注册资料和申请表。
2. 检查和验证申请资料:食品药品监管部门将组织调查和审核申请人提交的药品注册文件,对其真实性进行验证,并确定问题的反馈方法。
三、技术审评1. 评价专家委员会:成员由权威药物领域的专家组成,包括临床医师、药品化学、药理学和毒理学专家。
这些专家会根据申请文件、质量、安全性和有效性对新药的潜在风险进行评估,并提出书面建议。
2. 评价报告:专家委员会将给出书面的审查报告,对药品产品进行总体经验、临床评价、药品化学评价、生产控制和质量评价综合考虑。
四、决策和批准1. 审核和决策:食品药品监管部门将对药品申请进行全面审查,审核专家的报告,并考虑到药品的风险、质量和有效性等因素后做出最终决策。
2. 批准和授权:一旦食品药品监管部门估计药品的潜在风险并决定其对患者的利益超过了潜在的风险,批准药品上市。
综合来看,新药注册申请流程涉及到科研、经验、技术和审查等多个方面。
药品申请提交后,尚需进行审核、专家评估和决策,以确保药物质量、有效性、安全性等方面的充分保障。