
医疗器械注册与管理(黄嘉华主编)思维导图
医疗器械工程导论4细胞毒性评价

开始
器械与人体是否直接
否
或间接接触?
不适合进行生物学评价
是是 材料定性
材料是否与市售 是
器械的材料相同
否
是
器械是否有相 同化学组成?
否
是
制造和灭菌?
否
是
人体接触?
否
是否有风险评定所需
充分的论证和(或)是
是否有材料中所有
是
临床相关数据
化学物的充分的
(化学和生物学)? 毒理学数据
Bacterial doubling time is much faster 20min vs. 1 day
Bacteria/fungus/yeast directly influence cells Bacteria/fungus/yeast release toxic substances
定义
生物学评价
体外细胞分类
贴壁生长型细胞:必须贴附于底物才能生长的细胞
上皮细胞型 成纤维细胞型 成骨细胞型
悬浮生长型细胞:悬浮状态下生长的细胞
血液中的细胞 骨髓中的一些细胞
定义
生物学评价
成纤维细胞型:起源于中胚层的组织的细胞
形态:长短不等的数个细胞突起,因而多呈梭 型、不规则三角形或扇型,核为卵圆型位于靠 近胞质的中央。
× × ×
×
×
×
◎
×
◎
×
× ×
×
×
×
×
×
×
体外细胞毒性
生物学评价
掌握重点
体外细胞培养技术(无菌、无菌、无菌) 体外细胞培养评价技术
体外细胞毒性评价试验(标准)
医疗器械注册流程-2023年学习资料
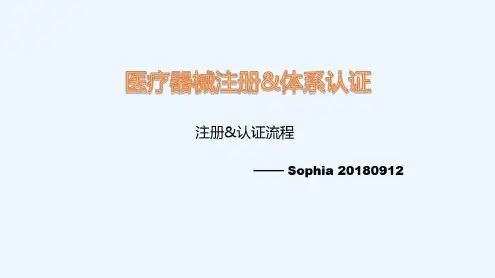
二流程分部解析-2医械产品分类确定-i.参照分类规则和分类目录确定-ⅱ.向国家局申请分类界定-参照《医疗器械分类规则》和《医疗-如果《医疗器械分类 则》和《医疗-器械分类日录》查找产品按照风险等级是-器械分类目录》中查不到相关产品的分类,-几类产品,我国医疗器械按照风险等级分-无从确定分类,则 要向国家食品药品监-为1类、类和类,按照产品结构特征分-督管理局申请分类界定。流程如下:-为有源器械、无源器械和体外诊断试剂。-申请人通过国家食品 -注册后网上填写分类界-登录医疗器械分类界定-品监督管理总局医疗器-定申请表并上传所需材-信息系统查看申请状态-械标准管理中心注册-料-及分类界定 果-分类界定申请材料:-一分类界定申请表:-二产品照片和/或产品结构图:-三产品技术要求及产品说明书(样稿):-四进口上市证明材料(如有):-五资 真实性自我保证声明:-六其他与产品分类界定有关的材料。
医疗器减注册&体系认证-注册&认证流程-—Sophia20180912
一产品注册流程-5-6-临床评价-注册资料-体系考核-3-临床试验-整理提交-审核验厂-2-医械产品-注册检验-1-分类确定-建立质量-符合要求理体系-准子注册-图1医疗器械注册流程图
二流程分部解析-1建立质量管理体系-i.体系策划阶段:(时间:1-3个月)-iⅱ.评价与完善阶段:(时间:大约1个月-企业成立贯标小组,通常有企业 高管理者担任组长,组员-在试运行一段时间(三个月以上)后,针对体系进行评价和-包括由最高管理者任命的管理者代表、各级管理人员和技术骨干。-完善。至 做出两次内审和一次管理评审。第一次内审必须尽可-这个阶段主要是进行决策,做好各项准备工作。包括教育培训:-能地全面覆盖部门、岗位、产品和过程,第二 可以根据上次审-同意思想;组织落实;拟定时间表;酝酿质量方针和质量目标;-核的结果及问题的重要性,有针对性的进行。对于不符合项采取-对组织现状进行 查;调整组织结构;质量体系文件编写;补充-纠正和纠正措施。两次内审基础上进行一次管理评审,由最高管-资源等各项工作。-理者对试运行以来体系的适宜性 充分性和有效性。“标准要求要-写到,写到的要做到,做到的要有效”。-ⅱ.体系试运行阶段:(时间:不少于3个月-w.体系认证注册阶段:(时间:大约1 月)-通过试运行考验体系文件的可操作性、协调性和有效性,并-提高对文件的熟悉和理解程度。有针对性宣贯体系文件。严格按-组织在质量管理体系试运行并经 价完善后,多数情况下要-照文件规定开展活动。发现问题,集中协调,统一修改。做好运-申请质量管理体系认证注册。流程如下:-行记录。做好质量管理体系运 指导。做到“事事有人管,人人有-专责,办事按规定,结果能考核”。-认证申请一>(初访一>文件审查:-现场第一段审核(需要时)一>现场第二段-审核一 通过后发证书一>监督审核:-有效期满后再认证。
医疗器械监督管理条例思维导图1
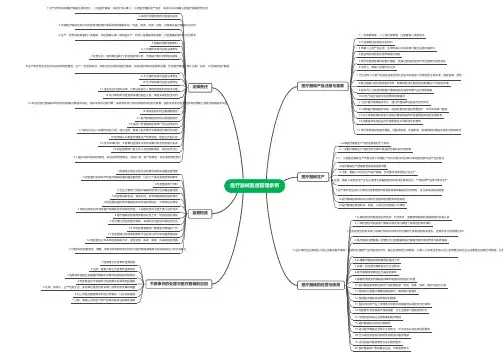
医疗器械监督管理条例医疗器械产品注册与备案医疗器械生产不良事件的处理与医疗器械的召回监督检查法律责任1.一类备案管理,二三类注册管理,注册备案人承担责任2.产品备案注册应提交的材料医疗器械的经营与使用3.申请二三类产品注册,注册申请人向有关部门提交注册申请材料4.药监局对收到的注册申请进行审批5.用于处理紧急事件的医疗器械,受理注册的药监局可作出附条件批准决定6.注册人、备案人应履行的义务7.已注册的二三类产品发生实质性变化后应向有关部门办理变更注册手续,或者备案、报告8.医疗器械注册证有效期为5年,期满想延续注册的应在期满前6个月提出申请9.尚未列入分类目录的医疗器械按相关规定申请产品注册或备案10.可免于进行临床评价的两种特殊情况11.进行医疗器械临床评价,通过开展临床试验进行分析评价12.开展医疗器械临床试验,按相关要求在相应场景进行,并向有关部门备案13.对人体有较高风险的三类医疗器械的临床试验要经国务院药监局批准14.开展临床试验应进行伦理审查且不得收取任何费用15.用于紧急情况的医疗器械,经医学观察,伦理审查、知情同意后其临床试验可特殊对待1.从事医疗器械生产活动应具备的五个条件2.一类医疗器械生产须提交符合第30条规定的资料后完成备案3.二、三类医疗器械生产向有关部门申请生产许可并提交符合第30条规定的资料及产品注册证4.医疗器械生产质量管理规范的使用场景5.注册、备案人可自行生产医疗器械,也可委托有资质的企业生产6.注册、备案人及受托生产企业必须建立质量管理体系并保证有效运行;严格按照产品技术要求生产7.生产条件发生变化不再符合质量管理体系要求或影响器械安全有效的,应立即采取相应措施8.医疗器械的通用名称必须符合国务院药监管制定的规则9.医疗器械应有说明书、标签,以及应当标明的八大事项1.从事经营活动需相适应的场所、贮存条件,质量管理制度和质量管理机构或人员2.二类经营应对相关部门备案并提交符合第四十条规定的有关资料3.三类经营应向有关部门申请经营许可并提交符合第四十条规定的有关资料;经营许可证有效期为5年4.医疗器械注册备案人经营自己注册备案的医疗器械无需办理经营许可或者备案5.应从具有合法资质的人或企业购买医疗器械,购进时应查验产品合格证明文件,建立进货查验记录制度。
《医疗器械供应商》读书笔记模板
0 2
第61章.不 如以身相许
0 3
第62章.很 荣幸成为医 神的一员
0
4
第
6
3
章
.
好
消息与坏消
息(求收藏、
推荐,谢
谢!)
0 6
第65章.三 千万
0 5
第64章.三 款产品
0
1
第
6
6
章
.
你
的点总能别
树一帜(求
收藏、推荐,
谢谢!)
0 2
第67章.你 可做个人吧
第175章.业内潜规 则
第176章.冒烟了 第177章.装老狐狸
0 1
第178章. 新闻发布会
0 2
第179章. 有什么区别
0 3
第180章. 吹牛不上税
0 4
第181章. 装修
0 6
第183章. 临床试验
0 5
第182章. 分红
第184章.第一 1
例应用
第185章.医疗 2
事业不分高低 贵贱
3
0 6
第117章. 我们自己做
0 3
第114章. 大人有大量
0 5
第116章. 彩超样机出 来了
第119章.闹剧
第118章.嘉达电子
第120章.合作愉快
第121章.压电 1
陶瓷出产
第122章. 128 2
通道
3 第123章.书记
来电
4 第124章.与院
士做邻居
5 第125章.开眼
镜店?
第126章.身份公开 第127章.高光时刻
0 2
第42章. AED(求收 藏、推荐, 谢谢!)
一图读懂《医疗器械使用质量监督管理办法》

一图读懂《医疗器械使用质量监督管理办法》一图读懂《医疗器械使用质量监督管理办法》本文将详细解读《医疗器械使用质量监督管理办法》,并通过一图的形式读者快速了解该办法的内容和要点。
一、引言《医疗器械使用质量监督管理办法》是为了规范医疗器械的使用行为,保障患者用医疗器械的安全和有效性,促进医疗器械领域的健康发展而制定的。
二、基本原则1. 安全第一原则:保障患者用医疗器械的安全性和有效性。
2. 风险管理原则:对医疗器械的使用风险进行评估和控制。
3. 过程管理原则:通过建立有效的管理流程和制度,提高医疗器械使用的效率和质量。
三、医疗器械使用质量监督管理要求1. 产品准入要求:医疗器械必须经过注册和备案才干上市销售。
2. 使用者资质要求:医疗机构必须具备相应的医疗器械使用资质和专业人员。
3. 医疗器械配备要求:医疗机构必须根据临床需要配备适当的医疗器械设备。
4. 使用过程管理要求:医疗机构必须建立医疗器械使用的管理制度和流程,并进行记录和追溯。
5. 不良事件报告要求:医疗机构必须及时报告医疗器械使用过程中浮现的不良事件,并采取相应的处理措施。
四、监督检查和处罚措施1. 监督检查:监督机构对医疗机构的医疗器械使用情况进行定期检查。
2. 处罚措施:对于违反医疗器械使用管理要求的医疗机构,将采取相应的处罚措施,包括罚款、责令停产停业等。
五、附件本文涉及的附件如下:1. 附件一:医疗器械注册备案申请表格。
2. 附件二:医疗器械使用登记表格。
3. 附件三:医疗器械不良事件报告表格。
六、法律名词及注释本文涉及的法律名词及其注释如下:1. 医疗器械:指用于预防、诊断、治疗、缓解或者监测疾病的器具、用具、装置、材料或者其他物品。
2. 注册备案:医疗器械上市前需要向监管部门提交注册备案申请并获得批准。
3. 不良事件:指与医疗器械使用有关的任何不良反应、事故和质量问题。
医疗器械注册与管理
精彩摘录
这段文字强调了医疗器械监管的持续性和严肃性。监管部门需要建立完善的 机制,对市场上的医疗器械进行持续监测和处理,以确保公众的健康安全。
精彩摘录
“随着科技的发展,医疗器械也在不断更新换代。未来,智能医疗设备、3D 打印技术等将会更加广泛地应用于医疗器械领域。这将对医疗器械的管理和使用 提出新的挑战。”
目录分析
不良事件监测与处理:包括对医疗器械不良事件的报告、调查和处理等。 处罚与诉讼:包括对违法行为的处罚和涉及诉讼的处理等。
目录分析
最后一部分是对医疗器械注册与管理的总结和未来发展趋势的展望。本书指 出,医疗器械注册与管理是保证医疗器械安全性和有效性的重要手段,也是促进 医学技术发展的重要保障。本书也指出,随着医学技术的不断发展,医疗器械的 种类和用途也不断增加,因此医疗器械注册与管理面临着新的挑战和机遇。未来, 需要不断完善医疗器械注册与管理的法规和政策,加强监管和技术创新,以适应 医学技术的快速发展和人民群众的健康需求。
目录分析
第二部分是关于医疗器械注册的介绍。医疗器械注册是指按照国家相关法规, 对医疗器械进行评估、审核和批准的过程。本书从以下几个方面介绍了医疗器械 注册的相关知识:
目录分析
注册流程:包括申请、受理、评审、批准等环节。 注册标准:包括技术要求、安全性能要求、有效性评估等。
目录分析
注册案例分析:通过具体案例的分析,让读者更好地理解医疗器械注册的过 程和要求。
精彩摘录
“医疗器械的质量管理包括从产品设计、原材料采购、生产加工、检验验收、 储存运输等各个环节的全面质量控制。”
精彩摘录
这段文字强调了医疗器械质量管理的全面性和系统性。从产品设计到储存运 输,每个环节都需要严格的质量控制和管理,以确保医疗器械的质量稳定和可靠。
医疗器械临床试验-黄嘉华
医疗器械临床试验黄嘉华医疗器械临床试验的定义n指临床试验机构对申请注册的医疗器械在正常临床使用条件下的安全有效性按一定的期限和病例数量要求,对医疗器械的安全性和有效性进行试验的活动。
n临床试验特征是根据有限的病人样本得出结果,对未来有相似情况的病人总体作出统计推断,以确认产品的预期用途是否可以实现,试验产品及其诊断或治疗等方法是否具有安全有效性。
医疗器械的临床试验要求n科学性n法规性n伦理性涉及临床试验的法规文件n《医疗器械监督管理条例》n《医疗器械注册管理办法》n《医疗器械临床试验规定》一、我国医疗器械临床试验管理(一)、医疗器械临床试验分临床试用和临床验证。
n医疗器械临床试用是指通过临床试验来验证该医疗器械工作原理、基本结构、性能指标能否保证安全有效性。
n临床试验方案应证明受试产品能保证安全有效性。
n适用范围:市场上尚未出现过,安全性、有效性有待确认的医疗器械。
一、我国医疗器械临床试验管理n医疗器械临床验证是指通过临床试验来验证该医疗器械与已上市产品的主要结构、性能指标等是否实质性等同,是否具有同样的安全性、有效性。
n临床试验方案应证明受试产品与已上市产品的主要结构、性能指标等是否实质性等同,是否具有同样的安全性、有效性。
n适用范围:同类产品已上市,受试产品的安全性、有效性需要进一步确认的医疗器械。
一、我国医疗器械临床试验管理(二)有特殊要求的临床试验方案以下情况的临床试验方案必须符合SFDA的相关要求:n已上市的同类医疗器械出现不良事件或者疗效不明确的医疗器械;n高风险的植入器械、介入器械,机理、疗效不确切的治疗类器械;n对于借用中医理论制成的中医医疗器械。
一、我国医疗器械临床试验管理n(三)、由国家食品药品监督管理局发布《国家药品临床研究基地目录》,作为承担医疗器械临床试验的医疗机构。
n(四)、对于市场上尚未出现过的第三类植入体内的医疗器械,该类医疗器械临床风险较高,且风险还具有较大的不确定性,在临床试验前必须进行严格、充分的动物试验,且结论为合格。
ISO13485医疗器械 质量管理体系 风险管理过程示意图t
风险管理过程示意图按照特定的生命周期阶段,风险管理的每个要素可有不同的侧重点。
此外,对于某个医疗器械风险管理活动可适当的重复执行或在多个步骤中执行。
风险管理计划风险分析 1医疗器械预期用途与安全性有关特征的判定风险2危害的判定评定风险评价风险控制风风险控制方案分析险风险控制措施的实施管理剩余风险评价风险/受益分析由风险控制引起的风险风险控制完整性综合剩余风险的评价风险管理报告生产和生产后信息
用于医疗器械风险管理活动的概述开始预期用途、判定特征判定已知或可预见的危害估计危害处境的风险风险是否需要降低?判定适当的风险控制措施,记录风险控制要求风险是否可以降低?实施、记录和验证适当的措施剩余风险可否接受?医疗受益是否超过综合剩余风险?是否引入新的危害或危害处境或已存在的风险受到影响?是否考虑了所有已判定的危害?医疗受益是综合剩余风险否超过综合是否可以接受?剩余风险?不可接受准备风险管理报告评审生产和生产后的信息风险是否需要重新评定?。