
亨廷顿病的诊断与治疗指南
万方数据
万方数据
万方数据
万方数据
亨廷顿病的诊断与治疗指南
作者:中华医学会神经病学分会帕金森病及运动障碍学组
作者单位:
刊名:
中华神经科杂志
英文刊名:Chinese Journal of Neurology
年,卷(期):2011,44(9)
1.The Huntington' s Disease Collaborative Research Group A novel gene containing a trinucleotide repeat that is expanded and unstable on Huntington' s disease chromosomes 1993
2.Walker FO Huntington's disease[外文期刊] 2007(9557)
3.Novak MJ.Tabrizi SJ Huntington's disease[外文期刊] 2010
4.Phillips W.Shannon KM.Barker RA The current clinical management of Huntington' s disease[外文期刊] 2008(11)
5.冯一鸣.张东友.汪晶亨廷顿病的影像学表现[期刊论文]-临床放射学杂志 2008(10)
6.张宝荣.殷鑫浈.夏昆舞蹈病家系临床、影像学特征及基因突变分析[期刊论文]-中华神经科杂志 2005(11)
7.Harris MK.Shneyder N.Borazanci A Movement disorders[外文期刊] 2009
8.Rosenblatt A.Ranen NG.Nance MA A Physician' s Guide to the Management of Huntington Disease 1999
9.Huntington Study Group Unified Huntington's Disease Rating Scale:reliability and consistency 1996
10.Potter NT.Spector EB.Prior TW Technical standards and guidelines for Huntington disease testing[外文期刊] 2004(1)
11.Bonelli RM.Wenning GK Pharmacological management of Huntington's disease:an evidence-based review[外文期刊] 2006(21)
12.Bonelli RM.Hofmann P A systematic review of the treatment studies in Huntington' s disease since 1990[外文期刊] 2007(2)
13.Mestre T.Ferreira J.Coelho MM Therapeutic interventions for disease progression in Huntington' s disease 2009
14.Mestre T.Ferreira J.Coelho MM Therapeutic interventions for symptomatic treatment in Huntington' s disease 2009
15.Adam OR.Jankovic J Symptomatic treatment of Huntington disease 2008
16.严雅萍.张宝荣亨廷顿病的发病机制和治疗进展[期刊论文]-中国现代神经疾病杂志 2011(1)
17.Frank S Tetrabenazine:the first approved drug for the treatment of chorea in US patients with Huntington disease 2010
18.Guay DR Tetrabenazine,a monoamine-depleting drug used in the treatment of hyperkinetic movement disorders 2010
1.刘智.陈琳.郭玉璞.崔丽英.任海涛.赵燕环第72例——间断关节肿胀2年,发热1年及左下肢肿胀4个月[期刊论文]-中华神经科杂志
2011,44(9)
2.中华医学会神经病学分会帕金森病及运动障碍学组.中华医学会神经病学分会神经心理学与行为神经病学组帕金森病痴呆的诊断与治疗指南[期刊论文]-中华神经科杂志2011,44(9)
3.韩涛.王雪.程蕊.韩玉香.王爱芹.孟明珠.王胜军.赵秀鹤.吴伟.曹丽丽.迟兆富.刘学伍.HAN Tao.WANG Xue.CHENG Rui.HAN Yu-xiang.WANG Ai-qin.MENG Ming-zhu.WANG Sheng-jun.ZHAO Xiu-he.WU Wei.CAO Li-li.CHI Zhao-fu.LIU Xue-wu Vogt-小柳-原田综合征五例临床及神经影像学特点[期刊论文]-中华神经科杂志2011,44(9)
4.刘文彦.刘军.丁健青.陈生弟帕金森病患者的睡眠障碍[期刊论文]-中华神经科杂志2011,44(9)
5.叶祖森.韩钊.黄小亚.樊恺.曹云刚.耿媛媛.景宏菲.黄良通.YE Zu-sen.HAN Zhao.HUANG Xiao-ya.FAN Kai.CAO Yun-gang.GENG Yuan-yuan. JING Hong-fei.HUANG Liang-tong原发性脑桥出血患者41例预后分析[期刊论文]-中华神经科杂志2011,44(9)
6.黄靓.梁战华.宋春莉神经电生理检测在遗传性压力易患性周围神经病诊断中的价值[期刊论文]-中华神经科杂志2011,44(9)
7.张迎春.方军初.盛余敬.罗蔚锋.刘春风.ZHANG Ying-chun.FANG Jun-chu.SHENG Yu-jing.LUO Wei-feng.LIU Chun-feng.帕金森病与原发性震颤患者的经颅超声研究[期刊论文]-中华神经科杂志2011,44(9)
8.孙瑶.谢炳玓Miller-Fisher综合征五例的自主神经电生理测定结果[期刊论文]-中华神经科杂志2011,44(9)
9.刘颖.王翠兰.李怡.韩恩吉.李大年僵肢综合征一例[期刊论文]-中华神经科杂志2011,44(9)
10.刘相玉.王玉洁.解丽丽误诊为难治性癫痫的胰岛素瘤一例[期刊论文]-中华神经科杂志2011,44(9)
本文链接:/Periodical_zhsjk201109017.aspx。
亨廷顿病诊治

亨廷顿病(Nature 综述)作者:幸福的味道亨廷顿病是一种临床表现复杂的运动障碍性疾病,主要依赖遗传学诊断。
对于这种比较少见的遗传性疾病,你了解多少?近期Nature 杂志发表了一篇综述,回顾了亨廷顿病遗传学和临床诊断要点,治疗方法以及未来研究前景,让我们对该病有了更加透彻的了解。
流行病学西方国家人群中亨廷顿病(HD)患病率约为10.6-13.7/10 万人。
基因诊断学技术大大提高了疾病的诊断率,特别是对老年人群中晚发型亨廷顿病的确诊,因为这些患者通常无家族史,且由于这些患者痴呆和其他神经变性疾病发生率高,临床诊断较为困难。
欧洲人群中亨廷顿病发病率更高。
日本、台湾地区其发生率仅为欧洲和北美的1/10。
这种差异是由于HTT 位点的基因异质性所致。
发病机制/ 病理生理学1. 遗传学或基因调节因素:HTT 负责编码亨廷顿蛋白,其内有一个PolyQ 的部分,而这一部分是由重复CAG 三核苷酸重复序列所编码。
正常人群中这一重复序列的长度为6-35 个重复,如果扩增超过40 个重复序列,则会导致发病,出现运动症状。
而如果在36-39 之间,一部分患者会发病,一些患者会继续保持无症状状态。
2. 亨廷顿蛋白结构和功能:亨廷顿蛋白可在全身广泛表达,但根据细胞类型不同表达水平不同,在细胞核和胞浆内均可存在。
亨廷顿蛋白的正常功能尚未完全明确,包括其对神经系统发育的影响,对脑源性神经生长因子(BDNF)的产生和转运的作用以及对细胞黏附的影响。
3. 亨廷顿病的病理生物学机制:大量研究数据显示亨廷顿蛋白片段化(fragmentation)可能是其发病的首个关键性步骤。
不同类型细胞间亨廷顿蛋白片段的相对浓度部分依赖于HTT 表达的水平;在神经元中表达高于胶质细胞。
亨廷顿蛋白具有多个修饰位点,其翻译后修饰过程可被扩增的PolyQ 片段所影响,从而反过来影响其毒性作用。
诊断、筛查及预防亨廷顿的诊断主要基于临床评估、家族史以及对CAG 重复扩增序列的基因学检测。
基因检测预知重大疾病--亨廷顿氏舞蹈症
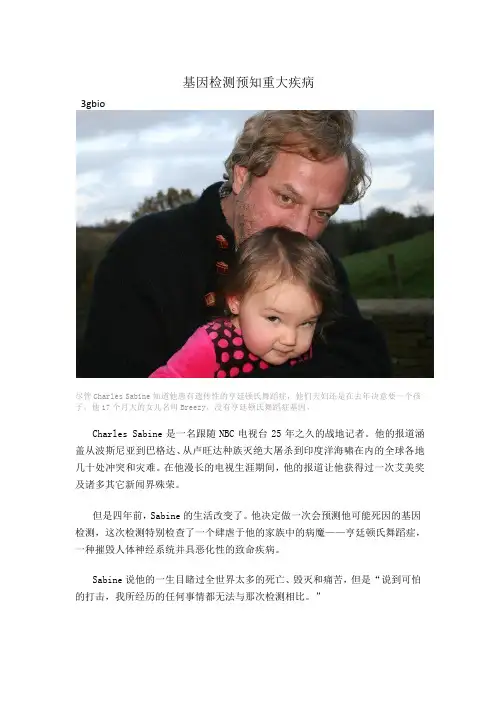
基因检测预知重大疾病3gbio尽管Charles Sabine知道他患有遗传性的亨廷顿氏舞蹈症,他们夫妇还是在去年决意要一个孩子。
他17个月大的女儿名叫Breezy,没有亨廷顿氏舞蹈症基因。
Charles Sabine 是一名跟随NBC 电视台25 年之久的战地记者。
他的报道涵盖从波斯尼亚到巴格达、从卢旺达种族灭绝大屠杀到印度洋海啸在内的全球各地几十处冲突和灾难。
在他漫长的电视生涯期间,他的报道让他获得过一次艾美奖及诸多其它新闻界殊荣。
但是四年前,Sabine 的生活改变了。
他决定做一次会预测他可能死因的基因检测,这次检测特别检查了一个肆虐于他的家族中的病魔——亨廷顿氏舞蹈症,一种摧毁人体神经系统并具恶化性的致命疾病。
Sabine 说他的一生目睹过全世界太多的死亡、毁灭和痛苦,但是“说到可怕的打击,我所经历的任何事情都无法与那次检测相比。
”这次检测以冰冷的事实告诉Sabine,他确实带有亨廷顿氏舞蹈症基因并将可能死于该病。
家族历史和所有遗传性的故事一样,这个故事至少可以追溯到一代以前 Sabine 的父亲身上。
在 1994 年,“当时我们发现他患上了一种我以前闻所未闻的疾病,叫作亨廷顿氏舞蹈症,”Sabine说。
Sabine 的父亲首先是丧失了正常行走的能力。
“就像一个喝醉的人,” Sabine 说,“这是这种疾病的一个可怕之处,它让患病的人窘迫不堪,因为他们常常像喝醉了一样,但是其实他们当然没有,”他说。
“他们只是在通过运动神经技能来显示疾病的早期症状所带来的问题。
”短短几年内,Sabine 的父亲就丧失了所有的运动神经控制能力和说话能力。
接着,他的思维陷入痴呆,其后不久即死去。
亨廷顿氏舞蹈症是不治之症,而且基本上无法治疗。
但是Sabine 清楚地知道,还有比这更糟糕的。
"最糟糕的,如果一定要跟我父亲有关的话,那就是,他会将这个疾病不偏不倚地传递给我的哥哥和我,"Sabine 说。
亨廷顿病

3、精神障碍 首先出现的精神状态变化为人格行为改变,包括焦虑、紧张、兴奋易怒、或闷闷不乐、或不整洁以及兴趣减退,出现反社会行为、精神分裂症、偏执狂和幻觉。情感障碍是最多见的精神症状,且多出现在运动障碍发生之前。由于情感障碍出现在患者的运动障碍出现之前,或了解其家族疾病特点之前,所以不是反应性障碍。此外抑郁症状的发生率也很高,对患者的重度抑郁症状如能早期发现并及时治疗,可预防自杀。亨廷顿病患者的神经和精神性障碍进行性衰退,最后患者处于呆傻、缄默状态。
《亨廷顿病》PPT

由于亨廷顿病的遗传性,患者和家属可能会遭受歧视,如就业歧视 、教育歧视等。
社会支持不足
亨廷顿病患ห้องสมุดไป่ตู้和家属需要更多的社会支持,如心理咨询、社区服务 等,但目前的社会支持体系还存在不足。
04
亨廷顿病的预防与控制
遗传咨询与基因检测
遗传咨询
为有亨廷顿病家族史的家庭提供 遗传咨询服务,帮助他们了解疾 病风险,制定相应的预防措施。
和工作。
亨廷顿病具有家族聚集性,患者 后代有50%的几率遗传该病。
亨廷顿病的病因
01
02
03
HTT基因突变
亨廷顿病是由HTT基因突 变引起的,该基因编码一 种名为huntingtin的蛋白 质。
遗传因素
亨廷顿病具有家族聚集性 ,患者后代有50%的几率 遗传该病。
环境因素
一些环境因素可能增加患 亨廷顿病的风险,如长期 接触某些化学物质或药物 。
亨廷顿病的临床表现
舞蹈样不自主运动
亨廷顿病患者会出现面部、躯 干、四肢等部位的不自主运动
,类似于舞蹈动作。
认知障碍
随着病情发展,亨廷顿病患者 可能出现记忆力减退、注意力 不集中、判断力下降等认知障 碍。
情绪障碍
亨廷顿病患者可能出现焦虑、 抑郁等情绪障碍,影响生活质 量。
其他症状
亨廷顿病患者还可能出现睡眠 障碍、吞咽困难、体重下降等
THANKS FOR WATCHING
感谢您的观看
康复治疗
心理治疗
针对患者的心理问题,进行心理咨询 和心理疏导,提高患者心理适应能力 。
通过物理疗法、职业疗法等手段,帮 助患者恢复日常生活能力。
最新研究进展
基因治疗
研究针对亨廷顿基因的治疗方法 ,如基因沉默技术、基因编辑技
完整版)亨廷顿病诊疗指南
完整版)亨廷顿病诊疗指南亨廷顿病诊疗指南概述亨廷顿病是一种隐匿起病的遗传性神经系统变性病,以舞蹈样不自主运动、精神障碍和痴呆为特征。
其致病是由位于4号染色体短臂的亨廷顿基因IT15上的CAG三核苷酸异常扩增突变所致。
病因和流行病学亨廷顿病是常染色体显性遗传病,IT15基因的表达产物是大小约3144个氨基酸的多肽亨廷顿蛋白。
突变的亨廷顿蛋白含有扩增的谷氨酰胺残基链,病理改变主要局限于中枢神经系统,以尾状核和壳核(新纹状体)萎缩最为突出。
目前认为HD的发病与突变HTT蛋白的毒性相关,但该病具体的病理生理学机制尚未明确。
全世界HD的患病率约为2.7/100,000,发病率约为每年0.38/100,000.欧洲、北美、澳大利亚的患病率约为5.7/100,000,亚洲的患病率约为0.4/100,000.临床表现亨廷顿病的临床特征表现为运动障碍、精神症状和认知障碍三联征,通常隐匿起病,缓慢进展。
发病年龄从儿童期至79岁不等,最常见于30~50岁。
HD运动障碍的早期表现为舞蹈症,即累及面部、躯干和肢体的快速,不自主,无节律运动;早期异常动作轻微,随着疾病的进展,舞蹈症的范围和程度常逐渐加重,甚至影响膈肌、咽和喉部肌肉,从而产生构音障碍、吞咽困难和不自主发声;疾病晚期舞蹈症常消失,代之以僵直、少动为主的帕金森症样表现,可伴有局灶性肌张力障碍;最后常导致卧床。
运动保持困难也是该病常见表现,即不能保持某些简单的自主动作。
精神障碍可先于舞蹈症出现,常见症状包括情绪低落、抑郁、易激惹、淡漠和焦虑,也可出现偏执、妄想和幻觉;少见症状包括强迫行为和精神病表现,以上症状多呈进行性加重。
认知障碍最主要的特征是执行功能障碍,表现为做决定、执行多重任务和转换认知目标的能力下降。
患者通常对其认知缺陷缺乏自知力。
记忆减退或丧失多出现在病程晚期,随疾病进展,最终可发展为痴呆。
亨廷顿病是一种罕见的神经系统遗传性疾病,除了典型的三联征(舞蹈症、精神障碍、痴呆)外,眼球运动异常也是其突出表现之一。
亨廷顿病

一.定义
亨廷顿病( Huntington's disease ,缩写 HD),又称大舞蹈病或亨廷顿舞蹈症 (Huntington's chorea) ,是一种常染色体显 性遗传性神经退行性疾病。该病由美国医学家 乔治亨廷顿于1872年发现,因而得名。主要病 因是患者第四号染色体上的Huntington基因发 生变异,产生了变异的蛋白质,该蛋白质在细 胞内逐渐聚集在一起,形成大的分子团,在脑 中积聚,影响神经细胞的功能。一般患者在中 年发病,表现为舞蹈样动作,随着病情进展逐 渐丧失说话、行动、思考和吞咽的能力,病情 大约会持续发展10年到20年,并最终导致患者 死亡。
四.临床表现
运动障碍:舞蹈样不自主运动是本病最突出特征,
大多开始表现为短暂的不能控制的装鬼脸、点头和手 指屈伸运动,类似无痛性的抽搐,但较慢且非刻板式。 随病情发展,不随意运动进行性加重,出现典型的抬 眉毛和头屈曲,当注视物体时头部跟着转动,患者行 走时出现不稳,腾越步态,加上不断变换手的姿势, 全身动作像舞蹈。在疾病后期患者因全身不自主运动 而不能站立和行走。即使坐着也不稳,身体扭动,突 然站起又突然坐下,卧床后躯干和肢体仍不停的扭动。 当病情发展时,随意运动受损越发明显,动作笨拙、 迟缓、僵直,不能维持复杂的随意运动,出现吞咽困 难、讲话吞吞吐吐和构音障碍。出现不正常的眼球活 动异常。在疾病的晚期可出现四肢不能活动的木僵状 态。舞蹈样运动障碍是成年型亨廷顿病的典型表现。 20岁前起病的少年型患者(占亨廷顿病的5%~10%),以 不动性肌强直为主要运动障碍;表现为肌强直、肌阵 挛,至晚期则呈角弓反张。此外与成人患者不同,约 50%的少年型亨廷顿病患者有全身性癫痫发作。
二.致病基因
1993 年,国际亨廷顿病 协 作研究组克隆出该病的 致病基因 IT15,该病致病基因也称为 Huntington 基因,就处在第4号染色体的上部,其代谢产物亨 廷顿蛋白,是相对分子质量为 350 × 103 的蛋白质, 由3144 个氨基酸组成。亨廷顿蛋白在全身各个器 官包括中枢神经系统广泛表达,其正常功能尚未 完全明确,可能与神经系统发育、细胞内吞和分 泌及抑制细胞凋亡有关。亨廷顿病患者的异常亨 廷顿蛋白有许多重复的谷氨酰胺(glutamine),异 常亨廷顿蛋白容易粘连、聚集,最终导致神经细 胞的死亡。异常亨廷顿蛋白的基因是以显性的模 式遗传,所以只要父母其中一方有亨廷顿病,子 女就有50%的机率遗传该病。由于亨廷顿病一般在 40 岁后才会出现明显症状,所以当患者发现疾病 时,已将亨廷顿病的基因传给了下一代。
亨廷顿舞蹈病1例及文献复习
亨廷顿舞蹈病1例及文献复习【摘要】亨廷顿舞蹈病(HD)是一种常染色体显性遗传的神经退行性疾病,由IT15基因外显子CAG三核苷酸重复突变所致,典型临床表现为不自主运动、认知功能减退及精神行为异常。
影像学检查发现有尾状核萎缩,额角扩大,部分伴有皮质萎缩,基因检测是该病重要的诊断方式。
但对早期或不典型HD的诊断,临床常出现漏诊和误诊。
为探讨HD 的临床特点,本文对1例临床表现疑似HD患者进行影像学及基因的CAG重复序列的检查,证实了临床推断。
并结合HD相关文献,阐述HD的发病机制、临床特点及治疗进展,提高临床医生对该病的认识。
【关键词】舞蹈样动作;基因检测;重复序列;异常扩增亨廷顿舞蹈病(Huntington disease,HD)是神经科比较罕见的缓慢起病的神经系统退行性疾病,是由于亨廷顿蛋白基因( huntingtin,HTT,又称IT15 )突变所致,该基因位于4 p16 .3,其1号外显子内存在( CAG )重复序列,该序列异常扩增是导致亨廷顿舞蹈病发生的原因[1]。
大多中年起病,起病隐匿,逐渐进展恶化,一般为10-20年后死亡。
本文收集了一个HD患者的完整的临床资料,总结HD临床特点及遗传规律以提升对疾病的整体认知,早诊断早治疗,提高生活质量,并提供生育指导。
1病例资料1.1 临床特点患者,男,58岁,因“渐进性言语不清、不自主活动9年”为主诉入院。
患者于9年前无明确诱因出现言语不清,表现为吐字不清,头CT脑萎缩,未进一步诊治。
后上述症状逐渐进展,言语不清明显加重,同时出现吞咽费力,双上肢不自主抖动,记忆力等认知症状明显下降,与家属沟通及交流减少,生活逐渐不能自理,需家人帮助完成日常活动。
近2年言语费力,且出现尿便失禁,活动减少,大部分时间卧床。
1.2 既往史双侧股骨头坏死病史27年,行手术治疗,输血,术后行走小碎步。
1.3 体格检查心肺腹查体无明显异常。
神经系统查体:神志清楚,言语不清及语言减少,构音障碍,查体欠合作。
亨廷顿舞蹈病演示课件
鉴别诊断相关疾病
小舞蹈病
儿童或青少年起病,有风湿热病 史,临床表现与亨廷顿舞蹈病相 似,但预后较好,基因检测可鉴
别。
肝豆状核变性
青少年起病,以锥体外系损害为 主,可有舞蹈样动作、肌张力障 碍等表现,但伴有肝脏损害和角 膜K-F环等特征性表现,基因检
测可鉴别。
抽动秽语综合征
儿童期起病,表现为多发性抽动 、不自主发声、言语及行为障碍 等,症状有波动性,与亨廷顿舞
面临的机遇
随着科技的进步和跨学科合作的加强,未来有望发现更多新的治疗靶点和方法,为亨廷顿舞蹈病患者带来更好的 治疗效果和生活质量。同时,社会对罕见病的关注和支持力度也在不断加大,为亨廷顿舞蹈病的研究和治疗提供 了更多的资源和支持。
XX
THANKS
感谢观看
REPORTING
蹈病不同。
实验室检查与辅助检查
查无异常。
多数患者脑电图正常,少数可有轻度异常 。
影像学检查
基因诊断
头颅CT或MRI检查可发现尾状核头部萎缩 、脑室系统扩大等异常表现。PET检查可发 现基底节区葡萄糖代谢减低。
HTT基因突变检测是确诊亨廷顿舞蹈病的金 标准。
临床表现与分型
临床表现
亨廷顿舞蹈病的典型症状包括不自主的运动(舞蹈样动作) 、认知障碍和精神症状。这些症状通常在中青年时期开始出 现,并逐渐加重。此外,患者还可能出现吞咽困难、言语障 碍、肌肉萎缩和癫痫发作等症状。
分型
根据临床表现和遗传特征,亨廷顿舞蹈病可分为两种类型: 成人型和青少年型。成人型是最常见的类型,通常在30-50 岁之间发病,病情进展较慢。青少年型则较为罕见,发病年 龄较早,病情进展较快。
药物选择与应用
抗精神病药物
亨廷顿病
凋亡
能量代谢 异常
氧化应激
HD发病
流行病学资料
发病率
不同国家HD的发病率差异较大 美国
美国HD的患病率从4.1-8.4/10万,但准确的发病
率不祥 大多数欧洲国家的患病率从1.63-9.95/10万,在 芬兰和日本不足1/10万
来自父亲的患者可出现早发,大部分青少年
HD患者遗传自父亲,20岁之后发病的患者很 可能遗传自母亲
运动障碍或共济失调、人格改变
认知功能改变、周围神经病 外周血中有棘红细胞(10%-30%)
SLE 小舞蹈 抗磷脂抗体综合征 血管病性舞蹈症、偏侧舞蹈症和偏侧投掷运动 发作性肌张力障碍、药物性肌张力障碍
23
治 疗
首先考虑总体安全的措施和非药物干预
当患者伴有其它神经系统疾患时,HD患者更容
30
幻觉、谵妄或精神分裂症样表现
选择使用非典型抗精神病类药物,如喹硫平、氯氮平、
奥氮平和利培酮,无论是疗效还是副作用均优于经典的 抗精神药物
易激惹
可采用抗抑郁药、尤其是SSRIs 心境稳定剂,如丙戊酸或卡马西平 病情需要时可选用非典型的神经安定剂
其它需要处理的HD症状有躁狂症、强拍观念-强迫
10
流行病学资料
性别
两性的发病率无差异
年龄
差异很大,从2岁到80岁均可发病。但10岁以下
和70岁以上的患者罕见 大部分研究显示平均发病年龄为35-44岁 委内瑞拉家族病例发病较早,平均发病年龄为 34.35岁,美国为37.47岁,加拿大为40.36岁 基因的改变和环境因素可能是不同人群发病年 龄不同的原因
但在HD患者由于其第四号染色体上的HD基因 发生变异,导致CAG的重复扩增产生了变异 的蛋白质,该蛋白质在细胞内逐渐聚集,形 成包涵体,沉积在细胞核内 凋亡 氧化应激、兴奋性毒性作用和部分能量衰竭、 异常蛋白的聚集均可导致细胞凋亡
亨廷顿舞蹈病
亨廷顿舞蹈病一概述亨廷顿舞蹈病(Huntington’s disease, HD)是一种罕见的常染色体显性遗传病,又称慢性进行性舞蹈病、大舞蹈病。
患者一般在中年发病,出现运动、认知和精神方面的症状。
亨廷顿舞蹈病临床症状复杂多变,患者病情呈进行性恶化,通常在发病15~20 年后死亡。
起病隐匿,进展缓慢,以舞蹈样动作伴进行性认知、精神功能障碍终至痴呆为该病的主要特征。
病因是亨廷顿基因上多核苷酸重复序列的错误表达,从而影响不同的分子通路,最终导致神经功能失调和退化。
二病因亨廷顿舞蹈病是一种全外显性的常染色体显性遗传病。
在确认基因位点后,又经过多年研究才找到它的致病基因Htt(Huntingtin)。
这个基因编码 Htt 蛋白(Hunting tin protein),在它的第一个外显子中,包含了重复的 CAG 三联密码子。
在 HD 中,这个三联密码子的重复次数会出现异常增加。
拥有多36 次 CAG 重复三联子的个体会患病。
但如果重复次数为 36~39 个,则全外显性较低。
三联子重复次数不稳定,在遗传到下一代时次数可发生改变。
在大脑中表达的变异 Htt 蛋白通过不同分子机制导致神经功能退化。
变异蛋白不仅促使该蛋白的异常功能增加而且导致正常功能的丧失。
正常 Htt 蛋白本身具有多种细胞功能,Htt蛋白变异则导致这些功能障碍。
蛋白变异常常首先表现为相关基因的表达异常,已有研究显示HD 纹状体中有关神经传导的基因出现表达异常。
另外,CAG 的异常重复可以大规模影响分子间的相互作用,导致细胞内蛋白运输紊乱。
Htt蛋白变异不仅打乱线粒体功能相关蛋白的基因调节,而且还和线粒体膜表面的蛋白反应,损伤呼吸链功能,妨碍线粒体固定到微管,影响线粒体动态融合与分裂并使钙传输增加。
变异蛋白也可抑制自噬功能,促进凋亡,改变神经营养供能及细胞胞浆内的生物和信号合成。
HD的患病率在不同人群中变异很大,西方人口的患病率是十万人中有 4~8 例。