
医疗器械注册研究资料生物相容性评价实例培训资料
医疗器械注册研究资料生物相容性评价实
例
5.2生物学评价研究
1、评价的依据和方法
生物相容性是指生命体组织对非活性材料产生的一种性能。
一般是指材料与宿主之间的相容性,包括组织相容性和血液相容性。
生物相容性既不引起生物体组织、血液等的不良反应。
生物相容性评价最基本内容之一是生物安全性,生物安全性是指材料与人体之间相互作用下必须对人体无毒性、无致敏性、无刺激性、无遗传毒性、无致癌性,对人体组织、血液、免疫系统无不良反应。
产品1栓塞剂属于6877介入器材,与人体接触,能够在人体内进行降解,对其生物相容性评价依据《GB/T 16886.1-2011 医疗器械生物学评价_第1部分:风险管理评价与试验》中的内容。
产品1栓塞剂生物学评价方法流程如下:
该器械与人体直接接触或间接接触获得材料的识别信息并考虑化学表征材料与市场上器械所用材料相同该材料与市售器械具有相同化学组成制造、灭菌相同、加工助剂不同没有足够的风险评定所需充分的论证和/或临床相关数据根据材料化学性质和接触类别和时间对器械进一步评价进行的生物学评价试验的选择
试验和/或豁免试验的论证进行毒理学风险评定最终评价。
2、产品所用材料的描述
产品1栓塞剂是采用明胶与甲醛交联而成,其生产工艺与现在市售的产品2颗粒栓塞剂生产工艺基本一致,经合成(交联)、固化、洗涤、冻干、灭菌而成,产品2颗粒栓塞剂在中国已经有使用数年
的历史,并具有良好的生物相容性,已经广泛应用了医疗器械行业。
经相关文献报道,产品1无全身毒性、无亚急性和亚慢性毒性、无慢性毒性[1],植入符合规定[2]、无细胞毒性[3],无刺激性和致敏性[4],组织相容性好等特点。
3、材料表征
3.1医疗器械材料的定性与定量的说明或分析
3.1.1 主要材料名称:明胶:由猪皮中含有的胶原蛋白不完全酸水解、碱水解或酶降解后纯化得到的一种制品。
购自温州罗赛洛明胶有限公司,属于药品辅料,执行《中华人民共和国药典》2010版标准。
3.1.2 加工助剂:甲醛、氢氧化纳、液体石蜡、吐温80。
3.2医疗器械/材料与市售产品的等同性比较
3.2.1产品1栓塞剂与市售产品产品2颗粒栓塞剂比较
3.2.2 产品1栓塞剂与市售产品产品2颗粒栓塞剂生产过程比较
4、与人体接触的性质
产品1栓塞剂通过专业医师介入人体血管,与人体接触,在90天左右降解,依据《GB/T 16886.1-2011 医疗器械生物学评价_第1部分:风险管理评价与试验》中5.2按人体接触性质分类5.2.3植入器械:b) 血液;按5.3按接触的时间分类:b) 长期接触。
5、实施豁免生物学试验的理论和论证
依据《GB/T 16886.1-2011 医疗器械生物学评价_第1部分:风险管理评价与试验》中基本评价试验指南,没有豁免生物试验,生物学评价试验所检测的项目如下:
1.细胞毒性实验
依据《GB/T 16886.5-2003医疗器械生物学评价第5部分:体外细胞毒性试验》试验。
2.皮内刺激试验
依据《GB/T 16886.10-2005医疗器械生物学评价第10部分:刺激与迟发超敏反应试验》试验。
3.致敏试验
依据《GB/T 16886.10-2005医疗器械生物学评价第10部分:刺激与迟发超敏反应试验》试验。
4.急性全身毒性试验
依据《GB/T 16886.11-2011医疗器械生物学评价第11部分:全身毒性试验》试验。
5.遗传毒性试验
依据《GB/T 16886.3-2008医疗器械生物学评价第3部分:遗传毒性、致癌性和生殖毒性试验》试验。
6.亚慢性毒性试验
依据《GB/T 16886.11-2011医疗器械生物学评价第11部分:全身毒性试验》试验。
7.溶血试验
依据《GB/T 16886.4-2008医疗器械生物学评价第4部分:与血液相互作用试验选择》试验。
8.植入试验
依据《GB/T 16886.6-1997医疗器械生物学评价第6部分:植入后局部反应试验》试验。
9.降解实验
依据《GB/T 16886.6-1997医疗器械生物学评价第6部分:植入后局部反应试验》试验。
6、对于现有数据或实验结果的评价
结果未出
7、完成生物学评价所需的其他数据
产品质量检测结果
8、总结
经实验和文献评价,产品生物相容性良好,使用于医疗器械。
参考文献
【1】赵甜娜韩金祥王世立贾金秋张维东栾中华. 重组人成骨蛋白)骨修复材料的毒性研究.山东医药.2006年第46卷第29期【2】刘爱军黄锦桃李海标.真皮支架材料的组织相容性研究. 广东医学.2006年6月第27卷第6期.
【3】田波刘慧雯于宏伟吴树亮徐媛媛魏国兴. 大鼠胎脑神经细胞与几丁质多孔体、胶原蛋白海绵及产品2生物相容性的实验
研究. 哈尔滨医科大学学报.2003年2月第37卷第1期
【4】赵甜娜韩金祥王世立吴坚美. 产品2复合重组人成骨蛋白的骨修复材料免疫原性及肌肉刺激性实验研究. 中国生化药物杂
志.2006年第27卷第4期.。
医疗器械注册研究性资料模板.doc
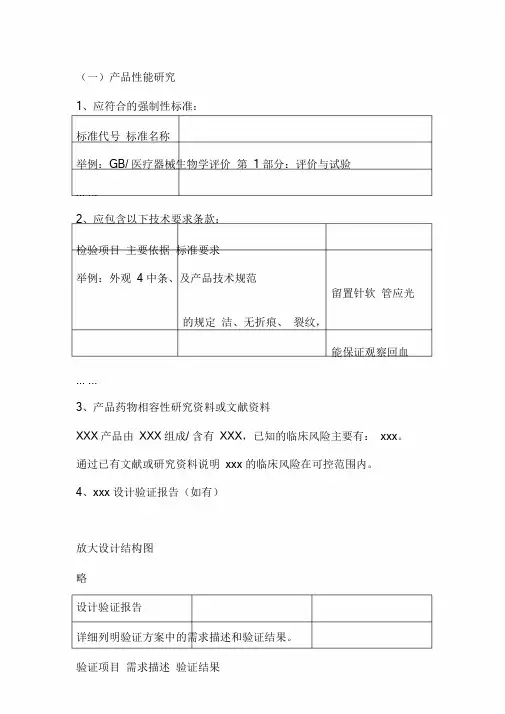
(一)产品性能研究1、应符合的强制性标准:标准代号标准名称举例:GB/ 医疗器械生物学评价第 1 部分:评价与试验... ...2、应包含以下技术要求条款:检验项目主要依据标准要求举例:外观 4 中条、及产品技术规范留置针软管应光的规定洁、无折痕、裂纹,能保证观察回血... ...3、产品药物相容性研究资料或文献资料XXX产品由XXX组成/ 含有XXX,已知的临床风险主要有:xxx。
通过已有文献或研究资料说明xxx 的临床风险在可控范围内。
4、xxx 设计验证报告(如有)放大设计结构图略设计验证报告详细列明验证方案中的需求描述和验证结果。
验证项目需求描述验证结果举例:周期经过至少100 次插入合格周期并拆卸外鲁尔后,接头应能正常工作。
5、xxx 试验方法xxx 实验可参照YY/T xxxx-xxxx 开展。
举例:试验参数如下:(1)样品制备:试验样品:阳性对照:阴性对照:(2)培养条件:(二)生物相容性评价研究(举例)1、生物相容性评价的依据和方法根据GB/附录A进行评价,xxx 产品需完成以下生物学评价:(1)血液相容性(2)皮肤致敏(3)皮内刺激反应(4)急性全身毒性反应(5)细胞毒性(6)血液相容性(血栓)(7)血液相容性(凝血)(8)遗传毒性(9)植入(10)亚慢性毒性生物相容性评价方法:溶血率(举例)溶血率实验方法按照GB/进行实验。
(1)供试品制备xxx(2)试验方法xxx(3)结果计算xxx(4)结果判定:xxx2、原材料描述及人体接触的性质列明部件、化学名称、供应商和是否与XX接触。
对于与XX直接接触的核心部件需提供生产厂家资质证明、购销协议和检验标准。
部件清单部件化学名供应商与血液接触称类型举例:软管硫酸钡。
直接接触聚氨酯。
核心材料安全性评估软管材料检验报告检验项目检验依据结果细胞毒溶血凝血急性全身毒性。
(三)灭菌/消毒工艺研究明确灭菌类型(生产企业灭菌、终端用户灭菌或终端用户消毒)、灭菌(消毒)工艺(方法和参数)、无菌保证水平(如涉及)、灭菌(消毒)方法依据。
医疗器械注册研究性资料模板

五、研究资料(一)产品性能研究1、应符合的强制性标准:2、应包含以下技术要求条款:3、产品药物相容性研究资料或文献资料XXX产品由XXX组成/含有XXX,已知的临床风险主要有:xxx。
通过已有文献或研究资料说明xxx的临床风险在可控范围内。
4、xxx设计验证报告(如有)4.1放大设计结构图略4.2设计验证报告详细列明验证方案中的需求描述和验证结果。
5、xxx试验方法xxx实验可参照YY/T xxxx-xxxx开展。
举例:试验参数如下:(1)样品制备:试验样品:阳性对照:阴性对照:(2)培养条件:(二)生物相容性评价研究(举例)1、生物相容性评价的依据和方法1.1根据GB/T16886.1-2011附录A进行评价,xxx产品需完成以下生物学评价:(1)血液相容性(2)皮肤致敏(3)皮内刺激反应(4)急性全身毒性反应(5)细胞毒性(6)血液相容性(血栓)(7)血液相容性(凝血)(8)遗传毒性(9)植入(10)亚慢性毒性1.2生物相容性评价方法:1.2.1溶血率(举例)溶血率实验方法按照GB/T14233.2-2005进行实验。
(1)供试品制备xxx(2)试验方法xxx(3)结果计算xxx(4)结果判定:xxx2、原材料描述及人体接触的性质列明部件、化学名称、供应商和是否与XX接触。
对于与XX直接接触的核心部件需提供生产厂家资质证明、购销协议和检验标准。
2.1部件清单2.2核心材料安全性评估2.2.1软管材料检验报告2.2.2。
(三)灭菌/消毒工艺研究明确灭菌类型(生产企业灭菌、终端用户灭菌或终端用户消毒)、灭菌(消毒)工艺(方法和参数)、无菌保证水平(如涉及)、灭菌(消毒)方法依据。
灭菌验证报告:(四)有效期和包装研究4.1存在有效期:应提供有效期验证报告,如XXX试验。
试验条件:XXX试验起止时间:XXX各检测点的检测报告:4.2包装在规定的有效期和运输条件下,包装应完整。
XX产品包装应符合ISO11607的相关要求。
医疗器械生物学评价资料
医疗器械生物学评价资料医疗器械的生物学评价是指对医用器械的生物相容性及生物学安全性进行评价和测试的过程。
医疗器械是指用于诊断、预防、治疗和缓解疾病的设备、仪器、器具、药品及其他相关物品。
对医疗器械进行生物学评价的目的是为了确认其对人体的耐受性,减少不良反应的风险,确保其安全可靠的应用于临床实践中。
生物学评价主要包括以下几个方面:细胞毒性评价、皮肤刺激性/致敏性评价、组织相容性评价和慢性毒性/致癌性评价。
细胞毒性评价是对医疗器械材料是否有对细胞的损害作用进行测试。
细胞毒性人工试验主要包括细胞生长抑制试验、细胞膜通透性试验、细胞膜损伤试验和细胞微结构试验等。
这些试验能够评估材料对细胞的损伤程度,判断材料是否有可能对人体细胞产生毒害作用。
皮肤刺激性/致敏性评价是评估医疗器械对皮肤的刺激性和致敏性的试验。
刺激性试验主要包括皮肤刺激、皮肤腐蚀等指标,致敏性试验主要包括皮肤变态反应和过敏原抗原分辨率等指标。
这些试验能够评估医疗器械对皮肤的损害程度,判断材料是否有可能引起皮肤刺激或致敏反应。
组织相容性评价是评估医疗器械对组织的相容性的试验。
常用的试验方法包括皮下植入试验、骨下植入试验、蜡块渗出试验等。
这些试验能够评估医疗器械对人体组织的相容性,判断材料是否会引起组织的炎症反应或排斥反应。
慢性毒性/致癌性评价是评估医疗器械长期使用可能导致的慢性毒性和致癌性的试验。
常用的试验方法包括动物慢性毒性试验、动物致癌性试验等。
这些试验能够评估医疗器械长期使用对人体会不会造成慢性毒性或致癌作用。
生物学评价是医疗器械注册和上市的重要环节,评价结果将直接影响医疗器械的安全性和可靠性。
因此,医疗器械的生物学评价需要专业的实验室和专业的技术人员来进行,同时也需要按照相关的法规和标准进行。
综上所述,医疗器械的生物学评价是确保医疗器械对人体的安全性和有效性的重要环节。
通过对医疗器械的细胞毒性、皮肤刺激性/致敏性、组织相容性和慢性毒性/致癌性的评价,能够有效降低患者的不良反应风险,确保医疗器械的安全可靠的应用于临床实践中。
医疗器械生物相容性评价要求培训课件

变薄,囊壁中的淋巴细胞消失,在显微镜
下只见到很薄的1~2层成纤维细胞形成
的无炎症反应的正常包膜囊。
1/12/2021
医疗器械生物相容性评价要求
11
组织相容性
•
如植入材料组织相容性差,材料中残
留毒性小分子物质不断渗出时,就会刺激
局部组织细胞形成慢性炎症,材料周围的
包囊增厚,淋巴细胞浸润,逐步出现肉芽
血液相容性
•
为提高生物医用材料的生物相容性以
及其他性能,满足医学临床的需要,除注
重本体材料外,还应关注材料表面的性能,
通过对其表面进行改性来提高生物材料的
性能。
1/12/2021
医疗器械生物相容性评价要求
24
血液相容性
•
材料表面的改性是指在不改变材料及
其制品本体性能前提下,赋予其表面新的
性能。经对材料与生物体相互作用机制的
1/12/2021
医疗器械生物相容性评价要求
21
•
第二阶段,在Ca参与下,凝血酶原激
活物催化凝血酶原(因子Ⅱ)转化为具有
活性的凝血酶(Ⅱa)。
•
第三阶段,在凝血酶、Ca和因子ⅩⅢ
的催化下,血浆中可溶性的纤维蛋白原转
变为不溶性的纤维蛋白。
1/12/2021
医疗器械生物相容性评价要求
22
•
通常情况下,材料表面与血液接触的
•
生物材料:通常指能直接与生理系统
接触并发生相互作用,能对细胞、组织和
器官进行诊断治疗、替换修复或诱导再生
的一类天然或人工合成的特殊功能材料,
亦称生物医用材料。
1/12/2021
医疗器械生物相容性评价要求
3
医疗器械注册研究资料生物相容性评价实例
医疗器械注册研究资料生物相容性评价实例实例内容:公司研发了一款新型医疗器械,将准备进行注册申请。
该医疗器械是一种可植入的人工心脏辅助装置,用于治疗心功能不全的患者。
在申请注册之前,需要进行生物相容性评价,以确保该器械对人体没有负面影响。
首先,进行材料选择。
根据产品的使用目的和临床需求,选择了与人体组织相容性较好的材料。
这些材料要求具备良好的力学性能、耐腐蚀性和尺寸稳定性,并且不会引起过敏反应或其他不良反应。
然后,进行材料的物理化学性能测试。
这些测试包括材料的机械性能、热性能、化学稳定性、水分吸收性和气体渗透性等指标的评估。
例如,使用万能材料试验机对材料的拉伸强度、屈服强度和弹性模量进行测试;使用热分析仪对材料的热稳定性进行评价;使用渗透计对材料的水分吸收性进行测量等。
接下来,进行材料的生物相容性评价。
一般包括细胞相容性评价、组织相容性评价和生物安全性评价等。
细胞相容性评价通过体外培养细胞来评估材料对细胞的影响,包括细胞存活率、增殖能力和细胞毒性等指标的测定。
组织相容性评价通过动物实验来评估材料对动物组织的影响,包括组织内炎症反应、组织损伤和纤维化程度等指标的观察和分析。
生物安全性评价是对材料的全面评价,包括急性毒性、亚慢性毒性、致敏性和致突变性等方面的分析。
最后,对生物相容性评价结果进行分析和总结。
根据评价结果,该新型医疗器械的材料选择合理,具备良好的生物相容性和生物安全性。
这为其后续注册申请提供了有力的支持。
综上所述,医疗器械注册研究资料生物相容性评价是确保医疗器械对人体没有负面影响的重要环节。
通过对材料的物理化学性能和生物相容性的评价,可以为医疗器械的安全性和有效性提供科学依据,为其后续注册申请提供支持。
下面是新版注册提交材料中研究资料中的生物相容性评价精选全文
精选全文完整版(可编辑修改)生物相容性评价研究2 生物相容性评价研究2.1 生物相容性评价的依据和方法生物相容性是指生命体组织对非活性材料产生的一种性能。
一般是指材料与宿主之间的相容性,包括组织相容性和血液相容性。
生物相容性既不引起生物体组织、血液等的不良反应。
生物相容性评价最基本内容之一是生物安全性,生物安全性是指材料与人体之间相互作用下必须对人体无毒性、无致敏性、无刺激性、无遗传毒性、无致癌性,对人体组织、血液、免疫系统无不良反应。
在生物相容性评价过程中也详细参考了GBT 16886.1-2011《医疗器械生物学评价_第1部分:风险管理评价与试验》中的内容。
2.2 产品所用材料的描述及与人体接触的性质本产品数字化医用X射线摄影系统在对患者进行诊断过程中,患者均着衣装平躺于摄影床上,患者皮肤与摄影床不直接接触。
摄影床选用碳纤维材料。
在探测器面罩部分因拍摄胸片等会有短暂的皮肤接触。
探测器面罩选用碳纤维材料。
根据GBT 16886.1-2011《医疗器械生物学评价_第1部分:风险管理评价与试验》中的5.2按人体接触性质分类本产品分类如下:5.2.1表面接触器械a)皮肤,5.3按接触时间分类a)短期接触(A)。
2.3 实施或豁免生物学试验的理由论证根据GBT 16886.1-2011《医疗器械生物学评价_第1部分:风险管理评价与试验》中附录A表A.1和接触性质,需要考虑的评价要素为细胞毒性、致敏、刺激或皮内反应。
本产品所选用的碳纤维材料是当前最常用,最优异的材料。
在已获得注册证的同类产品中目前广泛使用此材料,本产品与已上市产品具有相同的加工过程、人体接触形式,经临床实际证明对患者安全可靠,无毒性、无致敏性、无刺激性。
为了进一步确定碳纤维材料的安全性,在中国期刊全文数据库中检索碳纤维材料生物相容性方面的文献,检索到文献《国产碳纤维的生物相容性》(生物医学工程学杂志1986-12-31),文献中记录了国产碳纤维进行生物相容性试验的相关内容。
(完整版)无源医疗器械研究资料-模板
研究资料(一)产品性能研究1、xxxx是由公司开发并生产的新产品,该产品使用方便。
根据国家药品监督管理局xxxx年x月下发的《医疗器械分类目录》规定,本品属“68xx xxxx器械”,管理类别为x类医疗器械。
2、主要技术指标2.1 外观组成:2.2 尺寸2.3 材料2.4 物理性能2.5 化学性能.........3、性能指标的依据1)外观组成,根据使用要求制定;2)尺寸,根据xxxx标准制定;.........4、标准及参考文献标准列表(二)生物相容性评价研究生物相容性评价研究评价者:评价产品:一次性使用配药用注射器1、生物相容性评价的依据和方法该评价是对公司生产的xxxx产品进行的医疗器械生物学评价,所有产品采用同样的材料进行生产。
根据GB/T16886.1提供的生物学评价流程图制定本产品的生物学评价方法选择流程图为:2、结论公司生产的xxxx产品属非接触人体器械,使用时间为<24h,产品用于临床抽取或配置药液,无需进行材料的生物相容性评价。
(三)生物安全性研究本品不含同种异体材料、动物源性材料或生物活性物质等,不是有生物安全风险类产品,不用提供相关材料及生物活性物质的生物安全性研究资料。
(四)灭菌/消毒工艺研究1、研究依据本品属于无菌类产品,含xxxx组件组成,采用环氧乙烷灭菌。
参照GB18279-2000医疗器械环氧乙烷灭菌确认和常规控制要求进行一次性使用配药用注射器的环氧乙烷灭菌,由ISO11135-1:2007验证试验与相关资料,以保证满足一次性医疗器械的无菌要求。
2、灭菌工艺的研究2.1 生物负载xxxx产品的初始污染菌为5.1(平均生物负载)。
根据GB18279-2000、ISO11135-1:2007和初始污染菌(平均生物负载),确定灭菌剂充入量、操作温度、湿度控制、真空度、灭菌时间及换气排残指标。
2.2 灭菌剂充入量根据GB18279-2000附录A3.2.2和附录C3.1,选择浓度30%的环氧乙烷(EO),设定xxxx 产品的环氧乙烷灭菌值为0.5kg/m3(相当于500mg/L)。
医疗器械生物学评价资料
植入 器械
组织 /骨
×
×
×
B C
× × ×
× ×
× × ×
× ×
× × ×
× ×
× × ×
× ×
× × ×
× ×
× ×
× × × ×
× ×
血液
A
B C
× ×
× ×
4 生物学试验方法
4.1细胞毒性 取 ,按 /mL(具体参见表1)浸提介质的比例,(37±1)℃, (24±2)h制备浸提液,浸提介质:含血清MEM培养基,取浸提液 按照GB/T16886.5-2003中规定试验方法进行。 4.2皮内反应 取 ,按 /mL(具体参见表1)浸提介质的比例,(70±2)℃, (24±2)h制备浸提液,浸提介质:生理盐水和植物油。取浸提液按 照GB/T16886.10-2005中规定试验方法进行。 4.3 皮肤刺激 若样品不能直接用于试验,则需取 ,按 /mL(具体参见表1)浸 提介质的比例,(70±2)℃,(24±2)h制备浸提液,浸提介质: 生理盐水和植物油。取浸提液按照GB/T16886.10-2005中规定试验方 法进行
第11部分:全身毒性试验 第12部分:样品制备与参照样品 第13部分:聚合物医疗器械降解 产物的定性与定量 第14部分:陶瓷降解产物的定性 与定量 第15部分:金属与合金降解产物 的定性与定量 第16部分:降解产物和可溶出物 的毒代动力学研究设计 第17部分:可沥滤物允许限量的 确立
3生物学评价试验的选择
5医疗耗材生物学评价要求
• • • • • • • • 1细胞毒性 细胞毒性反应应不大于 级 2皮内反应 试验样品与溶剂对照平均记分之差应不大于1.0 3皮肤刺激 试验样品与对照样品的原发性刺激指数应小于 4迟发型超敏反应 按Magnusson和Kligman皮肤致敏的分级标准,对照组和试验组动物 反应等级应不大于1 • 5热原 • 在试验条件下,3只家兔体温升高均应低于0.6℃,并且3只家兔体温 升高总和应低于1.3℃,无热原反应
医疗器械注册--研究资料.doc
医疗器械注册--研究资料.doc研究资料(资料 5)5、概述产品名称: xxx产品型号: xxx公司名称: xxx 有限公司日期: 2014 年 10 月管理类别: xxxx本研究报告遵循了《医疗器械注册申报资料要求和批准证明文件格式》(第 43 号)的编写要求,以xxx 有关的国家强制标准和行业标准作为研究依据,按产品分类要求和产品自身特性进行研究分析,因本xxx 属于有源Ⅱ类(6854)产品,不包含注射器,没有接触患者的部件和附件,所以其中部份内容不适用和/ 或属于豁免目录产品(如生物兼容性、生物安全性、灭菌和消毒工艺、动物研究等)。
本报告主要针对产品性能、有效期和包装、软件等研究分析。
5.1 产品性能研究5.1.1 产品技术要求的编制说明本 xxx 是由 xxx 有限公司负责设计、研发和生产。
本xxx 用于向病人xxx ,或者用于化学科研和生物医学研究。
根据《医疗器械监督管理条例》和《医疗器械注册管理办法》的相关规定,医疗器械应具有安全性、有效性;为此,我们参考《医用电气设备第 2-24部分:输液泵和输液控制器安全专用要求》的基础上,结合GB 《医用电气设备第1部分:安全通用要求》、GB/T 14710-2009《医用电器环境要求及试验方法》和 YY0505-2012 《医用电气设备第1-2 部分安全通用要求- 并列标准电磁兼容- 要求和试验方法》的规定,并遵循了《关于发布医疗器械产品技术要求编写指导原则的通告》(第9 号通告)所要求的格式编写,制定了产品技术要求,规定了xxx 性能指标和电气安全要求的检验标准和依据。
5.1.2引用及主要性能指标确定的依据GB/T 191-2008包装贮运图示标志GB 医用电气设备第1部分:安全通用要求GB 医用电气设备第2-24部分:输液泵和输液控制器安全专用要求GB/T 14710-2009医用电器环境要求及试验方法YY0505-2012 医用电气设备第1-2 部分安全通用要求- 并列标准电磁兼容- 要求和试验方法YY/T 0316-2008医疗器械风险管理对医疗器械的应用YY/T 医疗器械用于医疗器械标签、标记和提供信息的符号第1部分:通用要求YY 0709-2009医用电器设备第1-8部分:安全通用要求并列标准:通用要求,医用电器设备和医用电器系统中报警系统的测试和指南5.1.3 产品技术指标序号试验项目技术指标检测方法确定依据1外观xxx 主机的外表面应光滑整洁、色泽均匀、无划痕、破损、变形等用正常或矫正视力观察以及用手感检查根据产品自身特性确定缺陷。
医疗器械的生物相容性评价研究
医疗器械的生物相容性评价研究随着科技的发展和医学的进步,医疗器械的种类越来越多,应用范围也越来越广。
医疗器械的器材种类有很多,从手术刀到人工心脏,从简单的药品到高科技的医疗设备,都离不开医疗器械的使用。
而在医疗器械使用过程中,生物相容性评价研究则显得尤为重要。
什么是生物相容性评价?生物相容性评价,简单来说就是评价医疗器械对人体生物组织的耐受性和生物安全性。
这个过程需要考虑器材对人体运作的影响,是否会引起人体的免疫反应等等。
在医学界中,生物相容性评价对于新型医疗器械的研发和上市流程都具有非常重要的意义。
因为只有通过生物相容性评价,才能更好地保障患者的健康和安全。
生物相容性评价的方式生物相容性评价的常见方法可以分为以下几种:1.细胞毒性测试:测试某一物质是否对某些细胞毒性作用,从而判断是否相容。
这种相容性评价方法对于透明、无色和无味的医疗器材非常有效。
2.动物实验:在动物身上进行测试得出医疗器材对动物体的生物相容性结论。
这种方法虽然比较精确,但是时间和经费都比较高,难以扩大推广。
3.体外试验:在体外模拟人体环境,直接对某些器械进行生物相容性的测试。
由于必要的准备和实验步骤可控,相对来说比较经济和方便。
生物相容性评价研究可能会遇到的问题1.与生产厂家的合作与沟通困难:生产厂家的技术资料不够详细,或者与评价中的标准有偏差。
这种沟通困难将会使样品的质量变得不确定,增加生物相容性评价的难度。
2.测试情境的完全复制:如果完全模拟人体环境的情况,又缺少足够的研究经费,在测试过程中将会变得非常困难。
3.合理的标准和使用价值:不同的国家和地区在生物相容性评价标准上都有差异,而医疗器械产业竞争也极为激烈,因此需要根据医院和患者的实际需求制定实用的标准。
总结生物相容性评价是医疗器械研究的基石。
在医疗器械营销中,品质是第一选择,而生物相容性评价则是保障品质的重要手段。
尽管生物相容性测试有许多困难和复杂性,但是为了保护医患的生命安全和身体健康,这种评价方法是必须的。