
注册产品标准与产品技术要求变更对照表
性能
4.5.5.5以不锈钢制作的电极其维氏硬度不能低于150HV2。其表面粗糙度参数Ra之数值应不大于于。
2.1.10以不锈钢制作的单极电极头其维氏硬度不能低于150HV2、以金属材质A或材质B制作的双极电极头其维氏硬度不能低于90HV1,它们表面粗糙度参数Ra之数值应不得大于。
13
储存
按照法规删除储存
14
附录A
附录A
3.1.14捏合力检验方法其结果应符合的规定。
3.1.15双极选配件“保护盒”要求试验应符合规定。
3.1.16电磁兼容性试验按照YY0505-2012中规定的方法进行,结果应符合2,1,18的规定
9
6.检验规则
按照法规删除检验规则
10
标志
按照法规删除标志
11
包装
按照法规删除包装
12
运输
按照法规删除运输
6
结构
主要由插头、导线、外壳、线路板、开关和电极组成。选配件:电极清洁片(MD1000-1)。
结构:按电极输出方式分为单极和双极,单极电极由插头、导线、外壳、线路板、开关、电极、及辅助装置、可选配件等组成。双极电极由两个金属片(材质A或材质B)、绝缘涂层、导线、及辅助装置、可选配件组成。辅助装置有:通水管(S)、LED灯(Z),可选配件有:电极清洁片(MD1000-1)、电极头涂层(T)、保护盒(H)
相同
3.1.2消融电极按使用特性分为防溅性(适用于所有型号)
无
3.1.3消融电极按照其吸烟功效可以分为吸烟型消融电极(适用于所有型号)
无
增加:1.消融电极按电极输出方式分为单极和双极。
2.按照产品的电极头特点分为固定电极头和可伸缩电极头。
3.2.1标记方法
按照法规删除标记方法
3.2.2型号
MD1000、MD1000A、M100B、MD1000C、MD1000D、MD1000E、MD1000F、MD1000G、MD1000H
在原注册产品标准基础上增加4条性能内容:
2.1.15通水管不应有堵塞,应畅通。
2.1.16双极的捏合力应符合表5的要求。
2.1.17双极选配件“保护盒”的要求。
2.1.18电磁兼容性应符合YY0505-2012的要求。
8
5.检验方法
增加4条检验方法
3.1.13用%氯化钠注射液进行对通水管试验其结果应符合的要求。
产品技术要求与原注册产品标准对比说明
企业名称
标准编号
标准名称
《消融电极》
更改条款及内容:
序号
变更前条款内容
变更后条款内容
1
注册产品标准
产品技术要求
2
前言
按照法规删除前言
3
1.范围
按照法规删除范围
4
2.规范性引用文件
按照法规删除规范性引用文件
5
3.分类与标记
3.1.1按医疗器械分类目录,消融电极属医用高频仪器设备(6825),管理类别为Ⅱ类
MD1000、MD1000A、M100B、MD1000C、MD1000D、MD1000E、MD1000F、MD1000G、MD1000H
增加变更型号:MC-RAD101、MC-RAD101Z、MC-RAD101S、MC-RAD102、MC-RAD102S、MC-RAD102ST、MC-RAD201、MC-RAD201S、MC-RAD201S2、MC-RAD201S2H、MC-RAC201、MC-RAC201S、MC-RAC201S2
7
4.要求
手术电极应符合标准要求,并按规定程序所批准的图样及文件制造
按照法规删除
手术电极正常工作条件
按照法规删除
尺寸要求
相同
外观与结构
在原注册产品标准基础上增加4条外观内容:
2.1.4.6单极可伸缩头电极头应能自由顺畅拉出和推进。
2.1.4.7带LED灯的消融电极照明应清晰。
2.1.4ቤተ መጻሕፍቲ ባይዱ8双极电极应光滑、捏合时要准确、平行和紧密,电极端合拢时目视前端应无明显错位。
医疗器械产品注册延续注册办事指南第二类
医疗器械产品注册延续注册办事指南第⼆类医疗器械产品注册延续注册办理步骤⼆、申请条件申请第⼆类产品延续注册的基本条件:(⼀)应在医疗器械注册证书有效期届满6个⽉前提出延续注册申请;(⼆)对于申请产品适⽤的医疗器械强制性标准已经修订的,应符合新标准要求;对于申请产品适⽤的推荐性标准已经修订或者实施的,应参照执⾏;(三)对于⽤于治疗罕见疾病以及应对突发公共卫⽣事件急需的医疗器械,批准注册部门在批准上市时提出要求,注册⼈应已经在规定期限内完成医疗器械注册证载明事项;注:注册⼈申请延续注册的,四川省⾷品药品监督管理局发出补正资料通知和召开专家会议通知等情形,不属于《医疗器械监督管理条例》第⼗五条中逾期未作决定的情形。
三、申报资料及要求申请⼈应根据受理范围的规定提交以下申报资料(⼀式⼆份):(⼀)申请表1. 应有法定代表⼈或负责⼈签字并加盖公章;2.应与医疗器械注册证上对应内容⼀致(如有医疗器械注册变更⽂件,申请表中相应内容应填写变更后信息)。
(⼆)证明性⽂件1.企业营业执照副本复印件,且应在有效期内;2.组织机构代码证复印件,且应在有效期内。
(三)注册⼈关于产品没有变化的声明;(四)原医疗器械注册证复印件、历次医疗器械注册变更⽂件复印件(五)注册证有效期内产品质量分析报告,包括:1.产品临床应⽤情况,⽤户投诉情况及采取的措施。
2.医疗器械不良事件汇总分析评价报告,报告应对本产品上市后发⽣的可疑不良事件列表、说明在每⼀种情况下⽣产企业采取的处理和解决⽅案。
对上述不良事件进⾏分析评价,阐明不良事件发⽣的原因并对其安全性、有效性的影响予以说明。
3.在所有国家和地区的产品市场情况说明。
4.产品监督抽验情况(如有)。
5.如上市后发⽣了召回,应当说明召回原因、过程和处理结果。
6.原医疗器械注册证中载明要求继续完成⼯作的,应当提供相关总结报告,并附相应资料。
(六)产品检验报告如医疗器械强制性标准已经修订,应提供产品能够达到新要求的产品检验报告。
河南省第二类医疗器械注册申请表
受理号:
河南省第二类医疗器械注册申请表
产品名称:
规格型号:
申请企业(盖章):
申报日期:
河南省食品药品监督管理局
填表说明
1.按照《医疗器械注册管理办法》及相关文件的规定报送资料;报送注册材料时,需同时提交保存有申请表、产品注册标准、产品说明书及企业预填的注册登记表(体外诊断试剂产品首次注册还应提交综述资料)的注册U盘(Word格式),其内容须与纸质文件的内容相一致。
2.本申请表应打印。
填写内容应完整、清楚、整洁,不得涂改。
3.“生产企业名称”、“生产地址”、“生产场所地址”应与《医疗器械生产企业许可证》相同。
4.申报产品名称、规格型号应与所提交的产品标准、检测报告等申报材料中所用名称、规格型号一致。
5.如申报材料中有需要特别加以说明的问题,请在本表“其它需要说明的问题”栏中说明。
6.申请表及应有企业法人代表签字并加盖企业公章,所附资料如为复印件,应加盖企业公章并注“与原件核对无误”字样。
注册申请应附材料及顺序
注:请在对应项目左侧方框内划√。
如根据有关规定,某项材料不需提交,请在该项目左侧的方。
《医疗器械监督管理条例》新旧版变化对照表 (2)全篇

《医疗器械监督管理条例》新
具体要求关标准或者规定。
38 39 40 41
42 43 44 45
46医疗器械经营
47医疗器械的使用
48不良事件的
处理与医疗
器械的召回
旧版本无具体内容,只规定:
第二十八条国家建立医疗器械
质量事故报告制度和医疗器械质
量事故公告制度。
49监督检查50法律责任
51明确注册可
以收取费用
之前产品注册是不收费的。
强化了监督部门的监督力度,
新版《医疗器械监督管理明确了说明
书和标签的
具体要求
增加了对生
产企业执行
《医疗器械
生产质量管
理规范》的
要求
第十六条 医疗器械的使用说明
书、标签、包装应当符合国家有
关标准或者规定。
增设一章节,细化了
例》新旧版变化内容对照表。
体外诊断试剂产品技术要求附录编写

核酸类检测试剂
引物
• 相应名称(标识) • 纯度(SDS-PAGE,单一
条带、HPLC级,无杂峰) • 紫外光吸收分析(如
A260nm/A280nm的比值在 1.8-2.0之间)
探针
酶
• 同“引物”
• +根据标记荧光物质不同, 描述相应激发波长下的 吸收峰(如以紫外分光 光度计对200~800nm范 围进行扫描,在260nm、 494nm、534nm处应有吸 收峰,其中内控探针应 在260nm及534nm处应有 吸收峰。)
主要原材料
• 主要原材 料
• 对照品和 校准品
• 企业内部 参考品
• 辅料 • 包材
生产工艺
• 流程图 • 描述性语
言
半成品
• 无特殊要 求与定义
其他 • 检验方法
四、基本要求
(三)主要原材料的通用要求:
外购原材料
• 供应商名称(相对固定,不得随意更换) • 主要原材料的质量控制标准
自制原材料
• 制备原理 • 描述制备过程 • 主要原材料的质量控制标准
四、基本要求
(2)免疫类检测试剂
➢ 酶联免疫吸附法 ➢ 化学发光免疫分析法 ➢ 时间分辨荧光法 ➢ 胶体金法等
免疫类检测试剂
➢ 主要原材料包括:
生物活性物质:抗原、抗体、多肽类原料(如BSA)、标 记用酶。 固相载体:板、膜、珠子。
免疫类检测试剂
抗原
抗体
• 外观
• 纯度、分子量 (用还原性 SDS-PAGE测定, 上样量为5μg 条件下,结果 为条带清晰的 两条带,分子 量约为46kD、 22kD,纯度不 小于95%)
(4)血型及组织配型相关检测试剂
医疗器械产品技术要求与标准-注册事务人员培训-讲义(2015-6-16~18)
义中重复术语。
产品技术要求——基本要求
(三)医疗器械产品技术要求中的检验方法各项内容的编
号原则上应和性能指标各项内容的编号相对应。
如:2. 性能指标 2.1 …… 2.1.1 细菌过滤效率(BFE) 口罩的细菌过滤效率应不小于95%。 …… 3. 检验方法 3.1 …… 3.1.1 细菌过滤效率(BFE) 用3个样品进行试验,按照附录B的方法进行试验,结果均应符合2.1.1 的要求。
医疗器械产品技术要求与标准
医疗器械产品技术要求与标准
指导原则制定依据 “产品技术要求”可能涉及的法规和文件
“产品技术要求” VS “注册产品标准” 产品技术要求——基本要求
产品技术要求——内容要求
产品技术要求——格式要求
医疗器械产品技术要求编写指导原则制定依据
为规范医疗器械注册管理工作,根据
《医疗器械监督管理条例》(国务院令第
650号),国家食品药品监督管理总局组织
制定了《医疗器械产品技术要求编写指导原
则》
“产品技术要求”可能涉及的法规和文件
《医疗器械监督管理条例》(国务院令第650 号) 《医疗器械注册管理办法》(总局令第4号) 《医疗器械产品技术要求编写指导原则》(2014年 第9号) 《医疗器械注册申报资料要求和批准证明文件格式》
《医疗器械注册管理办法》(总局令第4号)
第三十七条 医疗器械注册事项包括许可事项和登记事项。 许可事项包括产品名称、型号、规格、结构及组成、适用范 围、产品技术要求、进口医疗器械的生产地址等;登记事项 包括注册人名称和住所、代理人名称和住所、境内医疗器械 的生产地址等。 第五十二条 医疗器械注册变更文件与原医疗器械注册证合 并使用,其有效期与该注册证相同。取得注册变更文件后, 注册人应当根据变更内容自行修改产品技术要求、说明书和 标签。
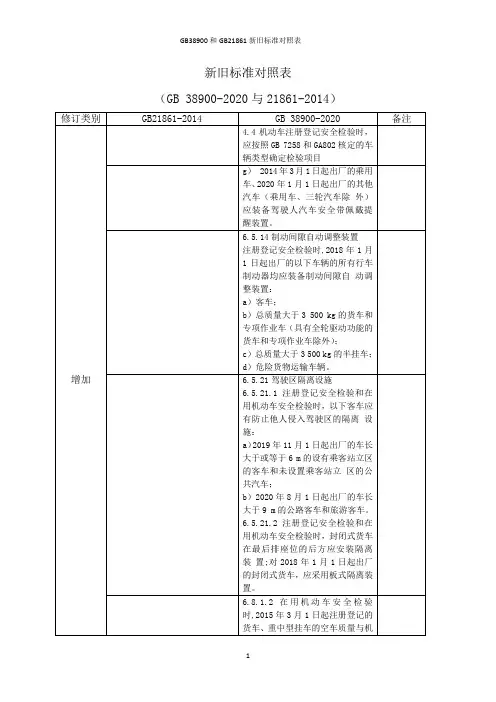
GB38900和GB21861新旧标准对照表
各工位最少检验时间 表2
各工位最少检验时间 表3
机动车安全技术检验方法表
表3
机动车安全技术检验方法表
表4
6.2 联网查询
联网查询送检机动车事故/违法信息:
a) 对发生过造成人员伤亡交通事故的送检机动车,人工检验时应重点检查损伤部位和损伤情况,属于使用年限在10年以内的非营运小型、微型载客汽车的,增加底盘动态检验、车辆底盘部件检查;
尽量靠近货箱(常压罐体)前端面;
e)对于2018年1月1日起出厂的机动车,打刻的车辆识别代号(或产品识别代码、整车型号和出 厂编号)总长度应小于或等于200 mm,字母和数字的字体和大小应相同(打刻在不同部位的 车辆识别代号除外);打刻的车辆识别代号两端有起止标记的,起止标记与字母、数字的间距应 紧密、均匀;打刻的车辆识别代号(或产品识别代码、整车型号和出厂编号)从上(前)方应易于 观察、拓印;对于汽车和挂车还应能拍照;
5.1.2.2 在用机动车检验时,应提供送检机动车的机动车行驶证和有效的机动车交通事故责任强制保险凭证。
5.1.2在用机动车安全检验时,应提供送检机动车有效的机动车交通事故责任强制保险凭证(挂车以 及实现电子保单、保险信息联网核查的除外)和机动车行驶证。
5.1.1 检验流程
机动车安全技术检验流程见图1,机动车安全技术检验机构可根据实际情况适当调整检验流程。
6.2.1.1注册登记安全检验时,送检机动车的车辆品牌和型号应与机动车出厂合格证(对进口车为海关 货物进口证明书等)一致。
6.2.1.2在用机动车安全检验时,送检机动车的号牌号码和分类,应与机动车行驶证签注的内容(或机 动车登记信息,下同)一致。
08-09 产品技术要求和说明书变化对产品安全有效性的影响
系。 3 标记的方式方法及代码未变化。 1 “产品技术要求”规定了产品型号及规 格的划分方法。 2 “产品技术要求”更全面的表述了产品 的组成及特征要素。 1 根据国家总局 2014 年第 9 号通告的要 求,”产品技术要求”将注册产品标准中的 “要求”分解成“性能指标”及“试验方 法”,
代号
P1 P2 P3 P4 P5
频次(每年)
-6
<10
-5 -6
10 ~10
-4 -5
10 ~10
-3 -4
10 ~10
-3
>10
风险等级(SP)=伤害严重度(S)×伤害概率(P)
3.2.4 风险接受准则 原一次性使用溶药注射器 带针风险接受准则见表4
表4 风险接受准则
概率
经 常 P5 有 时 P4 偶 尔 P3 很 少 P2 非常少 P1
为达到以上目的,我公司根据 YY/T 0287-2016 及《医疗器械生产质量管理规范》的要求 建立了医疗器械质量管理体系,从文件上规定了采购、生产、检验、品控及贮运的程序要求 及管理制度,保证产品在生产的各环节有良好的品质,为社会提供安全有效的产品。 4.2 生产后的风险管理
一次性使用无菌溶药注射器 带针生产后的风险管理以宣传产品的安全存放和正确使用 为主,加强流通渠道的管理,注重销售后的质量信息的反馈,降低潜在危害。为此,我公司 采取了以下措施:
A 制定了顾客信息反馈及处理、忠告及召回、不良事件的处理等程序文件,有效保证售 后产品质量信息处理的畅通及品质改进。
B 通过监管部门的质量通告,查找、纠正可能的危害。 C 通过报纸、杂志及网络上的新闻、科技文献,发现可能的危害,并及时纠正。
湖北福鑫医疗器械有限公司
食品执行标准对照表
标准的编号标准编号标准代号、顺序号、年号(四位数)三部分组成一、国家标准:年号标准顺序号推荐性国家标准代号二、行业标准:年号标准顺序号推荐性行业标准代号(卫生)三、地方标准:年号标准顺序号省级行政区划分码前两位强制性地方标准代号四、企业标准:年号标准顺序号企业代号企业标准代号如上所述国家强制性标准的代号是“GB”,字母GB是国标两字汉语拼音首字母的大写;国家推荐性标准的代号是“GB/T”,字母“T”表示“推荐”的意思;推荐性地方标准的代号如陕西省地方标准的代号为“DB61/T”。
食品执行标准对照表目录1.1 豆制品1.2 果类1.3 饮料1.4 奶制品1.5 禽蛋类1.6 肉类1.7 水产品1.8 调味品1.9 粮油1.10 蔬菜类食品执行标准对照表1.1 豆制品豆制品等食品执行标准见表1。
果类包括水果、干果、果脯等产品,执行标准见表2。
如果果类产品是罐头产品时,其执行标准应符合GB 11671-2003 果、蔬罐头卫生标准。
饮料等食品执行标准见表3。
禽蛋类包括禽肉和禽蛋,执行标准见表5。
肉类包括鲜畜肉,火腿、香肠等畜肉制品,执行标准见表6。
如果肉类产品是罐头产品时,其执行标准应符合GB 13100-2005 肉类罐头卫生标准。
水产品包括鲜活水产和冷冻水产品,执行标准见表7。
如果水产品类产品是罐头产品时,其执行标准应符合GB 14939-2005 鱼类罐头卫生标准。
调味品包括调味料、香辛料类、酱类、酱腌菜类、料酒等食品,执行标准见表8。
1.9 粮油粮油包括米、面、油及米面制品等,执行标准见表9。
蔬菜类包括各种叶菜类、根菜类、瓜菜类和食用菌等,执行标准见表10。
如果蔬菜类产品是罐头产品时,其执行标准应符合GB 11671-2003 果、蔬罐头卫生标准。
药品管理局产品技术要求概述
国家食品药品监督管理总局医疗器械技术审评中心 . 版权所有 未经许可 不得转载
11
资料仅供参考,不当之处,请联系改正。
《办法》
第三十六条
…经过核准的产品技术要求以附件形式发给
申请人。对不予注册的,应当书面说明理由,并 同时告知申请人享有申请复审和依法申请行政复 议或者提起行政诉讼的权利。
国家食品药品监督管理总局医疗器械技术审评中心 . 版权所有 未经许可 不得转载
《办法》
第十五条
……
产品技术要求主要包括医疗器械成品的性能 指标和检验方法,其中性能指标是指可进行客观 判定的成品的功能性、安全性指标以及与质量控 制相关的其他指标。
在中国上市的医疗器械应当符合经注册核准或 者备案的产品技术要求。
国家食品药品监督管理总局医疗器械技术审评中心 . 版权所有 未经许可 不得转载
(2014年9号公告)
《医疗器械注册申报资料要求和批准证明文 件格式》(2014年43号公告)
国家食品药品监督管理总局医疗器械技术审评中心 . 版权所有 未经许可 不得转载
2
资料仅供参考,不当之处,请联系改正。
《条例》
第九条 第一类医疗器械产品备案和申请第二类、第
三类医疗器械产品注册,应当提交下列资料: (一)产品风险分析资料; (二)产品技术要求; (三)产品检验报告;
9
资料仅供参考,不当之处,请联系改正。
《办法》
第十六条 申请第二类、第三类医疗器械注册,应当进
行注册检验。医疗器械检验机构应当依据产品技 术要求对相关产品进行注册检验。
注册检验样品的生产应当符合医疗器械质量管 理体系的相关要求,注册检验合格的方可进行临 床试验或者申请注册。
……
注册标准变更主要研究信息汇总模板
注册标准变更主要研究信息汇总模板一、品种概述1.1 同品种上市背景信息:包括品种国内外上市情况、国家标准和国内外药典收载情况。
1.2申报品种获准上市的信息:包括批准文号、批准时间、执行标准、有效期,以及最近一次再注册的情况等内容。
1.3简述变更事项:简述变更事项。
若非首次申报且未被批准,应简述未获批准的原因。
二、立题合理性根据同品种上市背景信息及本品种最新的研究进展,简述化合物、制剂及剂型的立题合理性。
三、变更内容及变更理由以文字或列表方式说明变更涉及项目、原标准内容、变更后内容、主要变化及原因。
项目原标准内容变更后内容主要变化及原因四、变更研究针对变更事项,提供相应的变更研究综述资料。
如果下述研究内容不适用于变更事项,可在相应的栏目下说明不适用。
4.1.变更风险分析根据《已上市化学药品变更研究的技术指导原则》,基于具体问题具体分析的原则对变更内容进行风险分析。
分析变更对药品质控水平的影响,确定变更的合理性和变更风险。
如变更可能影响药品的安全性、有效性和质量可控性,需结合药品生产过程控制、药品研发过程及药品性质等综合分析和证明标准中该项变更不会引起产品质量控制水平的降低,必要时需要有关安全性和/或有效性试验资料或文献资料的支持。
4.2质量标准对比说明该品种国内外药典收载情况,以文字或列表方式对原质量标准、修订后标准、现行版中国药典以及国外主流药典进行比较。
如重要质控项目的方法和限度存在差异时,提供详细的对比资料。
范例:溶出度及有关物质(HPLC-UV)对比如下:检查项目原质量标准修订后标准现版ChP 现版USP现版BP/EP现版JP溶出度溶出方法溶出介质溶出体积转速溶出时间检测方法供试品溶液处理方法限度有关物质色谱柱流动相检测波长系统适用性试验要求色谱图记录时间供试品溶液浓度已知杂质定位方法已知杂质校正因子杂质定量方法限度对修订后标准是否符合现行技术要求进行评价,如不符合现行要求应进行系统的方法学研究和修订。