
第二章 自由基链式聚合5
CH2 CH2 CH + Fe3+Cl3 X
HC CH + Fe2+Cl2 + HCl X
氯化铁不仅阻聚效率高,并能化学计量地消灭一个自由 基,因此,可用于测定引发速率。
?
判断下列单体哪些能进行自由基聚合,哪些不能, 并说明原因?
异丁烯,丙烯,醋酸烯丙酯,丁二烯,甲 基丙烯酸甲酯,丙烯腈
2.8.2 烯丙基单体的自阻聚作用
Nx = Npx-1(1- p)
聚合物数量分布函数 或摩尔分率分布函数
终止次数
N0(1 – p)
N
大分子总数
Nx = N0 px-1(1 – p)2
为x-聚体的重量
x-聚体的重量分率 聚合物的总重量 数均聚合度 重均聚合度 1>p>0.999
单体单元分子量
Wx
W
=
Nxxm N0m
=
Nxx
N0
= xpx-1(1- p)2
增长
~~~CH2CH-CH2Y
•
~~~CH2CH CH2CH-CH2Y
CH2Y 转移 ~~~CH2CH2-CH2Y •
•
+ CH2=CHCH2Y
烯丙基单体
+ CH2=CHCHY
CH2CH=CHY
共振稳定 •
自阻聚作用
在烯丙基单体的自由基聚合中,存在加成和转移两个竞争 反应。而转移生成的烯丙基自由基由于共振很稳定,不能引发 单体聚合,只能与其它自由基终止,起缓聚或阻聚作用。所以, 烯丙基单体的聚合速率很低,并且往往只能得到低聚物。
TEMPO与增长自由基发生偶合形成共价键。这种共 价键在高温下又可分解产生自由基。因而TEMPO捕捉自 由基后,不是活性链的真正死亡,而是暂时失活
(2) 引发转移终止剂( Iniferter)法
Initiator-transfer agent-terminator
Iniferter
引发-转移-终止剂
1-p
=
Rt
Rp + Rt
RCH2CH X
1
CH2CH CH2CH
2
3
x-1
CH2CH x H X
不成键
X
X
成键
x-聚体的分子分率Nx/N就是形成x-聚体的几率。
x-聚体的大分子数
形成x-聚体需要增长(x-1)次 形成x-聚体需要终止1次
x-聚体的数量分率
Nx
N
= px-1(1- p)1
大分子总数 参加反应的单 体分子总数
2.8.3 阻聚效率和阻聚常数
[Z] 2ktRp 1 = k 2[M]2 + Cz [M] Xn p kz Cz = kp
阻聚常数Cz是阻聚速率常数与链增长速率常 数的比值。Cz越大,阻聚效率越高。 P103表3-24
注意
阻聚剂的阻聚效果与单体种类有关:
比如苯醌和四氯苯醌都缺电子,其对于富电自由基(如醋酸 乙烯酯和苯乙烯)是阻聚剂,对缺电自由基(如丙烯腈和甲 基丙烯酸甲酯)是缓聚剂。但增加富电的第三组分(如胺), 可增加苯醌对缺电单体的阻聚能力。
得多,变宽的原因为:聚合物分子量依赖于 [M]/[I]1/2,通常[I]比[M]降低得快,因此分子量随 转化率而升高
凝胶效应(自加速现象)显著时该值可达5 ~ 10 因链转移而产生的支化聚合物,将出现更大的分
子量分布宽度,其值可高达20 ~ 50
2.10 可控/“活性”自由基聚合
(controlled or living radical polymerization) (CRP)
2.8.1 阻聚剂和缓聚剂的类型
按组成结构
分子型阻聚剂 自由基型阻聚剂 1,1-二苯基-2-三硝基苯肼(DPPH)等
O2N N N O2N NO2
苯醌、硝基化合物、芳胺、酚类、含硫化合物等;
按阻聚剂和自由基反应的机理
加成型阻聚作用 链转移型阻聚作用 电荷转移型阻聚作用
加成型阻聚剂
数均聚合度 重均聚合度
N0 2 = Xn = 1-p N Wx x = x3px-2(1 – p)3/2 Xw = W 2+p 3 = = 1-p 1-p D=
分子量分布宽度
Xn Xw
2 = 1.5 = 2+p
说明偶合终止 时分子量分布 更窄
分子量均一的活性高分子分子量分布宽度接近1 偶合终止时为1.5,歧化终止时为2 高转化率时的分子量分布宽度要比低转化率时宽
2
无阻聚剂 0.1%苯醌 0.5%硝基苯 0.2%亚硝基苯
Fig. 苯乙烯在100度时 受热自引发聚合反应中的 阻聚与缓聚反应
1
50
3 4
1000 3000 5000
t (min)
苯醌是典型的阻聚剂,加入后产生诱导期。诱导期间聚合完全 不能进行,苯醌耗尽后,诱导期结束才开始正常聚合,聚合反 应速率与无阻聚剂的曲线1相同(曲线2几乎是曲线1的平移) 硝基苯使苯乙烯的聚合并无诱导期,但聚合速率却显著降低, 这是典型的缓聚 亚硝基苯使苯乙烯的聚合中既有诱导期,且诱导期后聚合速率 又降低,兼有阻聚和缓聚的双重作用
第二章 自由基聚合
(Free-radical polymerization)
1.引 言 2.连锁聚合的单体 3.聚合反应热力学 4.自由基聚合机理 5.链引发反应 6.聚合速率 7.分子量和链转移反应 8.阻聚和缓聚 9.分子量分布 10.可控/“活性”自由基聚合
2.8 阻聚和缓聚
100
Conversion (%)
R-X + Mtn/L
卤代烷
ka kd
R·+ Mtn+1/L
+M
kp
氧化态过渡金属
还原态过渡金属 失活反应速率常数
增长反应速率常数
是以简单有机卤化物为引发剂、过渡金属络合物为卤原子 载体,通过氧化还原反应,在活性种与休眠种之间建立可逆动 态平衡,实现了对聚合反应的控制。 其适用单体范围广、反应条件温和、分子设计能力强。
n[ Z ]0 Ri t Ri [ Z ]0 t n
n是每一分子阻聚剂 所能捕捉的自由基数
再由Ri及kd,求出引发剂效率f。
Ri f 2k d [ I ]
习题
1. 为什么醋酸烯丙酯进行自由基聚合的速率 很低,而且一般只能得到低聚物;而甲基 丙烯酸甲酯和甲基丙烯腈却可以通过自由 基聚合得到高聚物? 2. 如果在氯乙烯或者醋酸乙烯酯的自由基 聚合体系当中加入少量丁二烯单体,会出 现什么现象?为什么?
2.9分子量分布
几率法推导过程
在低转化率的稳态下,保持引发速率、单体浓度、kp、kt 等不变,并要求无链转移。分布与终止方式有很大关系
歧化终止
分子量的大小决定于聚合体系中链增长和链终止的竞争 成键——增长一步,即增加一个单元 成键几率
p =
Rp Rp + Rt
不成键——歧化终止只夺取或失去一个原子 不成键几率
N N H O2N
NO2
DPPH 分子能够化学计量地消灭一个自由基,因此素有自 由基捕捉剂之称。 DPPH 起始为黑色,通过链转移反应捕捉自由基后,变为无色, 故可通过比色法,采用DPPH定量测定引发剂的引发效率
电荷转移型阻聚剂
一些变价金属盐可与自由基之间发生电子转移反应 (即氧化-还原反应),将自由基转化为非自由基,使之 失去活性,阻止或减慢聚合反应。如氯化铁、氯化铜等 Cl CH + Fe2+Cl2 X
x-聚体的数量分率
Nx N
= xpx-2(1- p)2
Nx = Nxpx-2(1- p)2 N0(1 – p)/2 N
大分子总数
聚合物数量分布函数 或摩尔分率分布函数
终止次数的一半
Nx = N0x px-2(1 – p)3/2
x-聚体的重量分率
Wx W
= x2px-2(1- p)3/2
说明偶合终止时的平均 聚合度是歧化终止时的2 倍
思考题
判断下列单体哪些能进行自由基聚合,哪些不能, 并说明原因?
异丁烯,丙烯,醋酸烯丙酯,丁二烯, 甲基丙烯酸甲酯,丙烯腈
醋酸烯丙酯(CH2=CH-CH2OCOCH3)是典 型的烯丙基单体,聚合速率很低,聚合度只能达到
14。
丙烯、异丁烯都属于烯丙基单体,对自由基聚 合的活性很低,只能进行配位聚合(丙烯)和阳离 子聚合(异丁烯)。
1 N0 = Xn = 1-p N Wx x = x2px-1(1 – p)2 Xw = W 1+p 2 分子量分布宽度 = = 1-p 1-p Xn =1+p=2 D= Xw
偶合终止
通过偶合终止成某一聚合度的大分子,可能有许多种偶合 情况,因此计算较歧化终止时略显复杂。通过对各步几率的计 算,可以求得对应的形成x-聚体的几率
甲基丙烯酸甲酯 CH3 CH3 增长 C H C 2 MnH2C C + O C O C OCH3 OCH
3
CH3 Mn+1H2C C O C OCH3
增长 CH CH3 3 CH3 H2C C Mn+1H2C C MnH2C C + CN CN CN 甲基丙烯腈 原因:(1)由于酯和腈取代基具有吸电子作用,能稳定自由基, 降低了链转移的活性。 (2)由于取代基的吸电子作用,使单体双键上的电子云密度降 低,更易接受链自由基的进攻,即更易进行加成反应,单体聚合 的活性高。
2. 10. 2 实现CRP的途径
1. 共价休眠种的可逆均裂 2. 可逆形成稳定高价自由基
3. 再生转移
1. 共价休眠种的可逆均裂
(1)氮氧自由基法(NMR)
增长自由基 失活反应速率常数
P· + R·
高分子科学基础课件-自由基链式聚合

3.3 自 由 基 聚 合 反 應 速 率 方 程
3.3.3 平均動力學鏈長(ν)
平均每一個鏈自由基從引發到終止過程中(包括鏈轉移反應 的延續)所消耗的單體分子數。
單位時間內每一個鏈自由基消耗的單體數:
N* = 鏈增長速率/鏈自由基濃度 = Rp/[M•] 每一個鏈自由基的平均壽命:
自動加速作用:隨著反應進行,本體或高濃度聚合體系的粘 度會明顯增大,鏈自由基擴散速率下降,雙基終止困難,kt 下降明顯;粘度增加對單體小分子的擴散影響不大,鏈自由 基與單體之間的鏈增長速率影響不大,因此(kp/kt1/2)顯著增 大,聚合反應速率不降反升。
3.3 自 由 基 聚 合 反 應 速 率 方 程
= 鏈自由基總數/鏈自由基消失速率 = [M•]/Rt
n = N* = Rp/Rt 穩態時Rt =Ri,
n = kp[M]/2(fktkd[I])1/2
3.3 自 由 基 聚 合 反 應 速 率 方 程
動力學鏈長與平均聚合度的關係
無鏈轉移反應時,每一條增長鏈都是由一個初級自由基引 發而成,因而ν=平均每條增長鏈所含的單體單元數: 當發生歧化終止時, 兩條增長鏈生成兩個聚合物分子,因而 聚合產物的 Xn = n; 當發生偶合終止時,兩條增長鏈結合生成一個聚合物分子, 因而聚合產物的Xn = 2n 。
CH3
N
+
CH3
O
O
COOC
CH3 N+ CH3
O C O + PhCO2-
3.4 自 由 基 聚 合 的 鏈 引 發 反 應
(4)含功能基引發劑
含功能基的引發劑可把所含功能基引入聚合物分子鏈的末端合成末端功能
第二章自由基链式聚合反应
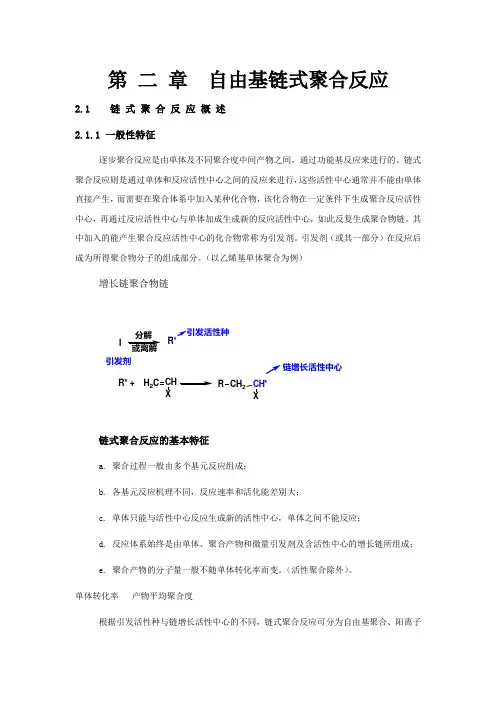
第 二 章 自由基链式聚合反应2.1 链 式 聚 合 反 应 概 述 2.1.1 一般性特征逐步聚合反应是由单体及不同聚合度中间产物之间,通过功能基反应来进行的。
链式聚合反应则是通过单体和反应活性中心之间的反应来进行,这些活性中心通常并不能由单体直接产生,而需要在聚合体系中加入某种化合物,该化合物在一定条件下生成聚合反应活性中心,再通过反应活性中心与单体加成生成新的反应活性中心,如此反复生成聚合物链。
其中加入的能产生聚合反应活性中心的化合物常称为引发剂。
引发剂(或其一部分)在反应后成为所得聚合物分子的组成部分。
(以乙烯基单体聚合为例)增长链聚合物链链式聚合反应的基本特征a. 聚合过程一般由多个基元反应组成;b. 各基元反应机理不同,反应速率和活化能差别大;c. 单体只能与活性中心反应生成新的活性中心,单体之间不能反应;d. 反应体系始终是由单体、聚合产物和微量引发剂及含活性中心的增长链所组成;e. 聚合产物的分子量一般不随单体转化率而变。
(活性聚合除外)。
单体转化率 产物平均聚合度根据引发活性种与链增长活性中心的不同,链式聚合反应可分为自由基聚合、阳离子IR R* +H 2C CHXR CH 2CH*X链增长活性中心引发剂分解或离解聚合、阴离子聚合和配位聚合等。
2.1.2 烯类单体的聚合反应性能单体的聚合反应性能(适于何种聚合机理)与其结构密切相关。
乙烯基单体(CH2=CHX )的聚合反应性能主要取决于双键上取代基的电子效应。
(1)为给(推)电子基团增大电子云密度,易与阳离子活性种结合分散正电性,稳定阳离子因此带给电子基团的烯类单体易进行阳离子聚合,如X = -R ,-OR ,-SR ,-NR2等。
(2) X 为吸电子基团降低电子云密度,易与富电性活性种结合分散负电性,稳定活性中心由于阴离子与自由基都是富电性的活性种,因此带吸电子基团的烯类单体易进行阴离子聚合与自由基,如X = -CN ,-COOR ,-NO2等;但取代基吸电子性太强时一般只能进行阴离子聚合。
链式聚合反应动力学
链式聚合反应动力学链式聚合反应动力学(Chain Growth Polymerization Kinetics)是在高分子化学中非常重要的一部分。
它描述了在聚合反应中分子链的生长方式,对于理解聚合反应的机理和控制高分子结构具有重要意义。
本文将介绍链式聚合反应的基本原理和动力学过程。
1. 引言链式聚合反应是一种通过添加单体分子以及催化剂引发的高分子化学反应。
通过这种反应方式,单体分子会逐步加入到正在生长的高分子链的端部,形成更长的高分子链。
链式聚合反应可以分为自由基聚合、阴离子聚合、阳离子聚合等不同类型,此处以自由基聚合为例进行论述。
2. 反应机理自由基聚合是最常见的链式聚合反应类型。
在自由基聚合中,反应的起始步骤是通过引发剂将单体分子转化为自由基。
这些自由基与单体分子发生反应,生成更多的自由基。
随着反应的进行,自由基不断地吸收单体分子,使高分子链不断地生长。
3. 反应速率方程链式聚合反应速率通常遵循某种形式的链式增长机制。
常见的链式聚合反应速率方程包括弗尔伯格公式和马约纳-里斯公式等。
这些公式描述了聚合反应速率与反应物浓度、引发剂浓度、孤立自由基浓度等因素之间的关系。
4. 聚合动力学过程在链式聚合反应过程中,有两个关键的动力学步骤:引发步骤和传递步骤。
引发步骤是指引发剂与单体分子之间的反应,生成自由基。
传递步骤是指自由基与单体分子之间的反应,使高分子链生长。
这两个步骤的速率决定了聚合反应的速度和聚合物链的长度。
5. 受控聚合反应链式聚合反应可以通过不同的方式进行控制,以获得特定结构和性质的高分子材料。
其中包括控制引发步骤和传递步骤的方法。
例如,可以使用特定类型的引发剂来控制自由基的生成速率,从而调节聚合反应的速度。
另外,通过引入功能性单体或交联剂,可以调节传递步骤的速率,控制高分子链的分支化或交联程度。
6. 应用链式聚合反应广泛应用于合成各种高分子材料,如聚乙烯、聚丙烯、聚苯乙烯等。
通过控制聚合反应的参数,可以获得不同结构、分子量和分子量分布的聚合物。
《自由基链式聚合反应》课件

b.空间位阻 体积较大的基团,妨碍反应中心的靠近,使得自
由基活性降低。如:(C6H5)3C· c.自由基(独电子)所在的碳原子上所接基团的 极性
若为吸电子基,比较稳定,活性小 若为推电子基,稳定性差,活泼
常见自由基的活泼次序见P72 H·>CH3·>C6H5·>RCH2·>R2CH·>Cl3C·> R3C·>Br3C·>……
M n1 M n Ke
kp kdp
1
M e
G G RT ln QC
平衡时 G 0
G RTe ln Ke
而
G H TeS RTe ln Ke
Te
H S R ln Ke
S
H R ln[M ]e
P71 式(3-9)
Te——平衡时的温度,即上限温度
规定 M e 1mol / l 时的平衡温度为聚合上限温度。
度减小,即熵值要变小,△S<0,此时 G H TS ,则要看 H 与TS 的相对大小,当 H TS
时,△G<0能聚合。
随着T↑ H 与TS 逐渐接近,当增到 H TS
时,则聚合反应不再进行,而逆向的解聚反应则易进 行,故当二者相等时的温度应为聚合的上限温度。
G H TCS 0
TC
H S
0自发进行 G 0平衡
0不能自发进行
nM 单体
Mn 聚合物
(p)
G H TS
G H TS
H — 聚合热 G GP GM S S P SM
讨论:
1)H 0(放热) 则G H TS 0
若S 0 能聚合
2)H 0(放热)
若S 0
则要看H与TS的相对大小
第二章 自由基链式聚合2

要分析清楚影响二者的因素和控制方法,首先应该探讨 自由基聚合机理,从研究聚合动力学问题,描述其基元反应 及其特征开始。
2.4.1
链引发反应是形成单体自由基活性种的反应。 引发剂、光能、热能、辐射能等均能使单体生成单体自 由基。
由引发剂引发时,由两步反应组成: (a) (b)
活化能E ( kJ/mol ) 高/约105 ~150
链终止反应受扩散控制
Tab.自由基聚合的终止方式(60℃)
单体 丙烯腈 苯乙烯 甲基丙烯酸甲酯 醋酸乙烯酯
偶合/% 约100 77 21 0
歧化/% 0 23 79 约100
一般而言,单体位阻大,聚合温度高,多以岐化终止为主。
基元反应
速率常数
(s-1)
反应物浓度
(mol/L)
链增长 链终止
102 ~104 106 ~108
2.5.2 引发剂分解动力学
(a) (b)
R·
CH2 = CH0的一半,[I]/[I]0=0.5时 所需的时间,以t1/2表示。
kd和温度T有关,所以,半衰期t1/2也因T的不同而不同
引发剂分解速率常数kd与温度之间的关系遵循阿累 尼乌斯(Arrhenius)经验公式。
水溶性
HO RO
OH + Fe2+ OH + Fe2+ + Fe2+
HO HO SO42
+ HO + Fe3+ + RO + Fe3+ + SO4 + Fe3+
S2O82
亚硫酸盐和硫代硫酸盐常与过硫酸盐构成氧化—还原体系, 形成两个自由基。
S2O82 + SO32 S2O82 + S2O32 SO42 SO42 + SO4 + SO4 + SO3 + S2O3
第二节 自由基链式聚合反应

第二节自由基链式聚合反应一、链式聚合反应概述⏹ 1. 引言聚合反应:开环聚合,依条件不同可为逐步或为链式聚合反应。
此类聚合反应则是通过单体和反应活性中心之间的反应来进行,这些活性中心通常并不能由单体直接产生,而需要在聚合体系中加入某种化合物,该化合物在一定条件下生成聚合反应活性中心,再通过反应活性中心与单体加成生成新的反应活性中心,如此反复生成聚合物链。
其中加入的能产生聚合反应活性中心的化合物常称为引发剂。
引发剂(或其一部分)在反应后成为所得聚合物分子的组成部分。
应需要活性中心。
反应中一旦形成单体活性中心,就能很快传递下去,瞬间形成高分子。
平均每个大分子的生成时间很短(零点几秒到几秒)。
连锁聚合反应的特征:聚合过程由链引发、链增长和链终止几步基元反应组成,各步反应速率和活化能差别很大。
反应体系中只存在单体、聚合物和微量引发剂。
进行连锁聚合反应的单体主要是烯类、二烯类化合物。
2.链式聚合反应的分类根据活性中心不同,连锁聚合反应又分为:自由基聚合:活性中心为自由基;阳离子聚合:活性中心为阳离子;阴离子聚合:活性中心为阴离子;配位离子聚合:活性中心为配位离子二、烯类单体的聚合反应性能主要取决于双键上取代基的电子效应。
1.连锁聚合的单体连锁聚合的单体包括单烯类、共轭二烯类、炔类、羰基和环状化合物。
不同单体对聚合机理的选择性:受共价键断裂后的电子结构控制。
2.链式聚合反应的分类(1) X为给(推)电子基团H2C CHX增大电子云密度,易与阳离子活性种结合带给电子基团的烯类单体易进行阳离子聚合,如X = -R ,-OR ,-SR ,-NR 2等。
(2) X 为吸电子基团由于阴离子与自由基都是富电性的活性种,因此带吸电子基团的烯类单体易进行阴离子聚合与自由基,如X = -CN ,-COOR 等分子中含有吸电子基团,如腈基、羰基(醛、酮、酸、酯)等,碳—碳双键上电子云密度降低,并使形成的阴离子活性种具有共轭稳定作用,因此有利于阴离子聚合进行。
第2.1 -2.2节 链式聚合反应概述 连锁聚合单体
偏二氰乙烯CH2=C(CN)2、硝基乙烯,
因为取代基吸电子性太强时,一般只能进行阴 离子聚合。
氯乙烯中 Cl 是产生吸电子诱导效应,但 产生的 p-π共轭效应是供电子的,但两者均 较弱,因此氯乙烯不能进行阴离子聚合和阳 离子聚合,只能进行自由基聚合。 丙烯腈、丙烯酸酯类可以进行自由基型和 阴离子型2种聚合反应。
第2.1节 链式(连锁)聚合反应概述
一、 一般性特征 链式聚合反应是通过单体和反应活性中心之 间的反应来进行,这些活性中心通常并不能由单 体直接产生,而需要在聚合体系中加入某种化合 物,该化合物在一定条件下生成聚合反应活性中 心,再通过反应活性中心与单体加成生成新的反 应活性中心,如此反复生成聚合物链。
是否所有的烯烃都可以作为连锁 聚合反应的单体呢? 烯烃的化学结构与其聚合反应历 程有无关联性?
第2.2节 连锁聚合单体
一、取代基数目、位置、大小决定烯烃能否进行聚合
1.一取代烯烃原则上都能够进行聚合。
α β CH2=CH—X 一取代乙烯
一取代烯烃中α碳原子上1个取代基所产生的 位阻较小,一般连锁聚合反应通常都是从β碳原子 受到活性中心的进攻而开始的。β碳原子上没有取 代基不存在位阻。所以β碳原子上没有取代基的一 取代烯烃能够顺利进行连锁聚合反应。
★★ 可见:一取代和1,1-二取代乙烯是连 锁聚合单体的两种主要类型。其他情况必须特别 注意判断,除氟取代以外一般都无法进行自由基 聚合反应。
当取代基为F时,它的一、二、三 、四取代乙烯都可以参加聚合反应。 由于F原子半径与H原子半径非常接近,在 加成反应中的位阻很小,所以在判断取代烯烃 能否进行聚合时常常将其视同于H原子。 例如:三氟氯乙烯(CF2=CFCl)就与氯乙 烯相似而能够进行自由基聚合。
第二章 自由基链式聚合4
向引发剂的链转移
使引发剂效率f 降低
即诱导分解:向引发剂转移使原来自由基终止成 稳定分子,另产生了一新自由基。自由基数并无 增减,徒然消耗一引发剂分子,导致f降低。
使聚合度Xn降低
[I ] ktRp [S] 1 = k 2[M]2 + CM + CS [M] + CI [M] Xn p
虽然CI值比CM大,但因为影响聚合度的是CI[I]/[M]。 所以向引发剂转移引起的分子量下降不如向单体转移明显。
第 二 次 链 转 移 第 三 次 链 转 移 第 次 链 转 移 终 止 X
第 一 次 链 转 移
聚合度X1
聚合度X2
聚合度X3
聚合度Xn
动力学链长ν
链转移反应对n不产生影响,而对Xn有影响
2.7.2 链转移对反应速率的影响
H CH2-C·+ YS X
链转移速率常数 再引发速率常数
ktr
H CH2-CY + S· X
+ M
SMn·
SM2·
M
SM·
ka
虽然自由基数量不变,对反应速率看似没有影响, 但是,却因新自由基的活性及ka的不同而对其产生不 同的影响
kp >> ktr ka kp ka < kp kp << ktr ka kp
聚合速率R 不变 减小
性质 正常的链转移 缓聚
不变
调节聚合
ka < kp
ka = 0
双基歧化终止
Xn =
Rp Rt + ktr,M[M· ][M] + ktr,S[M· ][S] + ktr,I[M· ][I]
歧化终止
关于PVDF的一些共享知识
是聚合热可由键能来计算的理论基础,也是取代基对聚合热影响的内在因素。聚
合热估算值偏离实验值,主要是由取代基的位阻效应、电子效应、氢键和溶剂化
等原因造成的。
1.取代基的位阻效应使聚合热降低 单取代烯烃的位阻效应影响不大,因 此聚合热计算值与实验值相近。1,1—双取代烯烃处于单体状况时,取代基能自 由排布,形成聚合物后,取代基挤在一起,免不了有键的伸缩、键角的变化、未 键合原于间的相互作用等因素,从而储存了部分内能,使聚合热降低很多。例如 异丁烯(—ΔH =51.5kJ/mol),甲基丙烯酸甲酯(—ΔH=56.5kJ/mol),α—甲 基苯乙烯(—ΔH=35kJ/mol),比相应的单取代乙烯的聚合热要低得多。甲醛分 子上引入甲基后的位阻效应对聚合热的降低特别敏感,乙醛 ΔH ≈ 0,以致常 温下不能聚合。
α—甲基苯乙烯中苯基的共轭效应、甲基的超共轭效应和两个基团的位阻效 应对聚合热的影响,方向一致,三者叠加在一起,使聚合热降低很多。
3.电负性强的取代基,将使聚合热升高 如氯乙烯(—ΔH=95.8kJ/mol)、 硝基乙烯(—ΔH=90.8U/mol)、偏二氯乙烯(—ΔH=129.7kJ/mol)、四氟乙 烯(—ΔH = 154.8kJ/mol)等。偏二氯乙烯中两个氯原子的位阻效应和电负性 对聚合热的影响有所抵消,因此其聚合热比计算值低得不多。四氟乙烯聚合热特 别高,可能与含氟烃类中碳一碳键能较大有关,例如六氟乙烷 C—C 键能为 520kJ /mol,而乙烷中 C—C 键能为 347kJ/mol。
3.2 自由基 聚合方法
3
3.2 自 由 基 链 式 聚 合 反 应
2. 溶液聚合 溶液聚合是将单体和引发剂溶于适当溶剂中,在溶液状态下进 行的聚合反应。 生成的聚合物溶于溶剂的叫均相溶液聚合;聚合产物不溶于溶 剂的叫非均相溶液聚合。 优点: (i)聚合热易扩散,聚合反应温度易控制; (ii)体系粘度低,自动加速作用不明显;反应物料易输送; (iii)体系中聚合物浓度低,向高分子的链转移生成支化或交 联产物较少,因而产物分子量易控制,分子量分布较窄;
乳液聚合最常使用的是阴离子型乳化剂,而非离子型乳化 剂一般用做辅助乳化剂与阴离子型乳化剂配合使用以提高 乳液的稳定性。
12
3.2 自 由 基 链 式 聚 降低表面张力,便于单体分散成细小的液滴,即分散 单体; (ii)在单体液滴表面形成保护层,防止凝聚,使乳液稳定; (iii)增溶作用:当乳化剂浓度超过一定值时,就会形成胶 束(micelles),胶束呈球状或棒状,胶束中乳化剂分子的极 性基团朝向水相,亲油基指向油相,能使单体微溶于胶束内。 乳化剂能形成胶束的最低浓度叫临界胶束浓度(简称 CMC),CMC越小,越易形成胶束,乳化能力越强。
1
3.2 自 由 基 链 式 聚 合 反 应
工业上多采用两段聚合工艺:
(i) 预聚合:在较低温度下预聚合,转化率控制在10~30%, 体系粘度较低,散热较容易;
(ii) 后聚合:更换聚合设备,分步提高聚合温度,使单体 转化率>90%。
本体聚合根据聚合产物是否溶于单体可分为两类: (i)均相聚合:聚合产物可溶于单体,如苯乙烯、MMA 等;
5
3.2 自 由 基 链 式 聚 合 反 应
超临界流体:性质介乎液体与气体之间,具有液体的溶解 能力。 超临界CO2做聚合溶剂:无毒、便宜、易从聚合产物中除去 和循环使用。 3. 悬浮聚合 悬浮聚合是通过强力搅拌并在分散剂的作用下,把单体分散 成无数的小液珠悬浮于水中由油溶性引发剂引发而进行的聚 合反应。 在悬浮聚合体系中,单体不溶或微溶于水,引发剂只溶于单 体,水是连续相,单体为分散相,是非均相聚合反应。