
半导体材料能带测试及计算
半导体材料能带测试及计算对于半导体,是指常温下导电性能介于导体与绝缘体之间的材料,其具有一定的带隙(E g)。
通常对半导体材料而言,采用合适的光激发能够激发价带(VB)的电子激发到导带(CB),产生电子与空穴对。
图1. 半导体的带隙结构示意图。
在研究中,结构决定性能,对半导体的能带结构测试十分关键。
通过对半导体的结构进行表征,可以通过其电子能带结构对其光电性能进行解析。
对于半导体的能带结构进行测试及分析,通常应用的方法有以下几种(如图2):1.紫外可见漫反射测试及计算带隙E g;2.VB XPS测得价带位置(E v);3.SRPES测得E f、E v以及缺陷态位置;4.通过测试Mott-Schottky曲线得到平带电势;5.通过电负性计算得到能带位置.图2. 半导体的带隙结构常见测试方式。
1.紫外可见漫反射测试及计算带隙紫外可见漫反射测试2.制样:背景测试制样:往图3左图所示的样品槽中加入适量的BaSO4粉末(由于BaSO4粉末几乎对光没有吸收,可做背景测试),然后用盖玻片将BaSO4粉末压实,使得BaSO4粉末填充整个样品槽,并压成一个平面,不能有凸出和凹陷,否者会影响测试结果。
样品测试制样:若样品较多足以填充样品槽,可以直接将样品填充样品槽并用盖玻片压平;若样品测试不够填充样品槽,可与BaSO4粉末混合,制成一系列等质量分数的样品,填充样品槽并用盖玻片压平。
图3. 紫外可见漫反射测试中的制样过程图。
1.测试:用积分球进行测试紫外可见漫反射(UV-Vis DRS),采用背景测试样(BaSO4粉末)测试背景基线(选择R%模式),以其为background测试基线,然后将样品放入到样品卡槽中进行测试,得到紫外可见漫反射光谱。
测试完一个样品后,重新制样,继续进行测试。
•测试数据处理数据的处理主要有两种方法:截线法和Tauc plot法。
截线法的基本原理是认为半导体的带边波长(λg)决定于禁带宽度E g。
两者之间存在E g(eV)=hc/λg=1240/λg(nm)的数量关系,可以通过求取λg来得到E g。
由于目前很少用到这种方法,故不做详细介绍,以下主要来介绍Tauc plot法。
具体操作:1、一般通过UV-Vis DRS测试可以得到样品在不同波长下的吸收,如图4所示;图4. 紫外可见漫反射图。
2. 根据(αhv)1/n = A(hv – Eg),其中α为吸光指数,h为普朗克常数,v为频率,Eg为半导体禁带宽度,A为常数。
其中,n与半导体类型相关,直接带隙半导体的n取1/2,间接带隙半导体的n为2。
3. 利用UV-Vis DRS数据分别求(αhv)1/n和hv=hc/λ, c为光速,λ为光的波长,所作图如图5所示。
所得谱图的纵坐标一般为吸收值Abs,α为吸光系数,两者成正比。
通过Tauc plot来求Eg时,不论采用Abs还是α,对Eg值无影响,可以直接用A替代α,但在论文中应说明。
4. 在origin中以(αhv)1/n对hv作图,所作图如图5所示ZnIn2S4为直接带隙半导体,n取1/2),将所得到图形中的直线部分外推至横坐标轴,交点即为禁带宽度值。
图5. Tauc plot图。
图6与图7所示是文献过测试UV-Vis DRS计算相应半导体的带隙Eg的图。
图6. W18O19以及Mo掺杂W18O19 (MWO-1)的紫外可见漫反射图和Tauc plot图。
图7. ZnIn2S4(ZIS)以及O掺杂ZIS的紫外可见漫反射图和Tauc plot图。
2.VB XPS测得价带位置(Ev)根据价带X射线光电子能谱(VB XPS)的测试数据作图,将所得到图形在0 eV附近的直线部分外推至与水平的延长线相交,交点即为Ev。
如图8,根据ZnIn2S4以及O掺杂ZnIn2S4的VB XPS图谱,在0 eV附近(2 eV 和1 eV)发现有直线部分进行延长,并将小于0 eV的水平部分延长得到的交点即分别为ZnIn2S4以及O掺杂ZnIn2S4的价带位置对应的能量(1.69 eV和0.73 eV)。
如图9为TiO2/C的VB XPS图谱,同理可得到其价带位置能量(3.09 eV)。
图8. ZnIn2S4(ZIS)以及O掺杂ZIS的VB XPS图。
图9. TiO2/C HNTs的VB XPS图。
3.SRPES 测得E f、E v以及缺陷态位置图 2.3所示是文献过测同步辐射光电子发射光谱(SRPES)计算相应半导体的E f、E v以及缺陷态位置。
图2.3a是通过SRPES测得的价带结构谱图,通过做直线部分外推至与水平的延长线相交,得到价带顶与费米能级的能量差值(E VBM-E f);该谱图在靠近0 eV处(费米能级E f)为缺陷态的结构,如图2.3b所示,取将积分面积一分为二的能量位置定义为缺陷态的位置。
图2.3c是测得的二次电子的截止能量谱图,加速能量为39 eV,根据计算加速能量与截止能量的差值,即可得到该材料的功函数,进一步得到该材料的费米能级(E f)。
图10. W18O19以及Mo掺杂W18O19 (MWO-1)的SRPES图以及其带隙结构示意图。
4.通过测试Mott-Schottky曲线得到平带电势测试方法在一定浓度的Na2SO4溶液中测试Mott-Schottky曲线,具体的测试方法如下:1.配置一定浓度的Na2SO4溶液;2.将一定量待测样品分散于一定比例的乙醇与水混合液中,超声分散后,将导电玻璃片浸入(注意控制浸入面积)或将一定量样品滴在一定面积的导电玻璃上,待其干燥后可进行测试(此步骤制样一定要均匀,尽可能薄。
样品超声前可先进行研磨,超声时可在乙醇溶液中加入微量乙基纤维素或Nafion溶液);3.三电极体系测试,电解液为Na2SO4溶液,参比电极为Ag/AgCl电极,对电极为铂网电极,工作电极为具有待测样品的导电玻璃;4.在一定电压围(一般为-1 ~ 1 V vs Ag/AgCl)进行测试,改变测试的频率(一般为500、1000以及2000 Hz),得到相应的测试曲线。
具体的设置界面如图11和图12所示。
图11. 测试设置界面1。
图12. 测试设置界面2。
•测试数据处理测试的数据转换为txt格式,根据测得的数据可计算半导体材料的平带电势。
对于半导体在溶液中形成的空间电荷层(耗尽层),可用以下公式计算其平带电势:斜率为负时对应p型半导体,斜率为正时对应n型半导体。
由于电极的电容由双电层电容(C dl)以及空间电荷电容(C sc)两部分组成,且但是一般C sc << C dl,故有C= C sc= C ̋,根据txt数据(图13)的第一列(E)和第三列(Z ̋),分别转换为NHE电位以及C sc = C = C ̋= -1/wZ ̋= -1/2πfZ ̋,做出1/C2-E图即可得到Mott-Schottky曲线,将直线部分外推至横坐标轴,交点即为平带电势。
一般对于n型半导体,导带底位置与平带电势一致,可认为平带电势为导带底位置。
图13. 保存的txt数据。
图14. Mott-Schottky曲线。
图15与图16所示是文献过测试Mott-Schottky曲线得到半导体的平带电位(导带位置E v)。
如图15,根据Co9S8和ZnIn2S4的Mott-Schottky曲线图,可以得到Co9S8和ZnIn2S4的平带电位分别为-0.75 eV和-0.95 eV,由于斜率为正时对应n型半导体,Co9S8和ZnIn2S4均为n型半导体,可以认为其导带位置为-0.75 eV 和-0.95 eV。
如图16为P-In2O3和C-In2O3的Mott-Schottky曲线图,同理可得到其平带位置。
图15. Co9S8和ZnIn2S4的Mott-Schottky曲线图。
图16. P-In2O3和C-In2O3的Mott-Schottky曲线图。
5.通过计算得到能带位置对于纯的单一半导体,可根据测得的禁带宽度(0.5Eg)来计算其导带和价带位置:价带:E VB= X− Ee + 0.5Eg导带:E CB= X− Ee − 0.5Eg其中,X为半导体各元素的电负性的几何平均值计算的半导体的电负性,Ee 为自由电子在氢标电位下的能量。
值得注意的是,在半导体存在缺陷或者与其它材料复合时,实际的带隙结构计算可能存在偏差,一般通过前面提到的测试方法与该计算结合使用,得到比较合理的测试结果。
6.附录(常用半导体能带结构)附件下载地址:https://pan.baidu./s/1GRenMLRQxUXmOPOiPXDikA 提取码: pvs9参考文献:[1] S. Wang, B.Y. Guan, X. Wang, X.W.D. Lou, Formation of Hierarchical Co9S8ZnIn2S4Heterostructured Cages as an Efficient Photocatalyst for Hydrogen Evolution, Journal of the American Chemical Society, 140 (2018) 15145-15148.[2] N. Zhang, A. Jalil, D. Wu, S. Chen, Y. Liu, C. Gao, W. Ye, Z. Qi, H. Ju, C. Wang, X. Wu, L. Song, J. Zhu, Y. Xiong, Refining Defect States in W18O49 by Mo Doping: A Strategy for Tuning N2Activation towards Solar-Driven Nitrogen Fixation, J Am Chem Soc, 140 (2018) 9434-9443.[3] W. Yang, L. Zhang, J. Xie, X. Zhang, Q. Liu, T. Yao, S. Wei, Q. Zhang, Y. Xie, Enhanced Photoexcited Carrier Separation in Oxygen-Doped ZnIn2S4 Nanosheets for Hydrogen Evolution, Angew Chem Int Ed, 55 (2016) 6716-6720.[4] Z. Liang, X. Bai, P. Hao, Y. Guo, Y. Xue, J. Tian, H. Cui, Full solar spectrum photocatalytic oxygen evolution by carbon-coated TiO2hierarchical nanotubes, Applied Catalysis B: Environmental, 243 (2018) 711-720.[5] Y.X. Pan, Y. You, S. Xin, Y. Li, G. Fu, Z. Cui, Y.L. Men, F.F. Cao, S.H. Yu, J.B. Goodenough, Photocatalytic CO2Reduction by Carbon-Coated Indium-Oxide Nanobelts, J Am Chem Soc, 139 (2017) 4123-4129.[6] American Mineralogist, V olume 85, pages 543–556, 2000.。
1半导体材料导电类型的测定

1半导体材料导电类型的测定半导体材料是一类介于导体和绝缘体之间的材料,其导电类型则可以根据能带结构和杂质掺杂来确定。
在本文中,我们将讨论半导体材料导电类型的测定以及导电类型的转变。
半导体材料的导电类型主要分为p型和n型。
在纯净的半导体材料中,只有少量的自由电子和空穴能够参与导电,因此电导率较低。
但是通过掺杂可以增加半导体材料的导电性能。
p型半导体是通过在半导体基体中引入少量的杂质原子,如三价元素硼(B),来增加半导体中的空穴浓度。
在掺杂过程中,原来的半导体材料(如硅或锗)会失去一个电子,形成一个不满的能带,同时该杂质原子会提供一个空穴,使得材料呈现p型导电特性。
n型半导体是通过在半导体基体中引入少量的杂质原子,如五价元素磷(P)或硼(B),来增加半导体中的自由电子浓度。
在这种情况下,杂质原子会提供一个额外的电子,使得材料呈现n型导电特性。
为了确定半导体材料的导电类型,可以使用多种实验方法:1.霍尔效应测量:霍尔效应是利用半导体材料中的电子和空穴对载流子移动的方式进行测量。
通过施加一个横向磁场,可以观察到横向电场产生的电压。
根据这个电压的正负和大小,可以确定半导体材料的导电类型。
2.热平衡法:通过测量材料在不同温度下的电导率,可以确定其导电类型。
如果电导率随着温度的升高而增加,则说明该材料为n型导电;如果电导率随着温度的升高而减小,则说明该材料为p型导电。
3.半导体电极测量:通过在半导体材料的不同位置上放置电极,并通过测量电极上的电流来确定导电类型。
如果在电极之间存在电流,则说明该材料为n型导电;如果在电极外部存在电流,则说明该材料为p型导电。
除了以上的方法,还可以利用光电导性测量法、霍尔电压测量法等来确定半导体材料的导电类型。
在实际应用中,半导体材料的导电类型可以通过掺杂方法进行调控。
通过合适的杂质元素掺杂以及掺杂浓度的控制,可以改变半导体材料的导电类型,从而满足不同的应用需求。
综上所述,半导体材料的导电类型可以通过多种实验方法来确定,包括霍尔效应测量、热平衡法和半导体电极测量等。
(完整版)半导体材料光学带隙的计算
半导体材料光学带隙的计算禁带宽度是半导体的一个重要特征参量,其大小主要决定于半导体的能带结构,即与晶体结构和原子的结合性质等有关。
禁带宽度的大小实际上是反映了价电子被束缚强弱程度的一个物理量,也就是产生本征激发所需要的最小能量。
禁带宽度可以通过电导率法和光谱测试法测得,为了区别用电导率法测得禁带宽度值,用光谱测试法测得的禁带宽度值又叫作光学带隙。
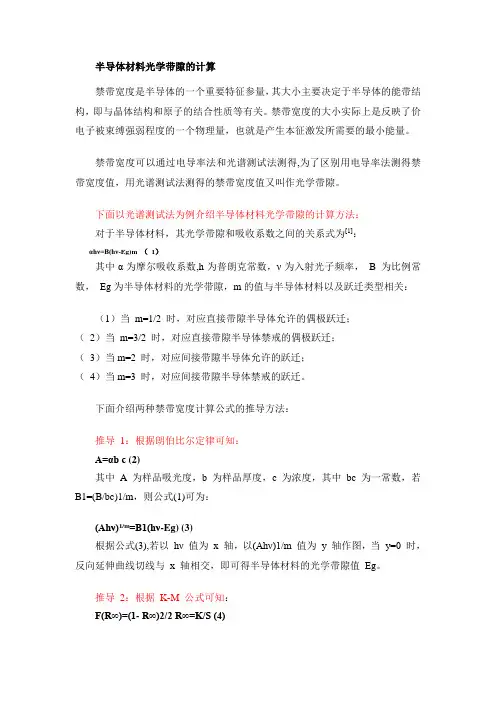
下面以光谱测试法为例介绍半导体材料光学带隙的计算方法:对于半导体材料,其光学带隙和吸收系数之间的关系式为[1]:αhν=B(hν-Eg)m (1)其中α为摩尔吸收系数,h为普朗克常数,ν为入射光子频率, B 为比例常数,Eg为半导体材料的光学带隙,m的值与半导体材料以及跃迁类型相关:(1)当m=1/2 时,对应直接带隙半导体允许的偶极跃迁;(2)当m=3/2 时,对应直接带隙半导体禁戒的偶极跃迁;(3)当m=2 时,对应间接带隙半导体允许的跃迁;(4)当m=3 时,对应间接带隙半导体禁戒的跃迁。
下面介绍两种禁带宽度计算公式的推导方法:推导1:根据朗伯比尔定律可知:A=αb c (2)其中 A 为样品吸光度,b 为样品厚度,c 为浓度,其中bc 为一常数,若B1=(B/bc)1/m,则公式(1)可为:(Ahν)1/m=B1(hν-Eg) (3)根据公式(3),若以hν 值为x 轴,以(Ahν)1/m 值为y 轴作图,当y=0 时,反向延伸曲线切线与x 轴相交,即可得半导体材料的光学带隙值Eg。
推导2:根据K-M 公式可知:F(R∞)=(1- R∞)2/2 R∞=K/S (4)其中R∞为绝对反射率(在日常测试中可以用以硫酸钡做参比测得的样品相对反射率代替[2]),K 为吸收系数,S 为散射系数。
若假设半导体材料分散完全或者将样品置于600入射光持续光照下可认为K=2α[3]。
因在一定温度下样品散射系数为一常数,假设比例常数为B2,,我们可通过公式(4)和公式(1)可得:(F(R∞) hν)1/m=B2(hν-Eg) (5)根据公式(5),若以hν 值为x 轴,以(F(R∞) hν)1/m值为y 轴作图,当y=0 时,反向延伸曲线切线与x 轴相交,即可得半导体材料的光学带隙值Eg。
半导体材料光学带隙的计算

半导体材料光学带隙的计算禁带宽度是半导体的一个重要特征参量,其大小主要决定于半导体的能带结构,即与晶体结构和原子的结合性质等有关。
禁带宽度的大小实际上是反映了价电子被束缚强弱程度的一个物理量,也就是产生本征激发所需要的最小能量。
禁带宽度可以通过电导率法和光谱测试法测得,为了区别用电导率法测得禁带宽度值,用光谱测试法测得的禁带宽度值又叫作光学带隙。
下面以光谱测试法为例介绍半导体材料光学带隙的计算方法:对于半导体材料,其光学带隙和吸收系数之间的关系式为[1]:αhν=B(hν-Eg)m (1)其中α为摩尔吸收系数,h为普朗克常数,ν为入射光子频率, B 为比例常数,Eg为半导体材料的光学带隙,m的值与半导体材料以及跃迁类型相关:(1)当m=1/2 时,对应直接带隙半导体允许的偶极跃迁;(2)当m=3/2 时,对应直接带隙半导体禁戒的偶极跃迁;(3)当m=2 时,对应间接带隙半导体允许的跃迁;(4)当m=3 时,对应间接带隙半导体禁戒的跃迁。
下面介绍两种禁带宽度计算公式的推导方法:推导1:根据朗伯比尔定律可知:A=αb c (2)其中 A 为样品吸光度,b 为样品厚度,c 为浓度,其中bc 为一常数,若B1=(B/bc)1/m,则公式(1)可为:(Ahν)1/m=B1(hν-Eg) (3)根据公式(3),若以hν 值为x 轴,以(Ahν)1/m 值为y 轴作图,当y=0 时,反向延伸曲线切线与x 轴相交,即可得半导体材料的光学带隙值Eg。
推导2:根据K-M 公式可知:F(R∞)=(1- R∞)2/2 R∞=K/S (4)其中R∞为绝对反射率(在日常测试中可以用以硫酸钡做参比测得的样品相对反射率代替[2]),K 为吸收系数,S 为散射系数。
若假设半导体材料分散完全或者将样品置于600入射光持续光照下可认为K=2α[3]。
因在一定温度下样品散射系数为一常数,假设比例常数为B2,,我们可通过公式(4)和公式(1)可得:(F(R∞) hν)1/m=B2(hν-Eg) (5)根据公式(5),若以hν 值为x 轴,以(F(R∞) hν)1/m值为y 轴作图,当y=0 时,反向延伸曲线切线与x 轴相交,即可得半导体材料的光学带隙值Eg。
间接带隙半导体计算

间接带隙半导体计算间接带隙半导体计算是一种重要的计算方法,用于研究半导体材料的能带结构和电子态密度。
在这种计算中,我们使用一系列的理论和计算模型来预测材料的电子结构和光学性质。
间接带隙半导体是指电子在从价带跃迁到导带时,其动量发生变化。
与之相对的是直接带隙半导体,在该半导体中,电子从价带跃迁到导带时的动量保持不变。
间接带隙半导体计算方法主要包括密度泛函理论(DFT)和k·p方法。
密度泛函理论是一种基于电子密度分布的理论,通过求解薛定谔方程来描述电子在晶格中的运动。
该方法可以计算出材料的能带结构、占据态密度和电子态密度等重要参数。
另一种常用的计算方法是k·p方法,它基于能带的布洛赫函数展开以及动量矩阵元的垂直与平行部分。
通过求解k·p方程,可以得到半导体的色散关系和能带结构。
在进行间接带隙半导体计算时,需要采用适当的计算软件和算法。
常用的软件包括VASP、Quantum ESPRESSO和ABINIT等。
这些软件包提供了丰富的功能和参数设置,能够进行精确的半导体能带计算。
通过间接带隙半导体计算,我们可以得到半导体材料的能带结构和电子态密度分布。
这些计算结果对于研究半导体材料的电学、磁学和光学性质具有重要的指导意义。
例如,在能带结构计算中,我们可以确定半导体材料的导带最低点和价带最高点的位置,从而计算出其带隙大小。
这对于半导体器件的设计和性能优化非常关键。
总之,间接带隙半导体计算是一种重要的研究方法,它可用于预测半导体材料的能带结构和电子态密度。
这些计算结果对于理解和设计半导体器件具有重要意义,为材料科学和电子工程领域的发展做出了重要贡献。
第一性原理方法计算半导体硅的能带结构
湘潭大学物理学专业基础课 计算物理及其应用
第一性原理方法计算半导体硅的能带结构
材料与光电物理学院
目录
• • • • • • • 一、实验目的 二、实验内容 三、计算的硬件条件和软件条件 四、实验要求 五、实验步骤 六、实验报告要求 七、思考题
实验步骤
3. (1) 首先进行静态自洽计算 在输入文件INCAR中设置: SYSTEM = Si !体系名称 ENCUT = 400 !设置截断能 ISTART = 0 !新的开始 ICHARG = 2 !按原子密度来构造初始电荷密度 ISMEAR =0 !采用高斯方法进行Smearing SIGMA=0.1 ! 收敛宽度 EDIFF = 1E-6 !控制总能的收敛标准 PREC = Accurate !计算精度控制 LREAL=.FALSE. ! 倒空间投影 LCHARG=.TRUE. ! 写出电荷密度 LWAVE=.TRUE. ! 写出波函数
实验步骤
Hale Waihona Puke • 3. 能带计算后,会得到一个EIGENVALE本征值文件。将 本征值文件数据处理后导入ORIGIN画图软件中便可视化, 就会得到所需的能带结构图。
实验报告要求
• 1. 每人独立完成一份实验报告; • 2. 按照实验步骤操作、数据处理等得到能带结构图后分析 能带结构; • 3. 指出本人计算过程中存在的问题,并提出改进方案;
实验步骤
更改KPOINTS文件,在倒空间中采用线性撒点模式,选取 一些高对称点: k-points along high symmetry lines 10 Line-mode rec 0 0 0 !gamma 点 0.5 0.5 0.5 !L点 0 0 0 ! gamma 点 0.5 0.5 0 !K点 准备就绪后,键盘输入qsub vasp.pbs命令,运行VASP
ms计算半导体材料

(二).态密度
1.从DOS图也可分析能隙特性:若费米能级处于DOS值为零的区间中, 说明该体系是半导体或绝缘体;若有分波DOS跨过费米能级,则该体 系是金属。 Si 在费米能级附近态密度较低。即导带低、价带顶附近单位能量间 隔内的量子态数目低。
对于半导体,能带多数充满,仅有一个或两个能带稍有空缺或稍有占据。
在 K 空间,能量 EF为常数构成等能面。能量等于费米能级 EF的等能面为费米 面。费米面是占据态与未占据态的分界面。只有费米面附近的电子才有可能跃 迁到附近的空态上,因此了解费米面附近的电子结构对研究材料的光电性质是 非常重要的。
(一)能带结构
si
室温下 Si 对可见光范围内的光吸收很微弱。在 0eV~2eV 之间几乎没有吸 收,在 2eV~3eV 之间有微弱的吸收,第一个吸收锋在 4.6eV 附近。在光照下,
电子吸收足够的能量后,从低能带跃迁到高能带。从单晶 Si 的能带图上已经
知道价带顶和导带低不在同一波矢上,也就是说对于单晶 Si的任何直接跃迁, 所要吸收的光子能量都比禁带宽度要大,所以在其吸收谱上对0eV~1.5eV 范 围内的光几乎没有吸收。这也体现了体相 Si 在室温下发光性不好的特征。
2. Si 的 P 轨道在费米能级处的态密度要远大于 S 轨道在费米处的态密度。 说明 P 轨道的电子对单晶 Si 的性质有着重要的影响。
3.从DOS图中还可引入“赝能隙”的概念。也即在费米能级两侧分别有两 个尖峰。而两个尖峰之间的DOS并不为零。赝能隙直接反映了该体系成键 的共价性的强弱:越宽,说明共价性越强。如果分析的是局域态密,那么
Materials Studio 总结
间接带隙半导体计算
间接带隙半导体计算摘要:一、间接带隙半导体的概念1.半导体材料的分类2.间接带隙半导体的特点二、间接带隙半导体的计算方法1.能带结构计算2.费米能级计算3.载流子浓度计算三、间接带隙半导体的应用1.光电器件2.电子器件正文:间接带隙半导体计算半导体是电子学、光学和热学等领域的关键材料,根据其能带结构,半导体可以分为直接带隙和间接带隙两种类型。
间接带隙半导体因其独特的物理性质,在现代电子器件中有着广泛的应用。
本文将介绍间接带隙半导体的概念以及计算方法,并探讨其应用领域。
一、间接带隙半导体的概念半导体材料可以分为两大类:元素半导体和化合物半导体。
元素半导体主要包括硅(Si)、锗(Ge)等,化合物半导体包括砷化镓(GaAs)、磷化铟(InP)等。
根据能带结构,半导体可以分为直接带隙和间接带隙两种。
直接带隙半导体中,价带顶和导带底直接接触,而间接带隙半导体中,价带顶和导带底之间有一定的距离,需要通过杂质、缺陷或掺杂等方式才能实现电子和空穴的复合。
间接带隙半导体的特点是其导电机制与直接带隙半导体不同。
在间接带隙半导体中,电子从价带跃迁到导带需要经过一个间接过程,通常涉及杂质、缺陷或掺杂等。
这使得间接带隙半导体的导电性能和光电性能与直接带隙半导体有显著差别。
二、间接带隙半导体的计算方法1.能带结构计算能带结构计算是研究半导体材料性质的基础。
在计算过程中,需要考虑原子结构、晶格常数、电子云密度等因素。
通常采用第一性原理、分子动力学等方法进行计算。
2.费米能级计算费米能级是描述半导体导电性能的关键参数。
计算费米能级需要知道半导体中的电子浓度,这可以通过能带结构计算得到。
费米能级的计算公式为:EF = E0 - 13.6 * (1 / n) + 0.082 * (1 / n^2),其中EF 为费米能级,E0 为零电子浓度时的能隙,n 为电子浓度。
3.载流子浓度计算载流子浓度是描述半导体导电性能的另一个关键参数。
在实际应用中,通常通过掺杂、温度等因素来调节载流子浓度。
半导体材料的物理性质计算
半导体材料的物理性质计算半导体材料是一种电子特性介于导体与绝缘体之间的材料,具有广泛的应用前景。
在半导体材料研究中,计算半导体材料的物理性质是极为重要的一项工作。
本文将介绍半导体材料的物理性质及其计算方法。
一、半导体材料的物理性质1.载流子浓度载流子浓度是指半导体材料中自由电子与半导体中空穴的数目。
在半导体材料中,载流子浓度是动态平衡的,其数值与材料类型、温度、掺杂浓度等因素有关。
2.电导率电导率是指在外加电场作用下,单位长度的半导体材料中流过的电流。
对于半导体材料而言,其电导率由载流子迁移率和载流子浓度共同决定。
3.载流子迁移率载流子迁移率是指载流子在单位电场下的运动速率。
在半导体材料中,载流子的迁移率与晶体质量、掺杂、晶体结构等因素有关,是衡量半导体材料电学性能好坏的重要指标。
4.禁带宽度禁带宽度是指半导体材料中能量值为0的带隙宽度。
当带隙宽度小于一定值时,半导体材料表现出导体的性质,当带隙宽度大于一定值时,表现出绝缘体的性质。
二、半导体材料物理性质的计算方法1.输运方程方法输运方程方法是计算半导体材料电学性质的重要方法之一。
该方法将自由电子和空穴的输运特性用微分方程描述,模拟了载流子在半导体材料中的各种物理过程,包括散射、复合、电场加速等过程。
2.密度泛函理论方法密度泛函理论方法是一种基于电子密度的计算方法。
该方法采用了密度泛函理论的方法,将半导体材料中的能量和自旋分别表示为电子密度的函数,通过求解Kohn-Sham方程确定系统的基态波函数和基态能量,从而计算各种物理量。
3.量子力学方法量子力学方法主要使用基于准经典极限近似的半经典方法或基于完全量子力学的密度泛函理论方法。
该方法能够精确考虑着色体调节子和掺杂原子等杂质对半导体材料的物理性质的影响,从而获得较为准确的计算结果。
三、总结半导体材料的物理性质计算是半导体材料研究的关键之一。
本文介绍了半导体材料的载流子浓度、电导率、载流子迁移率、禁带宽度等重要物理性质,并介绍了以输运方程方法、密度泛函理论方法和量子力学方法为代表的半导体材料物理性质计算方法。
电化学莫特肖特基
电化学莫特肖特基
电化学莫特-肖特基(Mott-Schottky)是一种研究半导体材料电化学性能的重要方法。
莫特-肖特基方程是用于描述半导体材料在电化学测试中的电容与电位关系的方程。
通过该方程,可以研究半导体的平带电位(Flat-band potential),这是了解半导体-溶液界面性质的关键参数。
对于n型半导体,平带电位可以直接反映出导带的位置。
在进行莫特-肖特基测试时,通常会使用电化学阻抗谱(EIS)结合Mott-Schottky方程来测量平带电位。
通过测试得到的Mott-Schottky曲线,可以确定半导体的类型(n型或p型)、电流密度以及平带电势。
此外,结合UV-vis DRS测试,还可以计算出半导体的导带和价带位置。
值得一提的是,莫特-肖特基测试不仅在学术研究中有着广泛的应用,还在电化学工作站的实战教学中作为一个重要的教学内容。
综上所述,电化学莫特-肖特基测试是研究和理解半导体材料电化学行为的一个重要手段,它通过提供关于半导体能带结构的信息,帮助研究者设计和优化材料的电化学性能。
间接带隙半导体计算
第 1 页 共 2 页 间接带隙半导体计算 (实用版) 目录 1.半导体的基本概念 2.间接带隙半导体的定义和特性 3.间接带隙半导体的计算方法 4.间接带隙半导体的应用前景 正文 一、半导体的基本概念 半导体是一种电子材料,其导电性能介于绝缘体和导体之间。半导体的特性主要取决于其能带结构,即电子在晶体中的能量分布。半导体可以分为直接带隙半导体和间接带隙半导体两类。直接带隙半导体的价带和导带之间存在一个能量间隙,电子可以直接从价带跃迁到导带,而间接带隙半导体的价带和导带之间没有直接的能量间隙,电子需要通过晶格振动等其他途径跃迁。
二、间接带隙半导体的定义和特性 间接带隙半导体的定义是指在绝对零度时,价带和导带之间没有直接的能量间隙,需要通过晶格振动等其他途径才能跃迁的半导体。它的特性主要是在绝对零度时,电子不能直接从价带跃迁到导带,因此其导电性能比直接带隙半导体差。但是,间接带隙半导体具有较高的热稳定性和较大的禁带宽度,因此其在高温和高压等极端条件下有更好的应用前景。
三、间接带隙半导体的计算方法 间接带隙半导体的计算方法主要包括理论计算和实验测量两种。理论计算主要是通过解方程组来计算半导体的能带结构和禁带宽度等参数,而实验测量则主要是通过光电流、霍尔效应和四端电阻等方法来测量半导体 第 2 页 共 2 页
的电学性能。 四、间接带隙半导体的应用前景 间接带隙半导体在高温和高压等极端条件下有更好的应用前景。例如,它可以用于制造高温半导体器件和压力传感器等。此外,间接带隙半导体还可以用于制造发光二极管和激光二极管等光电子器件,以及用于太阳能电池和光电化学电池等能源转换器件。