
肝豆状核变性指南 (1).ppt
肝豆状核变性诊疗指南(罕见病诊疗指南)

22137.肝豆状核变性 概述 肝豆状核变性(hepatolenticular degeneration)是一种常染色体隐性遗传病。由位于第13号染色体的ATP7B基因突变导致体内铜离子转运及排泄障碍,铜在肝脏、神经系统、角膜、肾脏等脏器蓄积,出现一系列临床表现。如果不治疗,疾病发展可致命;如果早期诊断和治疗,患者可有正常的生活和寿命。 病因和流行病学 ATP7B位于13q14.3,含21个外显子,编码铜转运蛋白P型ATP酶。已报道的ATP7B突变超过500种(http://www.hgmd.cf.ac.μk),存在人种差异,中国人最常见突变是c.2333G>T,p.R778L(34.5%)、c.2621C>L,p.A874V(11.9%)和c.2975C>T,p.P992L(9.7%)。ATP7B基因突变导致P型ATP酶功能障碍,肝脏铜蓝蛋白合成减少,胆道铜排泄障碍,铜在肝脏沉积,肝细胞坏死,所释放的游离铜沉积于神经、肾脏、角膜等其他脏器,导致多脏器损害。 肝豆状核变性在人群中的发生率为1/30 000,ATP7B基因突变携带率为1/90。近年来不同研究表明,其实际发病率可能更高。 临床表现 肝豆状核变性可累及全身多个脏器,临床表现多样。发病年龄多为3~60岁,也有8个月及70多岁发病的患者报道。儿童患者多以肝脏受累为首发表现,青少年及成人以神经系统受累为首发症状的患者较多。 肝豆状核变性患者肝脏病变是病理基础,可表现为无症状的转氨酶持续升高、慢性肝炎、肝硬化和急性肝功能衰竭。神经系统受累可表现为运动功能障碍、震颤、共济失调、舞蹈症、自主运动障碍、肌张力障碍,一些患者表现为面具脸、四肢僵硬、步态异常等。一些患者合并精神行为异常,如淡漠、攻击行为、性格改变等。肾脏受累可表现为血尿、蛋白尿、微量蛋白尿等。血液系统受累可表现为溶血性贫血、肝硬化、脾功能亢进致血液三系下降、凝血功能异常等。相对少 222见的受累系统还包括骨关节、心脏、内分泌和生殖系统等。 辅助检查 1.实验室检查 (1)常规检查:若累及血液系统,可出现贫血、白细胞下降、血小板下降;肝功能检查可见肝酶升高、胆红素升高、胆汁酸升高、凝血时间延长和低蛋白血症等;肾脏检查可见血尿、蛋白尿等。 (2)铜代谢相关检查:绝大多数患者血铜蓝蛋白<0.2g/L,如果<0.1g/L强烈提示肝豆状核变性。24小时尿铜在成人患者中>100g为诊断标准之一,在儿童患者中>40g为诊断标准之一。 2.影像学检查 (1)腹部B超:轻者仅表现为密度增强、减低或不均,还可以表现为肝实质光点增粗、肝脏增大,甚至结节状改变、脾大等肝硬化表现。 (2)头颅核磁:约85%神经型患者头颅核磁显示异常,主要累及基底节,也可出现中脑和脑桥、丘脑、小脑及额叶皮质等部位的异常信号,还可有不同程度的脑沟增宽、脑室扩大等。在神经系统症状出现之前,部分患者也可出现头颅核磁的异常改变。 3.眼科裂隙灯检查 由于铜沉积于角膜后弹力层,在角膜与巩膜的内表面上出现绿色或金褐色的角膜色素环,即KF环。有研究提示,肝脏型肝豆状核变性患者中KF环阳性率为55%,在神经型患者中KF环阳性率高达90%。在儿童症状前患者中,KF环阳性率较低。 4.病理学检查 肝脏活检:肝脏最早的组织学异常包括轻度脂肪变性、肝细胞内糖原化和局灶性肝细胞坏死。伴随着病程进展,可出现纤维化、肝硬化。肝豆状核变性患者肝铜含量>250μg/g(干重),但铜在肝脏中分布不均,铜含量测定可能会受所取标本的影响。 诊断 肝豆状核变性的诊断主要依靠临床表现、辅助检查及基因分析。 根据国内2008年肝豆状核变性的诊断与治疗指南,患者具有锥体外系症状 223或肝病表现,KF环阳性,血清铜蓝蛋白低于0.2g/L,24小时尿铜>100g(儿童24小时尿铜>40g),可临床诊断为肝豆状核变性。对不符合以上诊断指标的患者,应进一步行ATP7B基因突变检测,发现2个等位基因致病突变具有确诊价值。 鉴别诊断 对于肝脏受累为主的患者,应与慢性病毒性感染、自身免疫性肝炎、非酒精性肝硬化、药物性肝损、原发性硬化性胆管炎、HFE相关的原发性血色素沉着症、α1抗胰蛋白缺乏症和酒精性肝病等鉴别。 对于神经系统受累为主的患者,应与帕金森病、肌张力障碍、亨廷顿病、原发性震颤、神经退行性病变、中枢神经系统肿瘤及其他遗传代谢病鉴别。 肝豆患者铜蓝蛋白降低、24小时尿铜增高和ATP7B基因检出致病突变有利于和其他疾病鉴别。 治疗 治疗目的是减少铜摄入,阻止铜吸收,排出体内多余的铜,维持体内铜代谢平衡。一经诊断,应及早治疗,在医生指导下终身低铜饮食和药物治疗。 1.铜螯合剂 可使血液和组织中过量游离铜从尿液中排出。 (1)青霉胺:为首选一线治疗药物,可用于所有临床类型的肝豆状核变性患者,成人剂量为750~1000mg/d,最大剂量为2000mg/d,儿童剂量为15~30mg/(kg·d),分2~3次服用,应从小剂量开始,每3~4天递增,维持治疗期建议24小时尿铜维持在200~500μg。两餐之间服药,勿与锌剂或其他药物混服。副作用:早期可出现过敏反应、血白细胞或血小板降低,在部分神经型肝豆状核变性患者中,有可能加重神经系统症状;远期可出现骨髓抑制、肾损害、皮肤损害、药物性狼疮等。 (2)曲恩汀:常作为青霉胺不耐受的二线用药。国内尚无此药,国外推荐剂量为900~2700mg/d,分3次服用,维持量为900~1500mg/d。儿童剂量为20mg/(kg·d),分2次或3次,饭前1小时或饭后3小时服用。副作用:相对青霉胺较少,在早期也可以使神经系统症状加重,在应用过程中可出现可逆性缺铁性贫 224血。 (3)二巯丁二酸胶囊:在国内常作为青霉胺不耐受的二线口服药,成人0.5g,每天3次;儿童每次10mg/kg或350mg/m2,每天3次。副作用:常见恶心、呕吐、腹泻、食欲丧失、稀便等胃肠道反应;偶见皮疹,血清氨基转移酶一过性升高;偶见中性粒细胞减少。 (4)二巯丁二酸钠注射液:5mg/kg溶于5%葡萄糖溶液500ml中缓慢静脉滴注,每日1次,6天为1个疗程,2个疗程之间休息1~2天,连续注射6~10个疗程。副作用主要是食欲减退及轻度恶心、呕吐,部分患者于治疗早期发生短暂脑症状加重。 2.金属硫蛋白诱导剂 主要为锌剂。金属硫蛋白在小肠黏膜细胞中和铜结合,从而阻止铜离子进入血液循环,使铜通过粪便排出。推荐用于有症状的肝豆状核变性患者的维持期治疗,同时也可作为症状前儿童患者的一线用药。目前常用的锌制剂包括硫酸锌、葡萄糖酸锌、醋酸锌等。根据年龄和体重服用不同的剂量(元素锌):成人剂量为150mg/d,分3次口服;<5岁:50mg/d,分2次服用;5~15岁:75mg/d,分3次服用;应在餐前半小时服用,不与青霉胺同服。维持治疗时期24小时尿铜需<100μg。副作用:可有胃肠道刺激症状,无症状血清脂肪酶和(或)淀粉酶升高,缺铁性贫血。 3.肝移植 当患者出现暴发性肝衰竭、失代偿性肝硬化、药物治疗无效和难以控制的神经系统症状时,可考虑肝移植。 4.对症治疗 对于出现了神经、血液等系统症状的患者,可分别予对症治疗。 5.遗传咨询 肝豆状核变性为常染色体隐性遗传病,患者父母再次生育再发风险为25%。应对所有患者及其家庭成员提供必要的遗传咨询,对高风险胎儿进行产前诊断。 225诊疗流程(图37-1) 图371 肝豆状核变性诊疗流程 参考文献 [1] Ala A, Walker AP, Ashkan K, Dooley JS, Schilsky ML. Wilson’s disease. Lancet,2007,369: 397408. 建议行患者及父母ATP7B基因检测,以明确基因诊断 患者检出2个等位基因致病突变 患者仅检出1个ATP7B致病突变 检出外显子缺失 无外显子缺失 肝脏症状或神经系统症状等,疑似肝豆 铜蓝蛋白、24小时尿铜,K-F环 同时满足铜蓝蛋白<0.2g/L、24小时尿铜>100μg(儿童>40μg)、K-F环阳性 临床确诊 仅满足以下1项或2项:铜蓝蛋白<0.2g/L、24小时尿铜>100μg(儿童>40μg)、K-F环阳性 患者及父母ATP7B基因检测 基因诊断 *MLPA分析 基因诊断 1.除外其他相关疾病 2.长期随访 3.经验性治疗 3项均正常 其他疾病 未检出ATP7B致病突变 考虑其他疾病 226[2] Bandmann O, Weiss KH, Kaler SG. Wilson's disease and other neurological copper disorders [J]. Lancet Neurol, 2015, 14(1): 103113. [3] Kim JW, Kim JH, Seo JK, et al. Genetically confirmed Wilson disease in a 9month old boy with elevations of aminotransferases [J]. World J Hepatol, 2013, 5(3): 156159. [4] Roberts EA, Schilsky ML, American Association for Study of Liver Diseases (AASLD). Diagnosis and treatment of Wilson disease: an update [J]. Hepatology, 2008, 47 (6): 20892111. [5] EASL Clinical Practice Guidelines: Wilson's disease[J]. J Hepatol, 2012,56(3):671685. [6] 中华医学会神经病学分会帕金森病及运动障碍学组. 肝豆状核变性的诊断与治疗指南. 中华神经科杂志, 2008,41(8):566569. [7] Kim, J.A. Diagnostic value of ceruloplasmin in the diagnosis of pediatric Wilson's disease[J]. Pediatric Gastroenterology, Hepatology & Nutrition, 2015,18(3):187192. [8] Steindl, P. Wilson's disease in patients presenting with liver disease: a diagnostic challenge[J]. Gastroenterology, 1997,113(1): 212218.
肝豆状核变性指南

希望能帮到您
精选doc 肝豆状核变性指南
肝豆状核变性(Hepatolenticular degeneration, HLD)(OMIM 277900)又名Wilson病(Wilson disease, WD),是一种常染色体隐性遗传的铜代谢障碍疾病,致病基因ATP7B定位于染色体13q14.3,编码一种铜转运P型ATP酶。ATP7B基因突变导致ATP酶功能减弱或丧失,引致血清铜蓝蛋白合成减少以及胆道排铜障碍,蓄积体内的铜离子在肝、脑、肾、角膜等处沉积,引起进行性加重的肝硬化、锥体外系症状、精神症状、肾损害及角膜色素环(Kayser-Fleischer ring, K-F环) 等。WD的世界范围发病率为1/30 000~1/100 000[1],致病基因携带者约为1/90[2]。本病在中国较多见。WD好发于青少年,男比女稍多,如不恰当治疗将会致残甚至死亡。WD也是至今少数几种可治的神经遗传病之一,关键是早诊断、早治疗,晚期治疗基本无效。
本指南编写者考虑到:① WD的大量文献都由于病例数较少而没有大的配对研究或随机对照试验;②WD的多数药物治疗模式都是既往各个时期对药物缺乏严格评估基础上制定的。为了尽可能做到下列所推荐的WD诊断和治疗标准化,本指南主要参考了文章“A Practice Guideline on Wilson Disease”[3],加上国内多个专家的经验写成。本指南推荐的诊断与治疗所根据的证据分级见表1。
表1 本指南推荐的诊断与治疗所根据的证据分级表[3]
级 定 义
Ⅰ 证据来自多项设计良好的随机对照试验,每项包括的参与者数量有足够的统计学功效
Ⅱ 证据来自最少一项大的设计良好的临床试验,伴或不伴随机化;或来自队列研究或病例对照的分析研究;或设计良好的meta分析
Ⅲ 证据来自临床经验、描述性研究、或专家委员会的报告
肝豆状核变性诊治指南对比、临床表现、辅助检查、诊断标准及治疗推荐和预后措施

肝豆状核变性诊治指南对比、临床表现、辅助检查、诊断标准及治疗推荐和预后措施
肝豆状核变性 (hepatolenticular degeneration,HLD),又称 Wilson 病 (Wilson disease, WD),是因铜转运 ATP 酶 B(ATPase copper transporting beta,ATP7B)基因突变而导致的铜代谢障碍性疾病。
主要为肝脏和神经系统病变,大量铜蓄积于肝、脑、肾、骨关节、角膜等组织和脏器,患者出现肝脏损害、神经精神表现、肾脏损害、骨关节病及角膜色素环(Kayser-Fleischer
ring,K-F 环)等表现。临床表现复杂,易漏诊、误诊。
表 1. 2021 版、2022 版指南简要对比
肝豆状核变性
临床表现、辅助检查
1)临床表现
Wilson 病的临床症状包括神经损害、精神异常、肝脏损害、肾脏损害、骨关节病、心肌损害、肌病等。女性患者可出现月经失调、不孕或反复流产等(具体临床表现见表 2)。
表 2. wilson 病患者各器官系统临床表现
2)辅助检查
角膜 K-F 环:K-F 环为角膜边缘的黄绿色或黄灰色色素环,一般在手电筒侧光照射下肉眼可见,如未见到,需要采用眼科裂隙灯检查明确角膜 K-F 环。
铜代谢相关生化检查:
血清铜蓝蛋白:Wilson 患者一般 < 200 mg/L(正常值 200~500 mg/L);
24 h 尿铜:Wilson 患者 24 h 尿铜 ≥ 100 ug(正常人小于 100 ug)。
颅脑 MRI:壳核、尾状核头部、丘脑、中脑、脑桥及小脑 T1 低信号、T2 高信号,少数情况下可出现 T1 高信号或 T1、T2 均低信号。T2 加权像时,壳核和丘脑容易出现混杂信号,苍白球容易出现低信号,尾状核等其他部位多为高信号。
此外,可有不同程度的脑沟增宽、脑室扩大及额叶皮质软化灶等。MRI 病灶可随着治疗逐渐变浅变小。
肝豆状核变性
肝豆状核变性饮食指导
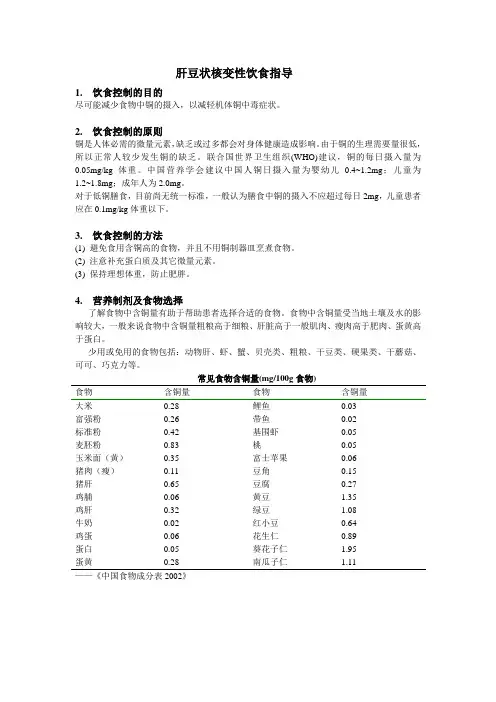
1. 饮食控制的目的
尽可能减少食物中铜的摄入,以减轻机体铜中毒症状。
2. 饮食控制的原则
铜是人体必需的微量元素,缺乏或过多都会对身体健康造成影响。由于铜的生理需要量很低,所以正常人较少发生铜的缺乏。联合国世界卫生组织(WHO)建议,铜的每日摄入量为0.05mg/kg体重。中国营养学会建议中国人铜日摄入量为婴幼儿0.4~1.2mg;儿童为1.2~1.8mg;成年人为2.0mg。
对于低铜膳食,目前尚无统一标准,一般认为膳食中铜的摄入不应超过每日2mg,儿童患者应在0.1mg/kg体重以下。
3. 饮食控制的方法
(1) 避免食用含铜高的食物,并且不用铜制器皿烹煮食物。
(2) 注意补充蛋白质及其它微量元素。
(3) 保持理想体重,防止肥胖。
4. 营养制剂及食物选择
了解食物中含铜量有助于帮助患者选择合适的食物。食物中含铜量受当地土壤及水的影响较大,一般来说食物中含铜量粗粮高于细粮、肝脏高于一般肌肉、瘦肉高于肥肉、蛋黄高于蛋白。
少用或免用的食物包括:动物肝、虾、蟹、贝壳类、粗粮、干豆类、硬果类、干蘑菇、可可、巧克力等。
常见食物含铜量(mg/100g食物)
食物 含铜量 食物 含铜量
大米 0.28 鲤鱼 0.03
富强粉 0.26 带鱼 0.02
标准粉 0.42 基围虾 0.05
麦胚粉 0.83 桃 0.05
玉米面(黄) 0.35 富士苹果 0.06
猪肉(瘦) 0.11 豆角 0.15
猪肝 0.65 豆腐 0.27
鸡脯 0.06 黄豆 1.35
鸡肝 0.32 绿豆 1.08
牛奶 0.02 红小豆 0.64
鸡蛋 0.06 花生仁 0.89
蛋白 0.05 葵花子仁 1.95
蛋黄 0.28 南瓜子仁
1.11
——《中国食物成分表2002》
肝豆
肝豆状核变性讲座
发表时间:2013年3月15日 浏览次数:1835
【概述】
早自Frerichs(1861)、Westphal(1883)和Strumpel(1898)先后发现一组病例,临床酷似多发性硬化的表现,而尸检却缺乏中枢神经系统特征性的硬化斑,命名为假性硬化症。1912年Wilson证实青少年发病的假性硬化症,其病理特征是肝硬化和大脑基底节区的豆状核变性,命名为进行性肝豆状核变性。1921年Hall汇集文献68例进行详细探讨,明确上述两种疾病实为同一疾病,定名肝豆状核变性(hepatolenticular degeneration ,HLD)或Wilson氏假性硬化症,后人又称为Wilson病(Wilson’s disease,WD)。据欧美流调统计,本病发病率为0.2/10万人口,患病率为1/10万人口,杂合子为1/4000人口。日本资料患病率约1.9~6.8/10万人口,杂合子高达6.6~13/1000人口。国内虽缺乏本病的流调资料,但安徽中医学院神经病学研究所附属医院1976年10月至2000年10月间收治来自全国各地的HLD患者已近3000例,可见本病在我国并不少见。本病已明确属常染色体隐性遗传性铜代谢障碍,造成铜在体内各脏器尤以大脑豆状核、肝脏、肾脏及角膜大量沉着,而由于铜离子在各脏器沉积的先后不同和数量不一,临床出现多种多样的临床表现,如震颤、扭转痉挛、精神障碍、肝脾肿大、腹水等。祖国医学分别归属于“颤症”、“癫狂”、“黄疸”、“积聚”、“鼓胀”等范畴。
【病因病机、发病机制】
一、中医病因病机
我们认为,本病的主要病机为先天禀赋不足导致铜毒内聚,诸证皆因之而起。肾阴(精)素亏,精不化血,精血两虚,筋脉失养,乃至火生风动,故肢体震颤、拘急僵直;肾阴(精)不足,虚火内生,火性炎上,心神被扰,则神志癫狂;火灼肝胆则胆热液泄,发为黄疸;肝胆湿热久蕴,肝络瘀热互结,积聚成痞积;积聚日久,经隧不通,津液不能输布,聚津为湿为水,发为膨胀;肝失条达,肝气横犯脾土,脾失健运,痰浊郁毒内生,上泛阻于舌本,乃见口涎唾滴,构音不清;郁毒循肝脉上注于目,角膜呈色素之环;肾阴不足,精不生髓,脊骨失濡,故出现佝偻、骨折诸症。一言以蔽之,皆缘先天禀赋不足,肾中阴精匮乏所致。
肝豆状核变性饮食指导

肝豆状核变性饮食须知
在日常生活中应注意以下几点:
1 忌用兴奋神经系统的食物,如浓肉汤、骨汤、鸡汤等食物,以免加重脑损害;
2、烹饪方法尽量采用蒸、煮、炖的方法,最好清谈少油。
3、补充维生素含量高的食物,尤其是 B 族维生素。绿叶蔬菜在保证卫生的情况下
最好生食,以免叶酸等水溶性维生素丢失。
4、禁食坚硬及油炸的食物,进食时要细嚼慢咽。
5、少用酱油,以咸盐调味为主,可使用米醋、桂花醋,不要用老陈醋。
北方的肝豆患者在购买食醋、黄酒时最好选用南方的产品。因南方的食醋、黄酒原料多
用糯米,而北方食醋多用高梁玉米为原料。 平时做菜最好用黄酒,少用料酒。因为
料酒是黄酒加花椒、大料等含铜高的调料配制而成的。实在想用花椒、大料等含铜高的
调料调味时,最好在油中烹出香味即取出调料,不要和肉、鸡、鱼等一起长时间炖煮。
6、葱、姜、蒜切大片,吃菜时容易挑出。 炝拌菜时同样先先在油中烹出调料的
香味然后挑出,再将有调料香味的油倒入菜中。
7、做菜的油可选用豆油、色拉油交替使用。橄榄油含铜低且营养价值高,
有条件的可选用橄榄油
8、增加摄入锌、锰、钼、蛋白质、维生素含量高的食物,以促进铜的排出。 a、
增加 B 族维生素食物的摄入量,尤其是含 VB6 的食物。如绿色蔬菜、甘蓝等,因含 VB6
高的食物,大多含铜都比较高,所以可常规药物补充 VB6。首先低铜的食物大多 VB6 缺
乏,同时在消化 VB12 时,B6 是必不可少的;人体在制造镁时,B6 也是必要的。而镁能
协助抵抗抑郁症;镁与钙并用,可作为天然的镇静剂。这对于肝豆患者非常重要。通常
含镁高的食物含铜都很高,所以补充 VB6 对肝豆患者尤为重要。 b、增加含维生素 C 的
食物。VC 含量高的食物有保护肝脏的食疗功效,同时还可以防感染。如金橘(对呼吸道
疾患有益)、鲜栆(天然维生素丸)尤其是冬栆含 VC243mg/100g、含铜 0.08mg/100g、含
不同年龄段肝豆状核变性患者肝损害的超声表现
临床超声医学杂志2024年1月第26卷第1期JClinUltrasoundinMed,January2024,Vol.26,No.1
·临床研究·
不同年龄段肝豆状核变性患者肝损害的超声表现
唐亚丽贾浥苹罗伟东龚健赵琴杨欢王占文凌文武
摘要目的分析不同年龄段肝豆状核变性患者的声像图表现,总结其肝损害的超声特征,为临床诊断及治疗
提供依据。方法选取肝豆状核变性患者247例,根据年龄分为未成年组(≤17岁)59例、青年组(18~44岁)168例
及中老年组(≥45岁)20例。所有患者均行腹部超声检查观测肝脏及脾脏形态、大小、包膜、实质回声、有无腹腔积液,以
及肝内血管、门静脉、脾静脉走行及内径。由两名具有5年及10年以上检查经验的超声医师分别对图像进行独立分析并
根据其肝损害超声表现进行分型;采用Kappa检验分析两名超声医师判定结果的一致性,比较各组肝损害超声分型的
差异。结果两名超声医师判断各组肝损害超声分型的一致性较好(Kappa=0.717,P<0.001)。入组247例肝豆状核变
性患者中,肝损害超声分型主要为肝纤维化或早期肝硬化型(43.72%)、晚期肝硬化型(41.30%)。未成年组、青年组及
中老年组肝损害超声分型比较差异有统计学意义(P<0.05);其中青年组和中老年组分别以肝纤维化或早期肝硬化型、
晚期肝硬化型为主(43.45%、48.21%和45.00%、55.00%),且晚期肝硬化型占比均高于未成年组,差异均有统计学意义
(均P<0.05);未成年组以脂肪肝型、肝纤维化或早期肝硬化型为主(25.42%、44.07%),其中脂肪肝型占比高于青年组和
中老年组,差异均有统计学意义(均P<0.05)。结论不同年龄段肝豆状核变性患者的肝损害超声表现有一定特征,未成
年患者肝损害分型以脂肪肝型、肝纤维化或早期肝硬化型为主,青年、中老年患者肝损害分型以肝纤维化或早期肝硬化
型、晚期肝硬化型为主。关键词超声检查;肝豆状核变性;不同年龄;肝损害
肝豆状核变性(Wilson病)
肝豆状核变性(Wilson病)
Wilson病
Wilson病又称为肝豆状核变性(hepatolenticular degeneration,HLD),是1912年Wilson报道的一种新的疾病。因患者主要表现为粗大结节性肝硬化,并伴有进行性神经症状,故命名为肝豆状核变性症。1953年,Beam等提出HLD是一种常染色体隐性遗传性疾病,世界各地均有发生,多见于在血缘通婚率高的地区或社区。人群中基因频率(杂合子携带者)为1/200~1/400,患病率约为5/100万,发病大多于10~30岁间,年龄最小的为4岁,最大的为59岁,20%~40%患者有家族史。HLD在我国神经遗传病中居第二位,达10.14%。我国1949~1986年间报道的本病约有1200人,以青少年多见,初发病年龄在20岁以下的约占该病总数的61.7%~95%,男女比为2.3﹕1。广东顺德的一次流行病学调查报道,汉族此病的患病率约为万分之一。华东地区杂合子频率为1/200,患病率不低于1/20万。
1.病因 HLD为慢性内源性铜中毒,表现为铜在肝脏大量蓄积,其铜含量可超过正常人的10倍。患者脑、肾和眼内都可能出现铜的异常蓄积,而血清铜和血浆铜蓝蛋白浓度降低。现已否定了小肠吸收铜过多引起体内铜蓄积的病因学说。由于HLD患者肝组织内分离出来的金属硫蛋白的含量比对照高出10倍,而怀疑MT与铜离子的牢固结合,阻碍了肝内脱辅基铜蓝蛋白与铜的结合。但动物实验发现,敲除MT基因的小鼠体内铜代谢无明显异常。据认为,HLD的病因可能是由于病人体内缺乏。球蛋白,血清结合铜的能力降低,不能与铜形成血浆铜蓝蛋白,在血浆内呈游离状态的铜增加,易进入组织沉积下来,引起以肝、脑为主的全身病变。另一方面,胆汁中铜排泄障碍,造成铜在肝细胞内大量增加,肝铜达饱和以后铜从肝脏释放至血中,致使血中与白蛋白或其他蛋白结合的铜含量增加。铜由血循环再转移到体内各种组织中,逐渐沉积在脑、肾、角膜。
肝豆状核变性患者饮食手册【可编辑范本】
肝豆状核变性患者饮食手册常用食物含铜量表(mg/100g)
食物名称 含铜量 建议
粮食(干)ﻫ标准粉 0。42 少食
富强粉 0。26 可食
麦胚粉 0。83 禁食ﻫ麦麸皮 2。03 禁食ﻫ挂面(平均) 0。39 少食
面条(平均) 0.17 可食ﻫ玉米面(黄) 0.35 少食ﻫ玉米面(白) 0。23 可食
梗米(标一) 0.19 可食
籼米 0。23 可食
糯米(平均) 0。11 可食
大麦 0。63 禁食
青稞 5.13 禁食
小米 0。54 禁食ﻫ黄米 0.90 禁食
高粱米 0.53 禁食
荞麦面 0.89 禁食ﻫ薏米 0。29 可食
豆类(干)ﻫ黄豆(平均) 1。4 禁食
豆奶粉(平均 5。57 禁食ﻫ豆腐皮 1.86 禁食
腐竹 1。31 禁食ﻫ绿豆 1.08 禁食ﻫ赤豆 0。64 禁食ﻫ蚕豆 0。99 禁食
扁豆 1。27 禁食ﻫ豇豆 2。10 禁食ﻫ豌豆 0.57 禁食ﻫ鲜根菜类ﻫ萝卜(平均) 0.04 可食ﻫ胡萝卜(红) 0。08 少食ﻫ胡萝卜(黄) 0。03 可食
解读《肝豆状核变性的诊断与治疗指南》
中国现代神经疾病杂志2009年6月第9卷第3期ChinJContempNeurolNeurosur吕,June2009,V01.9.No.3
解读《肝豆状核变性的诊断与治疗指南》
梁秀龄
【关键词】肝豆状核变性;参考标准;综述文献DOI:10.3969/j.issn.1672—6731.2009.03.003
肝豆状核变性[HLD,在线人类孟德尔遗传数据
库(OMIM)编号:2779001又名Wilson病(WD),是一
种常染色体隐性遗传性铜代谢障碍性疾病,世界范
围发病率为1/10万一1/3万…,致病基因携带者约
1/90[2],在中国人群中的发病率较高且越来越多见。
好发于青少年,是至今为数不多、可治的神经系统
遗传性疾病之一,关键在于早期诊断、早期治疗,晚
期或不恰当治疗可致残甚至死亡。
为了Wilson病有明确和规范的诊断标准及较
为恰当的治疗措施,受中华医学会神经病学分会两
个专业学组(帕金森病及运动障碍学组和神经遗传
病学组)的委托,笔者于2008年编写了《肝豆状核
变性的诊断与治疗指南》(以下简称国内指南)[3】。该
指南是在国内多位专家关于Wilson病诊断与治疗
经验的基础上,参考了大量相关文献(其中主要包
括Roberts等Ⅲ发表于2003年Hepatology的“A
practiceguidelineonWilsondisease”),并针对我国
人群发病特点而成。然而,在国内指南即将发表之
际,Roberts等15]又公布了新指南(2008年版),笔者
编写的指南已来不及参考新指南进行修改,但仔细
阅读新指南后发现,虽然新指南的有些内容要求更
高了,但新、旧指南(2003年版和2008年版)之间并
无原则上的差异。因此,本文在解读国内指南时偶
尔会提及新指南中的一些内容,以使读者更为清晰
地了解国内指南。
一、诊断部分
1.早期诊断的意义Wilson病若能早期诊断并
尽早给予恰当治疗,多数预后良好。但因其临床少
见,症状复杂多样,众多医务人员对其较为陌生,故