
医疗器械体外诊断试剂注册申报资料要求【模板】
CH6A.3.1产品描述信息、CH6A.3.2一般生产信息(医疗器械适用)
CH6B.6.3生产和服务控制信息(体外诊断试剂适用)
5.产品技术要求
注册申请人依据《医疗器械注册申报资料要求和批准证明文件格式的公告》(2014年第43号)附件4第九条要求,提交产品技术要求。(医疗器械适用)
注册申请人依据《体外诊断试剂注册申报资料要求和批准证明文件格式的公告》(2014年第44号)附件3第十二条要求,提交产品技术要求。(体外诊断试剂适用)
体外诊断试剂注册申请人声明本产品符合《体外诊断试剂注册管理办法》和相关法规的要求;声明本产品的类别符合《体外诊断试剂注册管理办法》;声明本产品符合现行国家标准、行业标准,并提供符合标准的清单。
(3)所提交资料真实性的自我保证声明(注册申请人和进口医疗器械注册人分别出具)。
CH1.11.7符合性声明(医疗器械适用)
CH5.03包装说明/使用说明书、CH5.02产品/包装标签(医疗器械适用)
CH5.3包装说明/使用说明书、CH5.2产品/包装标签(体外诊断试剂适用)
8.符合性声明
(1)质量管理体系等同声明
申请注册产品与相应进口产品生产质量管理体系等同性的声明。(注册申请人和进口医疗器械注册人分别出具)
(2)医疗器械注册申请人声明本产品符合《医疗器械注册管理办法》和相关法规的要求;声明本产品符合现行国家标准、行业标准,并提供符合标准的清单。
(3)注册申请人与进口医疗器械注册人的关系(包括法律责任)说明文件,应当附相关协议、质量责任、股权证明等文件。(由注册申请人提供)。
CH1.06质量管理体系、全面质量体系或其他证明文件
3.安全有效基本要求清单
注册申请人依据《医疗器械注册申报资料要求和批准证明文件格式的公告》(2014年第43号)附件4第三条、附件8要求,提交安全有效基本要求清单。(医疗器械适用)
CH3.4.2符合性声明和/或认证
7.说明书和标签样稿
注册申请人依据《医疗器械注册申报资料要求和批准证明文件格式的公告》(2014年第43号)附件4第十一条要求,提交说明书和最小销售单元的标签样稿。(医疗器械适用)
注册申请人依据《体外诊断试剂注册申报资料要求和批准证明文件格式的公告》(2014年第44号)附件3第十四条、第十五条要求,提交说明书和标签样稿。(体外诊断试剂适用)
附件
医疗器械/体外诊断试剂注册申报资料要求
标题
资料要求说明
eRPS提交目录
1.申请表
注册申请人产品注册申请表。
CH1.04申请表
2.证明性文件
(1)注册申请人营业执照副本复印件。
(2)进口医疗器械注册人同意注册申报的声明或授权文件。声明同意境内xx生产企业进行xx产品注册申报,授权注册申请人使用相应进口产品注册申报资料,确保与此次注册申请的相关性和支持性,提供使用相应进口产品注册申报资料的清单。
CH3.4.1标准列表(产品技术要求)
6.产品注册检验报告
注册申请人依据《医疗器械注册申报资料要求和批准提交产品检验报告。(医疗器械适用)
注册申请人依据《体外诊断试剂注册申报资料要求和批准证明文件格式的公告》(2014年第44号)附件3第十三条要求,提交产品检验报告。(体外诊断试剂适用)
CH3.3安全有效性基本要求(EP)清单
4.生产制造信息/生产及自检记录
注册申请人依据《医疗器械注册申报资料要求和批准证明文件格式的公告》(2014年第43号)附件4第六条要求,提交生产制造信息。(医疗器械适用)
注册申请人依据《体外诊断试剂注册申报资料要求和批准证明文件格式的公告》(2014年第44号)附件3第九条要求,提交生产及自检记录。(体外诊断试剂适用)
体外诊断试剂注册申报资料模板-产品技术要求
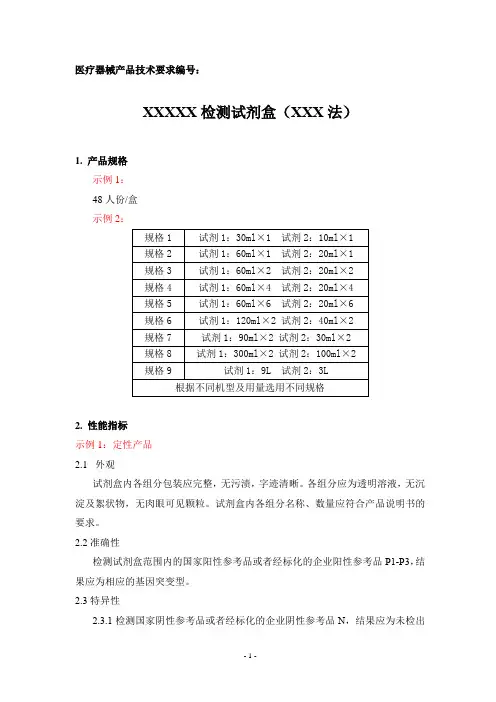
医疗器械产品技术要求编号:XXXXX检测试剂盒(XXX法)1. 产品规格示例1:48人份/盒示例2:2. 性能指标示例1:定性产品2.1外观试剂盒内各组分包装应完整,无污渍,字迹清晰。
各组分应为透明溶液,无沉淀及絮状物,无肉眼可见颗粒。
试剂盒内各组分名称、数量应符合产品说明书的要求。
2.2准确性检测试剂盒范围内的国家阳性参考品或者经标化的企业阳性参考品P1-P3,结果应为相应的基因突变型。
2.3特异性2.3.1检测国家阴性参考品或者经标化的企业阴性参考品N,结果应为未检出相应的基因突变型。
2.3.2检测试剂盒范围外国家阳性参考品,结果应为未检出相应的基因突变型。
2.4检测限检测突变频率不高于5%。
2.5 重复性使用经标化的重复性参考品J1,重复检测10次,结果应为相应的基因突变型。
使用经标化的重复性参考品J2,重复检测10次,结果应为未检出相应的基因突变型。
示例2:定量产品2.1 试剂性能指标2.1.1外观和性状2.1.1.1 试剂盒各组分应齐全、完整、液体无渗漏;中文包装标签应清晰、准确、牢固。
2.1.1.2 试剂1组分应为无色至黄色澄清液体。
2.1.1.3 试剂2组分应为无色至黄色澄清液体。
2.1.2 净含量液体试剂净含量不少于标示值。
2.1.3 试剂空白用指定的空白样品测试试剂(盒),在光径1cm下,波长505nm处,试剂空白吸光度值A≤0.500。
空白2.1.4 分析灵敏度浓度为20U/L时,吸光度差值≥0.010。
2.1.5线性范围在(0.1-200)U/L线性范围内,r≥0.990,在(30-200)U/L范围内的相对偏差不超过15%;测定结果(0.1-30]U/L时绝对偏差不超过4.5 U/L。
2.1.6 精密度2.1.6.1重复性变异系数(CV)应≤5%。
2.1.6.2 批间差相对偏差(R)应≤8%。
2.1.7 准确度准确度应符合以下要求之一:a)相对偏差:用参考物质作为样本进行检测,其测量结果的相对偏差应不超过15%。
体外诊断试剂注册申报资料模板-产品说明书

体外诊断试剂注册申报资料模板-产品说明书一、产品基本信息1.1产品名称:1.2产品型号:1.3产品规格:1.4产品生产企业:1.5产品适用范围:1.6产品特点:1.7主要成分:1.8产品性能指标:二、产品用途及适应症2.1产品用途:2.2适应症:2.3使用对象:三、产品使用方法3.1准备工作:3.2操作步骤:3.3注意事项:3.4用户告知:3.5存储条件:3.6产品有效期:四、产品性能指标4.1试剂盒外观:4.2检测原理:4.3检测指标:4.4灵敏度:4.5特异性:4.6准确度:4.7重复性:4.8不良反应:4.9抗干扰能力:五、产品质量控制5.1品质管理体系:5.2质量控制方法:5.3内部质量控制:5.4外部质量控制:5.5验证与验证结果:5.6安全控制措施:六、产品包装及运输6.1包装材料:6.2包装规格:6.3包装标识:6.4运输条件:七、产品存储及保质期7.1存储条件:7.2保质期:7.3环境要求:八、产品风险管控8.1风险等级:8.2风险辨识与评估:8.3风险控制措施:8.4不良事件的处理:8.5技术支持与维修:九、产品使用限制及警示9.1使用限制:9.2警示事项:9.3禁忌症:9.4副作用及不良反应:9.5注意事项:9.6应急措施:十、产品售后服务10.1产品保修期:10.2退换货政策:10.3技术支持:10.4培训服务:以上是产品说明书的基本模板,根据实际情况可对各项内容进行调整和补充。
请注意在编写产品说明书时需要全面、准确地介绍产品的使用方法、性能指标、质量控制措施、存储条件等信息,以确保用户能够正确使用产品并了解相关注意事项与保养。
同时,还需遵守相关法律法规和标准的要求,确保产品的安全性与有效性。
3体外诊断试剂注册申报资料要求
3体外诊断试剂注册申报资料要求体外诊断试剂注册申报资料要求主要包括以下几个方面:一、注册资料基本信息1.申请人的基本信息:包括申请人的名称、地址、法定代表人、注册资本等;3.产品信息:包括产品名称、通用名称、规格、包装、用途等;4.注册申请类别:包括原注册申请、新增适应症、生物伴随诊断试剂、基因检测试剂等。
二、产品技术资料1.试剂性质:包括试剂的物理性质、化学性质等;2.试剂组成:包括试剂的成分、浓度、比例等;3.试剂原理:包括试剂的工作原理或检测机制等;4.技术参数:包括试剂的检测灵敏度、特异性等;5.操作说明:包括试剂的使用方法、操作步骤、检测时间等;6.质量控制:包括试剂的质量控制方法、质量控制指标等;7.试剂储藏条件:包括试剂的储藏条件、有效期等;8.重要试验数据:包括试剂的验证试验数据、临床试验数据等。
三、生产资料和质量管理1.产地信息:包括试剂的生产地点、生产工艺等;2.生产设备:包括试剂的生产设备、生产线、装备等;3.生产工艺:包括试剂的生产工艺流程、关键步骤等;4.质量管理体系:包括试剂的质量管理组织机构、质量管理流程等;5.质量控制方法:包括试剂的质量控制方法、参数等;6.检测设备和方法:包括试剂的检测设备、检测方法等;7.质量标准:包括试剂的质量标准、测试项目等;8.产品检测报告:包括试剂的质量检测报告、合格证等。
四、临床试验资料1.临床试验方案:包括试剂的临床试验设计、试验分组、样本数量等;2.试验结果:包括试剂的临床试验结果、统计分析等;3.安全性评价:包括试剂的安全性评价报告等;4.试验数据:包括试剂的试验数据、数据统计等;5.试验报告:包括试剂的临床试验报告、试验结论等。
五、其他必要材料1.风险评估报告:包括试剂的相关风险评估报告等;2.生产许可证:包括试剂的生产许可证等;3.相关证明文件:包括试剂的相关证明文件、授权文件等;4.文献资料:包括试剂的相关文献资料、参考文件等。
体外诊断试剂注册申报资料模板-产品说明书
体外诊断试剂注册申报资料XXXXX检测试剂盒(XXX法)产品说明书XXXXX有限公司XXXXX检测试剂盒(XXXXX法)说明书【通用名称】被测物质名称+用途+ (方法或者原理)如:XXXXX检测试剂盒(XXXXX法)通用名称应当按照《体外诊断试剂注册管理办法》(国家食品药品监督管理总局令第5号)规定的命名原则进行命名,可适当参考相关“分类目录”和/或国家标准及行业标准。
如果被测物组分较多或者有其他特殊情况,可以采用与产品相关的适应症名称或者其他替代名称。
多水平质控品,不同浓度水平按不同注册单元申报,可增加有关浓度或赋值的描述性词语。
除特殊用途产品可在通用名称中注明样本类型外,其余产品的通用名称中均不应当出现样本类型、定性/定量等内容。
【英文名称】境内产品:如有英文名称,注册时说明。
境外产品:使用境外所用英文名称,与原文资料中的描述应一致。
【包装规格】注明可测试的样本数或装量,如xx测试/盒、xx人份/盒、xxmL,除国际通用计量单位外,其余内容均应采用中文进行表述。
如产品有不同组分,可以写明组分名称。
如有货号,可增加货号信息。
格式要求:1单一包装规格,可以不加标点符号。
2多个包装规格,按照分隔层次分别使用顿号、逗号、分号进行区分,以句号结束。
3不建议采用列表形式进行描述。
【预期用途】第一段内容详细说明产品的预期用途,如定性或定量检测、自测、确认等,样本类型和被测物等,具体表述形式根据产品特点做适当调整。
若样本来源于特殊受试人群,如孕妇、新生儿等,应当予以注明。
第二段内容说明与预期用途相关的临床适应症及背景情况,说明相关的临床或实验室诊断方法等。
1,声称内容均应有资料作为支持。
如分析性能评估资料、临床评价资料。
2,应全部使用中文表述,普遍认可的英文缩写可标注,无适当中文表述可采用英文或者缩写表示。
3,校准品、质控品需明确所有项目。
4,临床适应症的内容影响产品分类。
5,样本类型应明确。
6,血型定型类产品,需注明:“本产品不适用于血源筛查”。
体外诊断试剂注册申报资料要求

体外诊断试剂注册申报资料要求依据2023年1月I日起施行的《体外诊断试剂注册申报资料要求(2023年第122号)》,注册申报资料包含如下:一.监管信息1.关联文件境内产品企业营业执照副本或事业单位法人证书复印件按照《创新医疗器械特别审查程序》审批的境内体外诊断试剂产品申请注册时,应当提交通过创新医疗器械审查的相关说明。
按照《医疗器械应急审批程序》审批的体外诊断试剂产品申请注册时,应当提交通过医疗器械应急审批的相关说明。
委托其他企业生产的,应当提供受托企业资格文件(营业执照副本复印件)、委托合同和质量协议。
进口产品境外申请人注册地或生产地所在国家(地区)医疗器械主管部门出具的准许该产品上市销售的证明文件,未在境外申请人注册地或生产地所在国家(地区)上市的创新医疗器械可以不提交。
境外申请人注册地或者生产地所在国家(地区)未将该产品作为医疗器械管理的,申请人需要提供相关文件,包括注册地或者生产地所在国家(地区)准许该产品上市销售的证明文件,未在境外申请人注册地或生产地所在国家(地区)上市的创新医疗器械可以不提交。
2.申报前与监管机构的联系情况和沟通记录在产品申报前,如果申请人与监管机构针对申报产品以会议形式进行了沟通,或者申报产品与既往注册申报相关。
应当提供下列内容:(1)列出监管机构回复的申报前沟通。
(2)既往注册申报产品的受理号。
(3)既往申报前沟通的相关资料,如既往申报会议前提交的信息、会议议程、演示幻灯片、最终的会议纪要、会议中待办事项的回复,以及所有与申请相关的电子邮件。
(4)既往申报(如自行撤销/不予注册上市申请等)中监管机构已明确的相关问题。
(5)在申报前沟通中,申请人明确提出的问题,以及监管机构提供的建议。
(6)说明在本次申报中如何解决上述问题。
二.综述资料1.产品描述1)描述产品所采用的技术原理,产品组成,原材料的来源及制备方法,主要生产工艺,检验方法,质控品的制备方法及赋值情况,如产品检测需要进行校准,应描述校准品的制备方法及溯源情况。
体外诊断试剂注册申报资料模板-产品技术要求
医疗器械产品技术要求编号:XXXXX检测试剂盒(XXX法)1. 产品规格示例1:48人份/盒示例2:2. 性能指标示例1:定性产品2.1外观试剂盒内各组分包装应完整,无污渍,字迹清晰。
各组分应为透明溶液,无沉淀及絮状物,无肉眼可见颗粒。
试剂盒内各组分名称、数量应符合产品说明书的要求。
2.2准确性检测试剂盒范围内的国家阳性参考品或者经标化的企业阳性参考品P1-P3,结果应为相应的基因突变型。
2.3特异性2.3.1检测国家阴性参考品或者经标化的企业阴性参考品N,结果应为未检出相应的基因突变型。
2.3.2检测试剂盒范围外国家阳性参考品,结果应为未检出相应的基因突变型。
2.4检测限检测突变频率不高于5%。
2.5 重复性使用经标化的重复性参考品J1,重复检测10次,结果应为相应的基因突变型。
使用经标化的重复性参考品J2,重复检测10次,结果应为未检出相应的基因突变型。
示例2:定量产品2.1 试剂性能指标2.1.1外观和性状2.1.1.1 试剂盒各组分应齐全、完整、液体无渗漏;中文包装标签应清晰、准确、牢固。
2.1.1.2 试剂1组分应为无色至黄色澄清液体。
2.1.1.3 试剂2组分应为无色至黄色澄清液体。
2.1.2 净含量液体试剂净含量不少于标示值。
2.1.3 试剂空白用指定的空白样品测试试剂(盒),在光径1cm下,波长505nm处,试剂空白吸光度值A≤0.500。
空白2.1.4 分析灵敏度浓度为20U/L时,吸光度差值≥0.010。
2.1.5线性范围在(0.1-200)U/L线性范围内,r≥0.990,在(30-200)U/L范围内的相对偏差不超过15%;测定结果(0.1-30]U/L时绝对偏差不超过4.5 U/L。
2.1.6 精密度2.1.6.1重复性变异系数(CV)应≤5%。
2.1.6.2 批间差相对偏差(R)应≤8%。
2.1.7 准确度准确度应符合以下要求之一:a)相对偏差:用参考物质作为样本进行检测,其测量结果的相对偏差应不超过15%。
体外诊断试剂注册申报资料要求
体外诊断试剂注册申报资料要求
一、申报企业的基本资料:
1.企业注册信息,包括企业名称、统一社会信用代码、注册地址等。
3.企业组织机构代码证、营业执照等相关证件复印件。
二、产品相关资料:
1.产品的名称、型号、规格、用途等基本信息。
2.产品研发和生产的相关技术资料,包括产品组成、生产工艺、性能
指标等。
3.产品的安全性和有效性评价报告,包括临床试验数据、实验室验证
报告等。
三、制造工艺和质量管理相关资料:
1.产品的生产工艺流程和质量管理体系,包括生产车间、设备设施、
操作规程等。
2.产品批记录和质量检测报告。
四、产品的特殊要求:
1.对于高风险产品,需要提供产品的风险评估报告、临床试验结果等。
2.对于产品组合使用的,需要提供产品的相容性试验结果。
五、其他材料:
2.申请注册的费用缴纳证明。
这些申报资料的准备应根据国家相关法规和政策进行,同时要结合具体产品的特点和要求进行合理的完善。
在准备资料时,应确保材料真实、准确、完整、规范,以防止因资料不齐全或不规范而导致注册申请无效或延迟审批。
最后,企业在提交申请之前,应认真审核所准备的申报资料,确保其符合相关法规和政策的要求,并请专业机构对申报资料进行审查,以确保申报的成功。
医疗器械及体外诊断试剂注册申报资料基本要求
医疗器械及体外诊断试剂注册
申报资料基本要求
一、申报资料形式要求
(一)申报资料应当有所提交资料目录,包括申报资料的一级和二级标题。
每项二级标题对应的资料应当单独编制页码。
(二)申报资料应当按目录顺序排列并用双孔活页夹装订成册。
(三)申报资料一式一份,其中产品技术要求和产品说明书一式两份(产品说明书仅限体外诊断试剂),其中一份单独装订,不打孔。
申报资料应当使用A4规格纸张打印,内容完整、清楚,不得涂改,政府部门及其他机构出具的文件按照原件尺寸提供。
凡装订成册的,不得自行拆分。
(四)申报资料使用复印件的,复印件应当清晰并与原件一致。
(五)各项申报资料中的申请内容应当具有一致性。
(六)各项文件除关联文件外,均应当以中文形式提供,如证明性文件为外文形式,还应当提供中文译本并由代理人签章。
根据外文资料翻译的申报资料,应当同时提供原文。
(七)应根据申报资料目录二级标题分别提交各项资料。
二、签章要求
递交的申报资料应当由注册申请人签章。
“签章”是指:注册
申请人盖公章,或者其法定代表人、负责人签名并加盖公章。
三、电子文档要求
企业自行提供的所有材料和政府部门及其他机构出具的文件复印件均应上传签章的pdf扫描件,政府部门及其他机构出具的文件原件可直接上传pdf扫描件。
下列资料还应同时提交word文档,word文档可编辑、修改。
(一)产品技术要求。
(二)产品说明书。
(三)产品技术要求变更对比表。
(四)产品说明书变更对比表。
(五)规格型号/包装规格附件(如有)。
体外诊断试剂注册申报资料模板-产品技术要求
体外诊断试剂注册申报资料模板-产品技术要求
一、产品基本信息:
1.产品名称:
2.产品分类号:
3.产品型号:
4.产品用途及原理:
5.产品规格与包装:
6.产品主要成分和含量:
二、产品性能要求:
1.适用范围:
2.检测方法与原理:
3.检测指标:
4.检测灵敏度:
5.准确性:
6.重复性:
7.特异性:
8.干扰品:
9.环境要求:
10.标记与标识:
三、产品质量控制:
1.物理化学性质:
a)外观:
b)pH值:
c)溶解性:
d)稳定性:
2.细菌限度:
3.内毒素检测:
4.生物学活性:
5.质量稳定性:
a)有效期:
b)储存条件:
四、使用说明与操作方法:
1.样品处理方法:
2.试剂的配制与储存方法:
3.试剂的稀释方法:
4.检测步骤:
5.结果判断标准:
6.典型检测曲线:
7.附加说明:
五、产品风险分析与控制:
1.风险分析:
a)预测使用可能带来的风险:
b)风险评估:
c)风险控制措施:
2.不良事件报告:
3.产品召回计划:
六、产品临床试验与临床评估:
1.临床试验目的:
2.试验对象与数量:
3.试验设计与方法:
4.试验结果:
5.试验总结与评价:
七、产品注册证明材料:
1.技术文献及参考资料:
2.产品批准文件:
3.检验报告:
4.临床试验报告:
5.生产设备和工艺流程图:
6.生产场所和环境状况:
7.生产质量体系文件:
8.注册申请表格:。
体外诊断试剂注册申报资料模板-主要原材料的研究资料
体外诊断试剂注册申报资料XXXXX检测试剂盒(XXX法)主要原材料的研究资料XXXXX有限公司目录一、主要原材料的选择 (2)(一)、连接酶的选择 (2)(二)、XXX酶的选择 (4)(三)、引物a(如标签引物)的选择 (5)(四)、XXXX的选择 (7)二、主要原材料的检定 (7)(一)、连接酶 (7)(二)、XXX酶 (7)(三)、标签引物 (8)(四)、XXXX (8)三、试剂盒质控品的建立 (9)四、企业参考品的建立 (10)一、主要原材料的选择根据试剂盒组分,对市面常见竞争品牌进行比较测试,参考试剂性能,并比较相关试剂应用于反应体系中的表现以及采购难易、成本、口碑等多方面因素,择优选择适用于本试剂盒的主要原材料。
(一)、连接酶的选择1.检测对象A公司生产的XX酶和B公司生产的XX酶。
2.主要仪器PCR仪、荧光PCR仪、Qubit DNA荧光定量仪、漩涡混合器、迷你离心机、磁力架等。
3.研究方法和考核指标3.1建库测试使用待选择的两种XX酶分别对4例临床真实样本按照附件建库方法进行建库。
取1μL建库产物进行文库定量,并进行电泳检测。
要求:建库产物文库浓度应≥PM和文库片段电泳条带分布应在- bp范围内。
3.2酶活测试(定性检测酶活性)使用待选择的两种连接酶及非连接酶配制反应体系以??为模板进行连接反应,并设置了空白对照,连接产物进行电泳检测。
表1 连接酶酶活实验反应体系要求:2个供应商的连接产物电泳条带分布应单一,无连接酶和空白对照组的反应体系产物应无连接产物产生,呈现多条条带。
4.实验结果4.1建库测试结果:文库产量如表1,两个供应商文库产量浓度结果对比图见图1。
B公司的连接酶建库产量虽整体较高,但不稳定,样本(填入样本编号)的文库产量低于pM(3.1规定的指标)。
电泳结果如图2,两个供应商的连接酶产生的文库片段电泳条带分布应在- bp范围内。
(3.1规定的指标)表1:连接酶的选择:文库产量及电泳结果(单位:pM)*(如有不符合要求的请用高亮标出)图1 连接酶的选择:文库产量对比图图2:连接酶的选择:文库片段电泳条带分布4.2酶活测试结果:酶活测试结果见表2。