
体外诊断试剂注册申报资料模板-产品技术要求
医疗器械产品技术要求编号:XXXXX检测试剂盒(XXX法)1. 产品规格示例1:48人份/盒示例2:2. 性能指标示例1:定性产品2.1外观试剂盒内各组分包装应完整,无污渍,字迹清晰。
各组分应为透明溶液,无沉淀及絮状物,无肉眼可见颗粒。
试剂盒内各组分名称、数量应符合产品说明书的要求。
2.2准确性检测试剂盒范围内的国家阳性参考品或者经标化的企业阳性参考品P1-P3,结果应为相应的基因突变型。
2.3特异性2.3.1检测国家阴性参考品或者经标化的企业阴性参考品N,结果应为未检出相应的基因突变型。
2.3.2检测试剂盒范围外国家阳性参考品,结果应为未检出相应的基因突变型。
2.4检测限检测突变频率不高于5%。
2.5 重复性使用经标化的重复性参考品J1,重复检测10次,结果应为相应的基因突变型。
使用经标化的重复性参考品J2,重复检测10次,结果应为未检出相应的基因突变型。
示例2:定量产品2.1 试剂性能指标2.1.1外观和性状2.1.1.1 试剂盒各组分应齐全、完整、液体无渗漏;中文包装标签应清晰、准确、牢固。
2.1.1.2 试剂1组分应为无色至黄色澄清液体。
2.1.1.3 试剂2组分应为无色至黄色澄清液体。
2.1.2 净含量液体试剂净含量不少于标示值。
2.1.3 试剂空白用指定的空白样品测试试剂(盒),在光径1cm下,波长505nm处,试剂空白吸光度值A≤0.500。
空白2.1.4 分析灵敏度浓度为20U/L时,吸光度差值≥0.010。
2.1.5线性范围在(0.1-200)U/L线性范围内,r≥0.990,在(30-200)U/L范围内的相对偏差不超过15%;测定结果(0.1-30]U/L时绝对偏差不超过4.5 U/L。
2.1.6 精密度2.1.6.1重复性变异系数(CV)应≤5%。
2.1.6.2 批间差相对偏差(R)应≤8%。
2.1.7 准确度准确度应符合以下要求之一:a)相对偏差:用参考物质作为样本进行检测,其测量结果的相对偏差应不超过15%。
b) 质控测试:用质控品测试,测定值应在质控范围内。
2.2 校准品性能指标仪器基本要求/正常工作条件:分光光度计或全自动生化分析仪,波长范围覆盖340nm至800nm,生化分析仪应带恒温装置(精度±0.1℃),吸光度测量精度在0.001以上。
外观结合生物试剂特点,为保证测定结果的有效性,规定了环境温度(15-37)℃、相对湿度应不大于85%。
2.2.1 外观校准品组分应为无色至淡黄色澄清液体。
2.2.2 均一性重复性(CV)≤5%。
2.2.3 准确度与配套试剂组成测试系统,要求同2.1.7。
3. 检验方法示例1:定性产品3.1外观随机抽取一盒试剂盒,目测,结果应符合2.1的要求。
3.2准确性按照产品说明书操作,检测试剂盒范围内的国家阳性参考品或者经标化的企业阳性参考品P1~P3,结果应符合2.2的要求。
3.3特异性3.3.1按照产品说明书操作,检测国家阴性参考品或者经标化的企业阴性参考品N1,结果应符合2.3.1的要求。
3.3.2检测试剂盒范围外国家阳性参考品,结果应符合2.3.2的要求。
3.4 检测限按照产品说明书操作,检测试剂盒范围内的5%突变频率的国家检测限参考品或者经标化的企业检测限参考品L1-L3,结果应符合2.4的要求。
3.5 重复性按照产品说明书操作,重复检测经标化的企业重复性参考品J1和企业重复性参考品J2各10次,结果应符合2.5的要求。
示例2:定量产品:仪器基本要求/正常工作条件:分光光度计或生化分析仪,波长范围覆盖340nm 至800nm,生化分析仪应带恒温装置(精度±0.1℃),吸光度测量精度在0.001以上。
外观结合生物试剂特点,为保证测定结果的有效性,规定了环境温度(15-37)℃、相对湿度不大于85%。
3.1 外观和性状在自然光下以矫正视力目视检查,结果应符合2.1.1的要求。
3.2 净含量取原包装试剂3盒,用适用的通用量具测量,结果应符合2.1.2要求。
3.3 试剂空白用指定的空白样品(去离子水)测试试剂(盒),按照样本检测方式进行检测,测试三次吸光度,取平均值即为试剂空白吸光度测定值,结果应符合2.1.3的要求。
3.4 分析灵敏度用已知浓度的样本测试试剂盒,记录样本的吸光度值A1与空白吸光度值A0,换算为20 U/L的吸光度差值△A,△A结果应符合2.1.4的要求。
计算公式为:吸光度差值△A =×C0/C样本 (1)其中:A 1 =(A主波-B样本)A 0 =(A空白-B空白)1AAA 样本——在规定参数下,主波长下吸光度的值;B 样本——在规定参数下,副波长下吸光度的值; A 空白——在规定参数下,主波长下的空白吸光度 B 空白——在规定参数下,副波长下的空白吸光度;C 0——要求规定的浓度C (样本)——实际检测样本的浓度值。
3.5 线性范围用接近线性范围上限的高浓度样本和接近线性范围下限的低浓度样本,配成至少5个稀释浓度的样品(x i ),分别测试试剂(盒),每个稀释浓度的样品平行测试3次,分别求出测定结果的均值(y i )。
以稀释浓度(x i )为自变量,以测定结果均值(y i )为因变量求出线性回归方程。
按公式(2)计算线性回归的相关系数(r ),应符合2.1.5的要求。
(2)相对偏差= 100%× (3)|绝对偏差|=| Y i-- Y i 估计值| (4)式中:X i ──测定管溶液的理论浓度;Y i ──与测定管溶液浓度相对应的实际测量值; i──1,2,3,……,n ;将稀释浓度(x i )代入线性回归方程,计算出Y i 的估计值,按公式(3)或(4)计算Y i 与估计值的相对偏差或绝对偏差,应符合2.1.5的要求。
3.6 精密度 3.6.1重复性∑∑∑-=2i2ii i)y -(y )x -(x )]y )(y x -[(x r 估计值估计值Yi Yi Y -i在重复性条件下,用至少两个浓度水平的质控品或新鲜样品测试试剂(盒),各重复测试至少10次(n ≥10),按公式(5)计算标准差、公式(6)计算其变异系数(CV ),结果应符合2.1.6.1的要求。
(5)………………………(6) 式中:X――系列测定值;――测定均值;n――测定次数; S――标准差。
3.6.2 批间差用同一质控品分别测试3个不同批号的试剂(盒),每个批号重复测试3次,分别计算每批3次测定的均值(i=1,2,3),按公式(7)、公式(8)计算相对偏差(R ),结果应符合2.1.6.2的要求。
计算公式为:.................................(7) (8)式中:――中的最大值;――中的最小值; ――3批试剂检测均值。
3.7 准确度a )相对偏差S =%100(%)⨯=XSCV Xi x 3321x x x x T ++=%100minmax ⨯-=Tx x x R max x i x min x i x T x取至少两个浓度水平的参考物质对试剂(盒)进行测试,重复测定3次,取测试结果的平均值,按照公式(9)并计算相对偏差,结果应符合2.1.7(a )的要求。
相对偏差(%)= (9)b) 质控品测试取至少两个水平的质控品测试试剂(盒),重复测定3次,取平均值,结果应符合2.1.7(b )的要求。
3.8 校准品 3.8.1 外观在自然光线下以矫正视力目视检查,结果应符合2.2.1的要求。
3.8.2均一性(批内瓶间差)用同批试剂分别测试同一批号校准品10瓶,每瓶测试1次,计算检测的平均值1x 和标准差s 1。
用同批试剂对该批号的1瓶校准品,重复测试10次,分别计算检测的平均值2x 和标准差s 2。
按公式(10)、公式(11)计算瓶间差的变异系数(CV ),结果应符合2.2.2的要求。
计算公式为:2221s s s -=瓶间 (10)%1001⨯=x s CV 瓶间 (11)当s 1<s 2时,令CV=0。
3.8.3 准确度与配套试剂组成测试系统,方法同3.7。
4. 术语无。
%100⨯-参考物质靶值参考物质靶值测得的均值附录A 主要原材料、生产工艺及半成品要求(三类试剂盒需要填写这部分内容,二类不用。
)1.主要原材料的要求详细罗列各主要原材料的外观要求,性能要求和储存条件1.1原材料11.1.1外观:1.1.2性能要求:1.1.3储存条件:。
1.2原材料21.2.1外观:。
1.2.2性能要求:1.2.3储存条件:。
1.3连接酶1.3.1外观:1.3.2性能要求:1.3.3储存条件:2.生产工艺2.1 组分1的配制附表A-1 组分1配方按上述比例配制,质检合格后分装,-18℃以下保存。
3.半成品检定要求3.1 半成品13.1.1 外观:3.1.2 性能要求:3.1.3 储存条件:3.1 半成品23.1.1 外观:3.1.2 性能要求:3.1.3 储存条件:(个人整理仅供参考,字号和格式已调整为《医疗器械产品技术要求格式》法规要求,可直接套用。
)。
第二类体外诊断试剂注册申报资料要求及说明
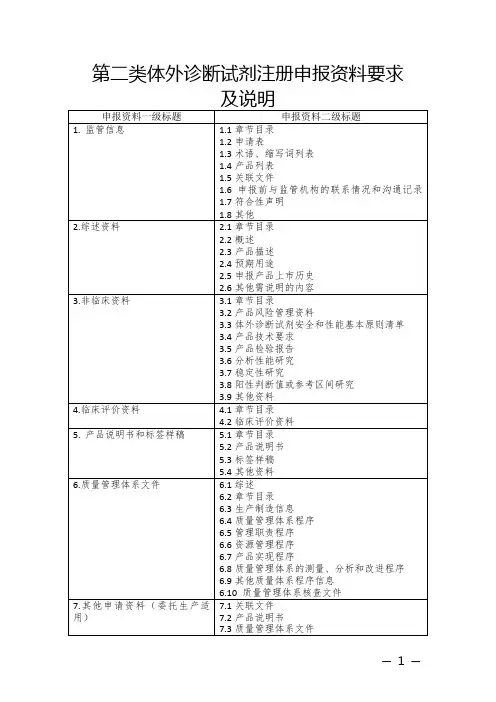
第二类体外诊断试剂注册申报资料要求一、监管信息(一)章节目录应当包括本章的所有标题和小标题,注明目录中各内容的页码。
(二)申请表按照要求填写完整,电子申报申请表在系统中填报完整后自动生成。
(三)术语、缩写词列表如适用,应当根据注册申报资料的实际情况,对其中出现的需要明确含义的术语或缩写词进行定义。
(四)产品列表以表格形式列出拟申报产品的包装规格、主要组成成分,以及每个包装规格的标识(如货号、器械唯一标识等)和描述说明。
(五)关联文件1.提交事业单位法人证书。
(如适用)2.通过国家药品监督管理局《创新医疗器械特别审查程序》、江苏省药品监督管理局《江苏省第二类医疗器械创新产品注册程序(试行)》的产品申请注册时,应当提交通过创新医疗器械审查的相关材料。
3.主文档授权信如适用,申请人应当对主文档引用的情况进行说明。
申请人应当提交由主文档所有者或其备案代理机构出具的授权申请人引用主文档信息的授权信。
授权信中应当包括引用主文档的申请人信息、产品名称、已备案的主文档编号、授权引用的主文档页码/章节信息等内容。
(六)申报前与监管机构的联系情况和沟通记录1.在产品申报前,如果申请人与监管机构针对申报产品以会议形式进行了沟通,或者申报产品与既往注册申报相关。
应当提供下列内容(如适用):(1)列出监管机构回复的申报前沟通。
(2)既往注册申报产品的受理号。
(3)既往申报前沟通的相关资料,如既往申报会议前提交的信息、会议议程、演示幻灯片、最终的会议纪要、会议中待办事项的回复,以及所有与申请相关的电子邮件。
(4)既往申报(如自行撤销/不予注册上市申请等)中监管机构已明确的相关问题。
(5)在申报前沟通中,申请人明确提出的问题,以及监管机构提供的建议。
(6)说明在本次申报中如何解决上述问题。
2.如不适用,应当明确声明申报产品没有既往申报和/或申报前沟通。
(七)符合性声明申请人应当声明下列内容:1.申报产品符合《体外诊断试剂注册与备案管理办法》和相关法规的要求。
体外诊断试剂注册申报资料模板-产品技术要求
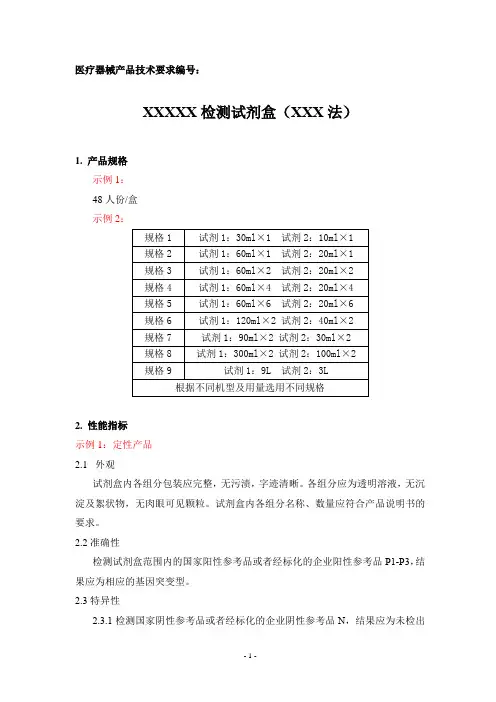
医疗器械产品技术要求编号:XXXXX检测试剂盒(XXX法)1. 产品规格示例1:48人份/盒示例2:2. 性能指标示例1:定性产品2.1外观试剂盒内各组分包装应完整,无污渍,字迹清晰。
各组分应为透明溶液,无沉淀及絮状物,无肉眼可见颗粒。
试剂盒内各组分名称、数量应符合产品说明书的要求。
2.2准确性检测试剂盒范围内的国家阳性参考品或者经标化的企业阳性参考品P1-P3,结果应为相应的基因突变型。
2.3特异性2.3.1检测国家阴性参考品或者经标化的企业阴性参考品N,结果应为未检出相应的基因突变型。
2.3.2检测试剂盒范围外国家阳性参考品,结果应为未检出相应的基因突变型。
2.4检测限检测突变频率不高于5%。
2.5 重复性使用经标化的重复性参考品J1,重复检测10次,结果应为相应的基因突变型。
使用经标化的重复性参考品J2,重复检测10次,结果应为未检出相应的基因突变型。
示例2:定量产品2.1 试剂性能指标2.1.1外观和性状2.1.1.1 试剂盒各组分应齐全、完整、液体无渗漏;中文包装标签应清晰、准确、牢固。
2.1.1.2 试剂1组分应为无色至黄色澄清液体。
2.1.1.3 试剂2组分应为无色至黄色澄清液体。
2.1.2 净含量液体试剂净含量不少于标示值。
2.1.3 试剂空白用指定的空白样品测试试剂(盒),在光径1cm下,波长505nm处,试剂空白吸光度值A≤0.500。
空白2.1.4 分析灵敏度浓度为20U/L时,吸光度差值≥0.010。
2.1.5线性范围在(0.1-200)U/L线性范围内,r≥0.990,在(30-200)U/L范围内的相对偏差不超过15%;测定结果(0.1-30]U/L时绝对偏差不超过4.5 U/L。
2.1.6 精密度2.1.6.1重复性变异系数(CV)应≤5%。
2.1.6.2 批间差相对偏差(R)应≤8%。
2.1.7 准确度准确度应符合以下要求之一:a)相对偏差:用参考物质作为样本进行检测,其测量结果的相对偏差应不超过15%。
体外诊断试剂注册申报资料格式609号文
体外诊断试剂注册申报资料格式609号文根据体外诊断试剂注册申报资料格式609号文的要求,以下是一个超过1200字的示例:一、申报企业基本信息1.企业名称:[填写申报企业的全称]2.企业注册地址:[填写申报企业的注册地址]3.经营范围:[填写申报企业的经营范围]二、申报产品基本信息1.产品名称:[填写申报产品的名称]2.产品分类:[填写申报产品的分类,如临床试剂、医用试剂等]3.产品用途:[填写申报产品的主要用途及适用范围]4.生产批号及有效期:[填写申报产品的生产批号和有效期]5.产品技术参数:[填写申报产品的技术参数,包括检测灵敏度、特异性等]6.产品包装规格:[填写申报产品的包装规格,包括容量、数量等]7.产品主要成分:[填写申报产品的主要成分,如抗体、酶等]8.产品生产工艺:[填写申报产品的生产工艺流程,包括制备方法、纯度检测等]9.产品贮存条件:[填写申报产品的贮存条件,包括温度、湿度等]三、申报产品质量控制1.产品质量标准:[填写申报产品的质量标准,包括外观、纯度、稳定性等]2.产品质量控制方法:[填写申报产品的质量控制方法,包括检测方法、检测设备等]3.产品质量控制记录:[提供申报产品的质量控制记录,如出厂检验报告、稳定性测试报告等]四、申报产品临床实验及评价1.临床试验目的:[填写申报产品进行临床试验的目的]2.临床实验计划:[填写申报产品进行临床实验的计划,包括实验设计、样本数量等]3.临床实验结果及评价:[提供申报产品进行临床实验的结果及评价,包括试验数据、统计分析等]五、申报产品注册声明1.申报产品是否已在其他国家或地区获得注册:[填写申报产品是否在其他国家或地区获得注册,若已注册请提供相关文件]2.申报产品的原料及辅料是否符合国家相关标准:[填写申报产品的原料及辅料是否符合国家相关标准,若符合请提供证明文件]3.申报产品是否存在不良反应或安全隐患:[填写申报产品是否存在不良反应或安全隐患,若存在请提供相关情况说明]六、申报资料附件清单1.企业营业执照副本复印件2.产品生产工艺流程图3.产品质量控制记录4.申报产品临床试验结果报告7.其他相关证明文件(如其他国家或地区注册证书等)以上是按照体外诊断试剂注册申报资料格式609号文的要求撰写的一个示例,申报企业在填写申报资料时应注意根据实际情况提供相应的信息和证明文件,并按照附件清单进行归档整理。
体外诊断试剂注册申报资料模板-产品说明书

体外诊断试剂注册申报资料模板-产品说明书一、产品基本信息1.1产品名称:1.2产品型号:1.3产品规格:1.4产品生产企业:1.5产品适用范围:1.6产品特点:1.7主要成分:1.8产品性能指标:二、产品用途及适应症2.1产品用途:2.2适应症:2.3使用对象:三、产品使用方法3.1准备工作:3.2操作步骤:3.3注意事项:3.4用户告知:3.5存储条件:3.6产品有效期:四、产品性能指标4.1试剂盒外观:4.2检测原理:4.3检测指标:4.4灵敏度:4.5特异性:4.6准确度:4.7重复性:4.8不良反应:4.9抗干扰能力:五、产品质量控制5.1品质管理体系:5.2质量控制方法:5.3内部质量控制:5.4外部质量控制:5.5验证与验证结果:5.6安全控制措施:六、产品包装及运输6.1包装材料:6.2包装规格:6.3包装标识:6.4运输条件:七、产品存储及保质期7.1存储条件:7.2保质期:7.3环境要求:八、产品风险管控8.1风险等级:8.2风险辨识与评估:8.3风险控制措施:8.4不良事件的处理:8.5技术支持与维修:九、产品使用限制及警示9.1使用限制:9.2警示事项:9.3禁忌症:9.4副作用及不良反应:9.5注意事项:9.6应急措施:十、产品售后服务10.1产品保修期:10.2退换货政策:10.3技术支持:10.4培训服务:以上是产品说明书的基本模板,根据实际情况可对各项内容进行调整和补充。
请注意在编写产品说明书时需要全面、准确地介绍产品的使用方法、性能指标、质量控制措施、存储条件等信息,以确保用户能够正确使用产品并了解相关注意事项与保养。
同时,还需遵守相关法律法规和标准的要求,确保产品的安全性与有效性。
医疗器械体外诊断试剂注册申报资料要求【模板】
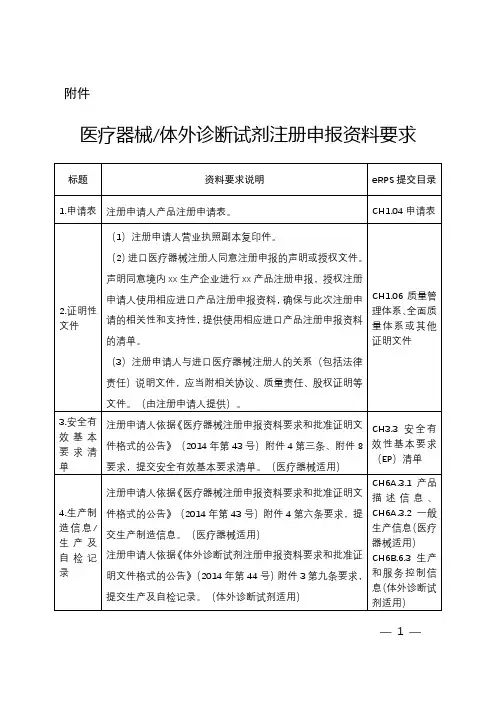
CH6A.3.1产品描述信息、CH6A.3.2一般生产信息(医疗器械适用)
CH6B.6.3生产和服务控制信息(体外诊断试剂适用)
5.产品技术要求
注册申请人依据《医疗器械注册申报资料要求和批准证明文件格式的公告》(2014年第43号)附件4第九条要求,提交产品技术要求。(医疗器械适用)
注册申请人依据《体外诊断试剂注册申报资料要求和批准证明文件格式的公告》(2014年第44号)附件3第十二条要求,提交产品技术要求。(体外诊断试剂适用)
体外诊断试剂注册申请人声明本产品符合《体外诊断试剂注册管理办法》和相关法规的要求;声明本产品的类别符合《体外诊断试剂注册管理办法》;声明本产品符合现行国家标准、行业标准,并提供符合标准的清单。
(3)所提交资料真实性的自我保证声明(注册申请人和进口医疗器械注册人分别出具)。
CH1.11.7符合性声明(医疗器械适用)
CH5.03包装说明/使用说明书、CH5.02产品/包装标签(医疗器械适用)
CH5.3包装说明/使用说明书、CH5.2产品/包装标签(体外诊断试剂适用)
8.符合性声明
(1)质量管理体系等同声明
申请注册产品与相应进口产品生产质量管理体系等同性的声明。(注册申请人和进口医疗器械注册人分别出具)
(2)医疗器械注册申请人声明本产品符合《医疗器械注册管理办法》和相关法规的要求;声明本产品符合现行国家标准、行业标准,并提供符合标准的清单。
(3)注册申请人与进口医疗器械注册人的关系(包括法律责任)说明文件,应当附相关协议、质量责任、股权证明等文件。(由注册申请人提供)。
CH1.06质量管理体系、全面质量体系或其他证明文件
3.安全有效基本要求清单
体外诊断试剂注册申报资料模板-产品说明书
体外诊断试剂注册申报资料XXXXX检测试剂盒(XXX法)产品说明书XXXXX有限公司XXXXX检测试剂盒(XXXXX法)说明书【通用名称】被测物质名称+用途+ (方法或者原理)如:XXXXX检测试剂盒(XXXXX法)通用名称应当按照《体外诊断试剂注册管理办法》(国家食品药品监督管理总局令第5号)规定的命名原则进行命名,可适当参考相关“分类目录”和/或国家标准及行业标准。
如果被测物组分较多或者有其他特殊情况,可以采用与产品相关的适应症名称或者其他替代名称。
多水平质控品,不同浓度水平按不同注册单元申报,可增加有关浓度或赋值的描述性词语。
除特殊用途产品可在通用名称中注明样本类型外,其余产品的通用名称中均不应当出现样本类型、定性/定量等内容。
【英文名称】境内产品:如有英文名称,注册时说明。
境外产品:使用境外所用英文名称,与原文资料中的描述应一致。
【包装规格】注明可测试的样本数或装量,如xx测试/盒、xx人份/盒、xxmL,除国际通用计量单位外,其余内容均应采用中文进行表述。
如产品有不同组分,可以写明组分名称。
如有货号,可增加货号信息。
格式要求:1单一包装规格,可以不加标点符号。
2多个包装规格,按照分隔层次分别使用顿号、逗号、分号进行区分,以句号结束。
3不建议采用列表形式进行描述。
【预期用途】第一段内容详细说明产品的预期用途,如定性或定量检测、自测、确认等,样本类型和被测物等,具体表述形式根据产品特点做适当调整。
若样本来源于特殊受试人群,如孕妇、新生儿等,应当予以注明。
第二段内容说明与预期用途相关的临床适应症及背景情况,说明相关的临床或实验室诊断方法等。
1,声称内容均应有资料作为支持。
如分析性能评估资料、临床评价资料。
2,应全部使用中文表述,普遍认可的英文缩写可标注,无适当中文表述可采用英文或者缩写表示。
3,校准品、质控品需明确所有项目。
4,临床适应症的内容影响产品分类。
5,样本类型应明确。
6,血型定型类产品,需注明:“本产品不适用于血源筛查”。
体外诊断试剂产品技术要求模板
体外诊断试剂产品技术要求模板一、产品名称:体外诊断试剂产品二、产品技术要求模板:1.产品分类:体外诊断试剂产品按照药监局的标准,分为A类、B类、C类和D类四类。
根据产品的具体用途和性能要求,选择相应的分类,并给出相应的技术要求。
2.产品规格:明确产品的规格要求,包括产品的尺寸、重量、包装等。
3.产品组成:描述产品的组成成分和配比,确保产品的稳定性和可靠性。
4.产品性能:明确产品的基本性能指标,包括但不限于敏感性、特异性、准确性、精密度、重复性等。
5.产品原理:详细描述产品的工作原理和检测原理,确保产品的准确性和可靠性。
6.检测方法:描述使用该产品进行检测的方法和步骤,包括样本处理、试剂使用、仪器操作等。
7.检测范围:明确产品适用的检测范围和检测对象,确保产品的适用性和可靠性。
8.检测灵敏度:确定产品的最低检测限和灵敏度,确保产品的准确性和灵敏度。
9.技术要求:根据产品的具体分类和性能要求,给出相应的技术要求,包括但不限于标准曲线、质控品、标准品、样本处理等要求。
10.操作要求:详细描述产品的操作要求,包括但不限于试剂存储条件、样本采集要求、试剂使用要求等。
11.质量控制:明确产品的质量控制要求,确保产品的准确性和可靠性。
12.环境要求:描述使用该产品的环境要求,包括但不限于温度、湿度、洁净度等要求。
13.仪器要求:根据产品的具体要求,给出相应的仪器要求,确保产品与仪器的兼容性和可靠性。
15.验收标准:根据产品的具体要求,给出相应的验收标准,确保产品达到相应的质量要求。
16.使用范围:描述产品的使用范围和适用对象,确保产品的合理使用和推广。
以上是体外诊断试剂产品技术要求模板的基本内容,具体技术要求根据不同的产品和实际需求进行调整和补充。
该模板主要依据药监局的标准版本,可作为制定和评估体外诊断试剂产品技术要求的参考。
体外诊断试剂注册申报资料模板-产品技术要求
体外诊断试剂注册申报资料模板-产品技术要求
一、产品基本信息:
1.产品名称:
2.产品分类号:
3.产品型号:
4.产品用途及原理:
5.产品规格与包装:
6.产品主要成分和含量:
二、产品性能要求:
1.适用范围:
2.检测方法与原理:
3.检测指标:
4.检测灵敏度:
5.准确性:
6.重复性:
7.特异性:
8.干扰品:
9.环境要求:
10.标记与标识:
三、产品质量控制:
1.物理化学性质:
a)外观:
b)pH值:
c)溶解性:
d)稳定性:
2.细菌限度:
3.内毒素检测:
4.生物学活性:
5.质量稳定性:
a)有效期:
b)储存条件:
四、使用说明与操作方法:
1.样品处理方法:
2.试剂的配制与储存方法:
3.试剂的稀释方法:
4.检测步骤:
5.结果判断标准:
6.典型检测曲线:
7.附加说明:
五、产品风险分析与控制:
1.风险分析:
a)预测使用可能带来的风险:
b)风险评估:
c)风险控制措施:
2.不良事件报告:
3.产品召回计划:
六、产品临床试验与临床评估:
1.临床试验目的:
2.试验对象与数量:
3.试验设计与方法:
4.试验结果:
5.试验总结与评价:
七、产品注册证明材料:
1.技术文献及参考资料:
2.产品批准文件:
3.检验报告:
4.临床试验报告:
5.生产设备和工艺流程图:
6.生产场所和环境状况:
7.生产质量体系文件:
8.注册申请表格:。
体外诊断试剂注册申报资料要求和批准证明文件格式的公告2024年9
体外诊断试剂注册申报资料要求和批准证明文件格式的公告2024年9
一、体外诊断试剂注册申报资料要求
1、申报企业基本信息:
a)申报企业的营业执照、资质文件等企业基本信息;
c)申报企业的产品许可证书;
2、产品基本信息:
a)产品名称;
b)产品图片;
c)产品成分和组成;
d)产品类别;
e)使用方法;
f)试剂的储存方法;
g)使用目的;
h)试剂有效成分和活性;
3、质量技术规范:
a)诊断试剂的技术指标;
b)诊断试剂的生产工艺;
c)诊断试剂的验证结果报告;
d)不良反应报告;
4、研究及开发信息:
a)诊断试剂的研究与发展报告;
b)新型诊断试剂研究的原理报告;
c)质量控制报告;
d)性能指标报告;
e)性能指标报告;
f)实验结果报告;
5、市场信息:
a)执行标准;
b)其他国家市场占有率;
c)临床试验结果报告;
d)市场适应性测试报告;
e)市场评价报告;
f)之前批准发布的文件;
6、其他补充资料:
a)附件一:诊断试剂注册申报材料说明;
b)附件二:诊断试剂注册申报材料表;
c)附件三:研究开发状况简介;
d)附件四:申报企业营业执照复印件;。
体外诊断试剂注册申报资料模板-产品技术要求
体外诊断试剂注册申报资料模板-产品技术要求产品技术要求是体外诊断试剂注册申报资料中的关键部分之一、以下是一个模板,用于提供产品技术要求的详细信息。
1.产品名称:在这里列出产品的正式名称,确保准确描述产品的使用目的和性质。
2.产品分类:将产品分为适用于不同疾病领域的子类别,例如感染性疾病、肿瘤标志物等。
3.规格:列出产品的详细规格,包括试剂盒的数量、体积、包装形式和耗材。
4.使用方法:描述产品的使用方法,包括从样本前处理到结果分析的步骤。
使用方法应简单明了,易于操作。
5.样本类型:列出适用于该产品的样本类型,例如血清、尿液、唾液等。
6.检测原理:描述产品的检测原理,包括所使用的试剂、反应过程和结果分析。
确保描述准确,包括任何关键试剂的成分和用途。
7.检测指标:列出产品可以检测的指标,例如特定疾病的生物标志物、病原体的核酸等。
8.灵敏度:描述产品的灵敏度,即能够检测到的最低浓度或最小数量的目标物。
9.特异性:描述产品的特异性,即排除其他干扰物质的能力。
10.精密度:描述产品的精密度,即同一样本的重复测试之间的一致性。
11.参考范围:提供正常范围或参考范围的定义,以帮助解释结果。
12.结果解读:提供对结果解读的指南,包括阳性和阴性结果的定义和意义。
13.合理性:提供产品使用的合理性和临床意义的论据,确保产品在实际临床应用中的有效性和可靠性。
上述模板提供了一个基本的产品技术要求的框架,但请注意根据具体产品的特点进行必要的修改和补充。
确保提供详细而准确的信息以及所需的支持文件和论证材料,以支持产品的注册申报。
同时,遵守相关的法规和规定,确保产品的安全性和有效性。