
第7章 自洽场分子轨道理论简介概论
*i(1)
1 2
12
Z r1
1(1)d
(8 5)
表示一个电子处于分子轨道i中时动能和势能总和。
上一内容 下一内容 回主目录
返回
2020/11/16
8.2 能量表达式
Jij称为Coulomb积分,表示处于分子轨道ψi中的一个电子与 处于分子轨道ψj中的另一个电子间的排斥能,表达式为:
Jij
、价键理论和配位场理论。自恰场分子轨道理论最早由
Hartree提出,后经Fock改进,常被称为Hartree-Fock理论 。分子轨道理论在物理模型上主要基于以下三个近似:
➢非相对论近似 电子在原子核附近运动而不被原子核俘 获,必须保持高速运动。根据相对论原理,电子的质量
m m0 / 1 (v / c)2
返回
2020/11/16
8.3 Hartree-Fock自洽场方程
1. 自洽场分子轨道法的基本物理思想 设想分子中每个电子处于各原子核及其它电子所产生的平
在该近似下,原子或分子体系的Schrodinger方程可分 解为电子运动方程和原子核运动方程。
Born-Openheimer近似也叫做绝热近似。
上一内容 下一内容 回主目录
返回
2020/11/16
8.1 原子单位与基本近似
➢单电子近似 在分子轨道法中,把分子中每个电子近似 地看成处于某个分子轨道ψi(单电子波函数, 多中心的分 子轨道)中, 整个分子的波函数, 可近似地用这些单电子轨 道(分子轨道)的乘积来表示.
第8章 自洽场分子轨道理论简介
8.1 原子单位与基本近似 8.2 能量表达式 8.3 Hartree-Fock自洽场方程
上一内容 下一内容 回主目录
返回
2020/11/16
8.1 原子单位与基本近似
1 原子单位
长度:以Bohr半径为单位
a0
2 m e2
0.5291771011m
电荷:以质子电荷为单位 e=1.60217×10⁻¹⁹ C 质量: 以电子质量为单位 m=9.1094×10⁻³¹ kg
可简写为: (1,2,,2n) 1(1) 1(2) 1(2n 1), 1(2n)
(8 1)
上一内容 下一内容 回主目录
返回
2020/11/16
8.2 能量表达式
在Born-Oppenheimer近似下,多电子体系的Schrodinger
方程为: H(1,2,,2n) Ee(1,2,,2n)
(8 2)
返回
2020/11/16
8.1 原子单位与基本近似
考虑电子自旋及Pauli原理、波函数反对称性等因素后,分子的 总波函数可用归一正交的Slater行列式表示。对于含2n个电子的闭壳 层分子(电子占据能量最低的和个分子轨道, 每个轨道中都含有2个不 同自旋状态的电子. 稳定分子多有这种结构).对于每一个自旋轨道, 由空间坐标函数与自旋函数的乘积构成:
ψi*(1)ψi*(2)
1 ψ
r12
j(1)ψ
j(2)d
|ψi(1)|2|ψ j(1)|2 r1 2
(8 6)
Kij称为交换积分, 它只有1,2两个电子处于自旋平行时才不 为零. 其表达式为:
Kij
ψi*(1)ψ
*j(2)
1 r12
ψ
j(1)ψ2(2)d
(8 7)
[例] 氢分子基态, 电子数为2n=2,占据分子轨道数为n=1,
能量:以相距为a0的两个电子之间的库仑作用能为单位
0
e2 a0
4.359481018 J
采用原子单位的主要目的在于方便运算、简化表达式。
上一内容 下一内容 回主目录
返回
2020/11/16
8.1 原子单位与基本近似
2 分子轨道理论基本近似 分子体系是微观粒子多体问题,需做适当的近似才能
求解。应用量子力学处理化学问题,形成了分子轨道理论
g
1s(1)
1 2
12
1 ra1
1 rb1
g
1s(1)d
2
2
g
(1)
1s
g
(2)
1s
r12
d 2g 1s
J g 1s g 1s
表示一个电子处于氢分子离
表示两个电子处于氢分子离
子σg1s的能量
子σg1s的相互排斥能
因氢分子中没有自旋平行色电子对,故总电子能量表
示式中没有项。
上一内容 下一内容 回主目录
总电子波函数为: i (qi ) i (rj)(j)
i (qi ) i (rj)β(j)
1 (1)(1) 1 (2)(2) 1 (2n)(2n)
1
1 (1)(1)
1 (2)(2) 1 (2n)(2n)
(2n)! n (1)(1)
n (2)(2)
n (2n)(2n)
n (1)(1) n (2)(2) n (2n)(2n)
ψ1 ψg 1s
Ψ (1,2) 1(1)1(2)
上一内容 下一内容 回主目录
返回
2020/11/16
8.2 能量表达式
电子总能量为:
1
11
Ee 2 Hii
(2Jij Kij ) 2H11 2J11 K11
i 1i1 j 1源自由(8-6)和(8-7)知,J11=K11,故:
Ee 2H11 J11 2
式中m0为电子静止质量,v为电子运动速度,c为光速。非 相对论近似即是认为m=,即电子质量恒为1个原子单位。
上一内容 下一内容 回主目录
返回
2020/11/16
8.1 原子单位与基本近似
➢Born-Openheimer近似 该近似的物理模型是:原子核 质量是电子的103~105倍,电子速度远大于核运动速度,每当 核的分布形式发生微小的变化,电子立即调整其运动状态 以适应新的核场. 这意味着,在任一确定的核分布形式下 ,电子都有相应的运动状态,同时,核间的相对运动状 态可视为所有电子运动的平均作用结果。
其中Hamiton算符为:
Hˆ
2n i1
1 2
i2
Z
ri
j i
2n 1 2n hˆ(i)
i1 rij
i1
j i
2n 1 i1 rij
对于闭壳层分子,可以证明:
n
n
n
Ee Ψ *HˆΨd 2
Hii
(2Jij Kij )
i1
i1 j1
(8 4)
(8 3)
其中:
Hii
单电子近似必然导致分子轨道的一个核心概念——自 洽场(SCF)的出现。每一个电子的运动状态不仅受核 力的作用,而且要受其余电子所产生的势场的作用。这 样,在描述核与电子势场时,必须考虑受作用的那一个 电子状态和它本身作为其它电子运动时对势场的贡献要 一致,即自洽。这样的势场,称为自洽场。
上一内容 下一内容 回主目录
第七章 分子轨道理论
a
ab
2 haa
2J ab K ab
N /2
i ( i | h | i 2(ii | bb (ib | bi)
b
2 闭壳层的HFR方程 设分子轨道由原子轨道线性组合而成:
K
i Ci
代入闭壳层的HF方程,并作适当外理
b
r
证毕。
注意:这里用到了轨道“冻结条件”。实际上是电子被电离的一刹间,其它电子 来不及调整。实际上总有调整,所以计算值比实验值大一点。亲和能也如此。
二、HARTREE FOCK ROOTAAN 方程 前面主要是讨论了建立在自旋轨道基础上在HARTREE FOCK 方程。
我们现在的主要目的,是如何求得自旋轨道。 (限制性自旋轨道,非限制性自旋轨道。)
dx1dx2
* a
(1)
* b
(2)r121
b
(1)
a
(2)
ab
|
ba
3、Fock 算符
HARTREE-FOCK方程可以表示
[h(1) J b (1) Kb (1)] a (1) a a (1)
ba
ba
[h(1) J b (1) Kb (1)] a (1) a a (1)
H
表示,相应的能量:
E0 0 | H | 0
N a
a|h|a 1 2
N a
N
ab | ab ab | ba
b
(前面已作介绍) (要求能写出分子体系和H算符)
要使能量 E0 最小。由HARTREE-FOCK得到,一组自旋轨道 { a} 应该满足下列方程(HF方程):
分子轨道理论
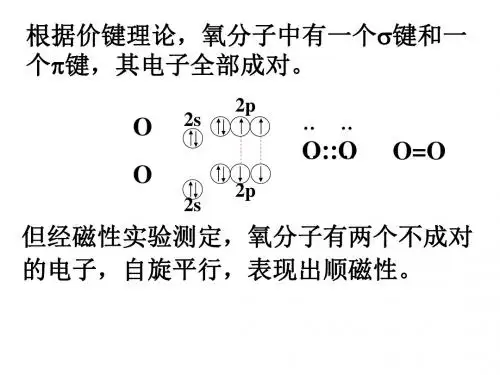
键级为3,逆磁性,二个 键一个键
O2
σ *2p
能 2p 量
π *2p
2p
π 2p σ 2p σ *2s
2s
σ 2s σ *1s
2s
1s
A.O M.O
σ 1s
1s
A.O
(1s)2(*1s)2(2s)2(*2s)2(2px)2(2py)2 (2pz)2 (*2py)1(*2pz)1 ׃O-O׃
O, F的分子轨道为:
2 py 2 py ( 1s )( 1s )( 2 s )( 2 s )( 2 px ) ( 2 px ) 2 pz 2 pz
Li2
2s
1s
2
σ *2s 2s σ 2s σ *1s 1s σ 1s
2 1s 2
(1s ) ( ) ( 2s ) 或 KK ( 2s )2
KK: 内层电子仍保留原子轨道性质, 用KK作为简写。
Be2 2s
1s
σ *2s 2s σ 2s σ *1s 1s σ 1s
2 2 2 ( 1s ) 2 ( 1 ) ( ) ( s 2s 2s )
KK ( 2 s ) ( )
2
2 2s
键级为0,所以Be2不存在。
B2
1 2 2 2 2 2 py ( 1s ) ( 1s ) ( 2 s ) ( 2 s ) 1 2 pz
2 py KK ( 2 s ) ( ) 1 2 pz
分子轨道和杂化轨道不同,杂化轨道是同一 原子内部能量相近的不同类型的轨道重新组 合,而分子轨道却是由不同原子提供的原子 轨道的线性组合。
原子轨道用s、p、d、f……表示,分子轨 道则用σ、π、δ……表示。 3、原子轨道要有效地线性组合成分子轨道, 必须遵循下面三条原则:
量子化学第七章 自洽场分子轨道理论

方程(3)依然是难于求解的,因为存在
11
包含着不能分离的两个电子的坐标,给方程的 求解带来了困难。
所以对多电子体系,除了前面提到的核固定近似 外, 还引入了单电子近似,也称独立电子运动模型、 单粒子模型近似。
13
量子化学 第七章
其基本思想是:认为每个电子均在诸原子核和 其它电子构成的有效平均场中独立地运动。
在上述作用项中, 前三项是主要的. 分子体系的哈密顿算符应当包括所有电子和
原子核的动能和势能, 即:
5
电子动 能算符
量子化学 第七章
核动能 算符
核-电子作用 能算符
电子-电子排 斥能算符
核-核排斥 能算符
式中n―电子数目,N―核的数目。
6
9
量子化学 第七章
事实上,这并不是分子严格的哈密顿算符,它 仅仅考虑了分子中各个电荷间的库仑相互作用,而 没有考虑电荷之间一般的电磁作用,也没有考虑自 旋与自旋、自旋与轨道、轨道与轨道之间的相互作 用,更没有考虑电子运动的相对论效应。
设(1,2,…,n) 为一品优波函数,则在 状态下,
体系的能量的平均值为:
E0为体系的基态能量,
这就是变分原理.
变分过程如下:
不断改变试探波函数 ,计算相应的 值,直
到 不再减小,可以认为逼近了 体系真实的基态能
量,此时对应的试探波函数 可近似认为体系的基
态波函数.
32
量子化学 第七章
35
量子化学 第七章
自洽迭代过程如下: ① 先假设一套初始波函数
用 ( 2 0 ), 3 (0 ), , ( n 0 ) 1 ( 1 ) 用 1 ( 1 ), 3 (0 ), , ( n 0 ) ( 2 1 )
分子轨道理论概述
σ
2p
* 2p x
π ,π
* 2p y
* 2p z
σ 2p x
π2p y , π2p z
2p
-
A
B
+
+
能 量
B
-
A
B
节面
-
+
+
A
2p x 反键
2px,A
2px,B
原子轨道
-
+
-
2px 成键
分子轨道
2py 原子轨道与分子轨道的形状
节面
+
A
+
B
+
A
-
2s
2p
σ 2s σ *1s
2s
1s
A.O M.O
σ 1s
1s
A.O
2)异核双原子分子
CO和N2的比较
分子中有同样多的电子,等电子体,分子轨道 基本相同,性质相似。CO和N2
CO与N2性质比较
O2、F2分子,分子轨道的能级 F 电子分布式
1s22s22p5 F2 分子轨道式 F2[(1s)2(*1s)2 (2s)2 (*2s)2 (2px)2 (2py)2 (2pz)2(*2py)2 (*2pz)2]
分子 键级 键能/(kJ· mol-1) He2 H2 H2 N2
2-2 =0 1-0 = 1 2 2 2
0 256
2-0 =1 2
436
10-4 =3 2
946
一般来说,键级越大,键能越大,分子越稳定。
预言分子的磁性 顺磁性——是指具有未成对电子的分子 在磁场中顺磁场方向排列的性质具有此 性质的物质——顺磁性物质 反磁性——是指无未成对电子的分子 在磁场中无顺磁场方向排列的性质具 有此性质的物质——反磁性物质
分子杂化理论

3/23/2019
4
• 2.分子轨道可以由分子中原子轨道波函数的线性组合 (linear combination of atomic orbitals,LCAO)而得到。 几个原子轨道可组合成几个分子轨道,其中有一半分子轨道 分别由正负符号相同的两个原子轨道叠加而成,两核间电子 的概率密度增大,其能量较原来的原子轨道能量低,有利于 成键,称为成键分子轨道(bonding molecular orbital), 如σ、π轨道(轴对称轨道);另一半分子轨道分别由正负 符号不同的两个原子轨道叠加而成,两核间电子的概率密度 很小,其能量较原来的原子轨道能量高,不利于成键,称为反 键分子轨道(antibonding molecular orbital),如 σ*、π* 轨道(镜面对称轨道,反键轨道的符号上常加“*”以与成 键轨道区别)。 若组合得到的分子轨道的能量跟组合前的 原子轨道能量没有明显差别,所得的分子轨道叫做非键分子 轨道。
3/23/2019 3
理论要点
• 1.原子在形成分子时,所有电子都有贡献,分子中的 电子不再从属于某个原子,而是在整个分子空间范围 内运动。在分子中电子的空间运动状态可用相应的分 子轨道波函数ψ(称为分子轨道)来描述。分子轨道 和原子轨道的主要区别在于: • (1)在原子中,电子的运动只受 1个原子核的作用,原 子轨道是单核系统;而在分子中,电子则在所有原子 核势场作用下运动,分子轨道是多核系统。 • (2)原子轨道的名称用s、p、d…符号表示,而分子轨 道的名称则相应地用σ、π、δ…符号表示。
3/23/2019
5
• 3.原子轨道线性组合的原则(分子轨道是由原子轨道线性组 合而得的):(1)对称性匹配原则只有对称性匹配的原子 轨道才能组合成分子轨道,这称为对称性匹配原则。原子轨 道有s、p、d等各种类型,从它们的角度分布函数的几何图 形可以看出,它们对于某些点、线、面等有着不同的空间对 称性。对称性是否匹配,可根据两个原子轨道的角度分布图 中波瓣的正、负号对于键轴(设为x轴)或对于含键轴的某 一平面的对称性决定。(2)能量近似原则在对称性匹配的 原子轨道中,只有能量相近的原子轨道才能组合成有效的分 子轨道,而且能量愈相近愈好,这称为能量近似原则。轨道 最大重叠原则对称性匹配的两个原子轨道进行线性组合时, 其重叠程度愈大,则组合成的分子轨道的能量愈低,所形成 的化学键愈牢固,这称为轨道最大重叠原则。在上述三条原 则中,对称性匹配原则是首要的,它决定原子轨道有无组合 成分子轨道的可能性。能量近似原则和轨道最大重叠原则是 在符合对称性匹配原则的前提下,决定分子轨道组合效率的 问题。
分子轨道理论

分子轨道理论简介一种化学键理论,是原子轨道理论对分子的自然推广。
其基本观点是:物理上存在单个电子的自身行为,只受分子中的原子核和其他电子平均场的作用,以及泡利不相容原理的制约;数学上则企图将难解的多电子运动方程简化为单电子方程处理。
因此,分子轨道理论是一种以单电子近似为基础的化学键理论。
描写单电子行为的波函数称轨道(或轨函),所对应的单电子能量称能级。
对于任何分子,如果求得了它的系列分子轨道和能级,就可以像讨论原子结构那样讨论分子结构,并联系到分子性质的系统解释。
有时,即便根据用粗糙的计算方案所得到的部分近似分子轨道和能级,也能分析出很有用处的定性结果。
理论⒈原子在形成分子时,所有电子都有贡献,分子中的电子不再从属于某个原子,而是在整个分子空间范围内运动。
在分子中电子的空间运动状态可用相应的分子轨道波函数ψ(称为分子轨道)来描述。
分子轨道和原子轨道的主要区别在于:⑴在原子中,电子的运动只受1个原子核的作用,原子轨道是单核系统;而在分子中,电子则在所有原子核势场作用下运动,分子轨道是多核系统。
分子轨道理论⑵原子轨道的名称用s、p、d…符号表示,而分子轨道的名称则相应地用σ、π、δ…符号表示。
⒉分子轨道可以由分子中原子轨道波函数的线性组合(linearcombinationofatomicorbitals,LCAO)而得到。
有几个原子轨道就可以可组合成几个分子轨道,其中有一部分分子轨道分别由对称性匹配的两个原子轨道叠加而成,两核间电子的概率密度增大,其能量较原来的原子轨道能量低,有利于成键,称为成键分子轨道(bondingmolecularorbital),如σ、π轨道(轴对称轨道);同时这些对称性匹配的两个原子轨道也会相减形成另一种分子轨道,结果是两核间电子的概率密度很小,其能量较原来的原子轨道能量高,不利于成键,称为反键分子轨道(antibondingmolecularorbital),如σ*、π*轨道(镜面对称轨道,反键轨道的符号上常加"*"以与成键轨道区别)。
分子轨道理论
分子轨道理论1. 引言分子轨道理论是化学中的一种重要理论,它用量子力学的原理解释了分子的电子结构和化学性质。
本文将介绍分子轨道理论的基本概念、应用以及相关的计算方法。
2. 基本概念2.1 原子轨道在分子轨道理论中,首先要了解的是原子轨道。
原子轨道是描述单个原子中电子运动的波函数。
根据量子力学的原理,一个原子可以存在多个不同的原子轨道,每个原子轨道都对应着不同的能量状态。
2.2 分子轨道当两个或更多个原子靠近形成化学键时,原子轨道会互相重叠,形成新的分子轨道。
分子轨道描述的是电子在整个分子中的运动状态。
根据分子轨道理论,分子轨道可以分为两类:成键分子轨道和反键分子轨道。
成键分子轨道对应着电子的主要分布区域,而反键分子轨道则对应着电子分布相对较少的区域。
2.3 分子轨道能级分子轨道能级与原子轨道能级类似,分子轨道的能量随着轨道的能级增加而增加。
有时,分子轨道能级之间会有一定的能隙,这种能隙反映了分子稳定性的特征。
3. 分子轨道的应用分子轨道理论可以解释大量的化学现象和性质,下面列举了几个常见的应用:3.1 化学键的形成分子轨道理论提供了解释化学键产生的机制。
当两个原子靠近并形成化学键时,原子轨道会发生线性组合形成分子轨道。
通过分子轨道理论,我们可以理解不同类型的化学键(如共价键、离子键和金属键)是如何形成的以及其性质的差异。
3.2 分子轨道的能级顺序分子轨道理论还可以预测分子轨道的能级顺序,从而解释分子的化学性质。
能级较低的分子轨道通常具有较高的稳定性,从而决定了分子的化学反应性质。
3.3 分子光谱在分子光谱中,分子轨道理论被广泛应用。
分子轨道理论可以解释分子在吸收或发射光的过程中所发生的能级跃迁,从而解释不同光信号的产生和分子结构的变化。
4. 分子轨道的计算方法4.1 原子轨道模型著名的原子轨道计算方法包括Hartree-Fock方法和密度泛函理论。
这些方法通过求解原子的薛定谔方程,得到原子轨道及其能量。
自洽场理论
16
其中,巨正则势中用到了关系式
。
柔性高分子体系中链段k与k‘间的相互作用是短程 的,可用各项同性的Flory-Huggins相互作用参数表示:
17
则用平均密度算符表示相互作用Hamilton为:
18
对于液晶,应考虑张量形式的相互作用:
19
其中ν 为Maier-Saupe相互作用参数, 表征取向的各向 异性相互作用的强度。
22 满足不可压缩条件的Lagrange乘因子
经过变分后,分子自洽场中含有
23
:
迭代求得 和 后,代入(13)可得单链配分函数 , 进一步代入(12)或(16)可求得体系的自由能,可用于比较 体系中各种相结构的相对稳定性。
数值求解方法
式(15)(20)(21)(23)构成了自洽的迭代方程组,适用于任意 嵌段共聚物的构型和任意组分数的高分子体系。
平均场近似(鞍点近似)
多链高分子体系场论方法的核心就是平均场近似, 其在数学上表现为用被积函数极值(鞍点)来代替积分, 则可对自由能泛函表达式求变分来求被积函数的极值。 此时泛函 中的 是自由能 取极小值的鞍点值,由此得到如下自洽场方程组:
20
21
(为便区分, 和
分别用
和
代替)
体系还可能受到各种限制条件,如不可压缩性限制, 可采用Lagrange乘因子法直接在自由能中加一项限制条 件:
4
式中Λα是组分α 的热de Brogie 波长 体系总的Hamilton量可记为:
5
同理,该体系的巨正则系综配分函数可记为:
6
上述配分函数表达式具有普遍意义。
高分子链可能由不同类型链段组成, 如嵌段高分子。假 设体系中存在nα 条链长为Nα 的高分子链, 链中共有κ 种链 节类型, 定义α 种高分子链的第s 个链段的类型为typeα (s), 其链节序列可用函数 表示。显然 。 定义第κ种链节的密度算符:
第7章 自洽场分子轨道理论简介概论
g
1s(1)
1 2
12
1 ra1
1 rb1
g
1s(1)d
2
2
g
(1)
1s
g
(2)
1s
r12
d 2g 1s
J g 1s g 1s
表示一个电子处于氢分子离
表示两个电子处于氢分子离
子σg1s的能量
子σg1s的相互排斥能
因氢分子中没有自旋平行色电子对,故总电子能量表
示式中没有项。
上一内容 下一内容 回主目录
c1(F11 SCFS11) c2 (F12 SCFS12) cm (F1m SCFS1m ) 0
c2 (F21 SCFS21) c2 (F22 SCFS22) cm (F2m SCFS2m ) 0
cm (Fm1 SCFSm1) cm (Fm2 SCFSm2 ) cm (Fmm SCFSmm ) 0
其中Hamiton算符为:
Hˆ
2n i1
1 2
i2
Z
ri
j i
2n 1 2n hˆ(i)
i1 rij
i1
j i
2n 1 i1 rij
对于闭壳层分子,可以证明:
n
n
n
Ee Ψ *HˆΨd 2
Hii
(2Jij Kij )
i1
i1 j1
(8 4)
(8 3)
其中:
Hii
返回
2020/11/16
8.1 原子单位与基本近似
考虑电子自旋及Pauli原理、波函数反对称性等因素后,分子的 总波函数可用归一正交的Slater行列式表示。对于含2n个电子的闭壳 层分子(电子占据能量最低的和个分子轨道, 每个轨道中都含有2个不 同自旋状态的电子. 稳定分子多有这种结构).对于每一个自旋轨道, 由空间坐标函数与自旋函数的乘积构成:
分子轨道理论简介
对称性相同的原子轨道组成 分子轨道
三.分子轨道理论应用实例: 分子轨道理论应用实例:
1.He为什么不能形成 2? . 为什么不能形成 为什么不能形成He He有两个 电子,如形成 2,则两个 有两个1s电子 有两个 电子,如形成He 1s 轨道能形成(σ1s2),(σ*1s2),成键与反键 轨道能形成(σ ),成键与反键 相抵消,总能量没有下降,故不能形成。 相抵消,总能量没有下降,故不能形成。 2.N2分子: . 分子: 共有14个电子 原子有1s,2s, 3个 p轨 个电子, 共有 个电子 , 原子有 个 轨 可以组成5个成键轨道和 个成键轨道和5个反键轨 道,可以组成 个成键轨道和 个反键轨 道。。
小结
二. 关于轨道的对称性
1. 原子轨道与分子轨道的对称性 一个原子轨道, 轴作旋转轴, 一个原子轨道 , 取 x轴作旋转轴 , 旋转 轴作旋转轴 180度 , 如轨道不变 , 则为 对称 ; 如 对称; 度 如轨道不变, 则为σ对称 轨道的符号改变,则为π对称 对称。 轨道的符号改变,则为 对称。
1. 键级 : 在分子轨道理论中 , 用键级 . 键级: 在分子轨道理论中, 表示键的强度。键级越高, 表示键的强度。键级越高,键能越大 两个原子组成的化学键的键级= 两个原子组成的化学键的键级= 成键电子总数-反键电子总数) (成键电子总数-反键电子总数)/2 N2和O2分子的键级各是几? 分子的键级各是几? -的键级各是几? O2+、 O22-的键级各是几?
5.键矩
用来表示键的极性大小的物理量。 用来表示键的极性大小的物理量。 键矩=原子电荷乘以键长。 键矩=原子电荷乘以键长。可用实验 测定。也可用量子力学计算求出。 测定。也可用量子力学计算求出。
d q+ q-