
国际药品注册及GMP法规信息汇总 2016.12
各国GMP法规和指南汇总表
中国
APIC 欧洲 FDA MRHA
WHO 其他
各国GMGUIDELINE NAME 药品生产质量管理规范及附录(2010年修订版) 2010年_药品GMP指南:厂房设施与设备 2010年_药品GMP指南:口服固体制剂 2010年_药品GMP指南:无菌药品 2010年_药品GMP指南:原料药 2010年_药品GMP指南:质量管理体系 2010年_药品GMP指南:质量控制实验室与物料系统 2010版—厂房设备GM实施指南 2010版—空调系统GMP实施指南 2010版—口服固体制剂GMP实施指南 2010版—实验室控制系统GMP实施指南 2010版—水系统GMP实施指南 2010版--无菌制剂GMP实施指南 2010版—物料系统GMP实施指南 2010版--原料药GMP实施指南 2010版—质量系统GMP实施指南 Good Manufacturing Practices in Active Pharmaceutical Ingredients Development APIC “How to do”document - Interpretation of the ICH Q7_v9_August 2016_Final GUIDANCE ON ASPECTS OF CLEANING VALIDATION IN ACTIVE PHARMACEUTICAL INGREDIENT PLANTS APIC 201405原料药厂清洁验证指南 中英文 ICH Q7a(中英文对照)--FDA原料药GMP指南 ICH Q8(R2) pharmaceutical development ICH Q9 Quality Risk Management ICH Q10 pharmaceutical quality system ICH Q11 Development and Manufacture of Drug Substances EudraLex - Volume 4 Good manufacturing practice (GMP) Guidelines Part Ⅰ-- Ⅲ 20 Annexes 20150319 2015C 9502 欧盟人用药所用辅料的GMP水平确定用正式风险评估指南 (中英文) Implementation of ICH Q7 20150319 欧盟 人用药活性物质GDP原则_2015C 9501__中英文_ FDA cGMP 21CFR_part_210&211(原料药和制剂) FDA guidelines Investigating Out-of-Specification (OOS) FDA_Data Integrity and Compliance with cGMP FDA-Audit-Guide MHRA的GMP数据完整性定义和行业指南2015年3月 MHRA-Out_of_Specification_v02_1_ MHRA-Out-of-specification-(OOS)-FAQs MHRA GMP数据完整性老话新谈:第一部分 MHRA GMP数据完整性老话新谈:第二部分 MHRA GMP数据完整性老话新谈:第三部分
WHO good manufacturing practices: main principles for pharmaceutical products WHO 第970号技术报告 附件2 WHO good manufacturing practices water for pharmaceutical use2012 质量源于设计概述--辉瑞--童成博士 ISPE 技术转移 中国新版, 欧盟和美国GMP比较概要 如何建立和维护药品质量保证体系 GMP Data Integrity Chemicals Handling & Storage (for External Supply) - November 2016 v2 canada-Guidance on Evidence to Demonstrate Drug GMP
药品GMP法规及相关知识
药品GMP法规及相关知识2006年培训资料总工室2006年8月目录1.关于颁布和执行《中国药典》2005年版有关事宜的通知 (1)2.关于实施《药品注册管理办法》有关事项的通知 (3)3.印发《药品生产质量管理规范认证管理办法》的通知 (10)4.关于进一步规范药品说明书处罚行为的通知 (26)5.关于印发《接受境外制药厂商委托加工药品备案管理规定》的通知276.执行《中国药典》2005年版有关问题的补充通知 (30)7.关于实施《药品说明书和标签管理规定》有关事宜的公告 (31)8.药品说明书和标签管理规定 (32)9.进一步规范药品名称管理的通知 (36)10.关于印发药品GMP飞行检查暂行规定的通知 (38)11.关于印发《2006年广东省药品生产企业GMP飞行检查计划》的通知 (40)12.关于进一步加强药品生产企业监督管理工作的通知 (41)13.关于贯彻落实国务院办公厅关于依法查处齐齐哈尔第二制药有限公司假药事件的紧急通知的通知(特急) (43)14.关于废止《关于集团内生产企业进行药品品种调整有关事宜的通知》的通知 (45)15.关于印发《进口药材抽样规定》等文件的通知 (45)16.关于印发中药、天然药物处方药说明书格式内容书写要求及撰写指导原则的通知 (53)17.关于印发《全国药品生产专项检查实施方案》的通知 (56)18.关于《中国药典》2005年版(一部)分列品种“葛根、黄柏、金银花”有关问题的通知 (63)19.废止《关于中药保护品种终止保护后恢复被中止品种批准文号有关问题的通知》的通知 (64)20.关于印发广东省药品生产专项检查实施方案的通知 (64)21.GMP认证检查过程中常见问题 (73)22.GMP认证检查中关键设备及工艺验证的基本知识 (76)1.关于颁布和执行《中国药典》2005年版有关事宜的通知国食药监注[2005]234号各省、自治区、直辖市食品药品监督管理局(药品监督管理局):根据《药品管理法》及《药品管理法实施条例》的有关规定,现颁布《中华人民共和国药典》(以下简称《中国药典》)2005年版,于2005年7月1日起执行。
(完整版)欧盟GMP附录
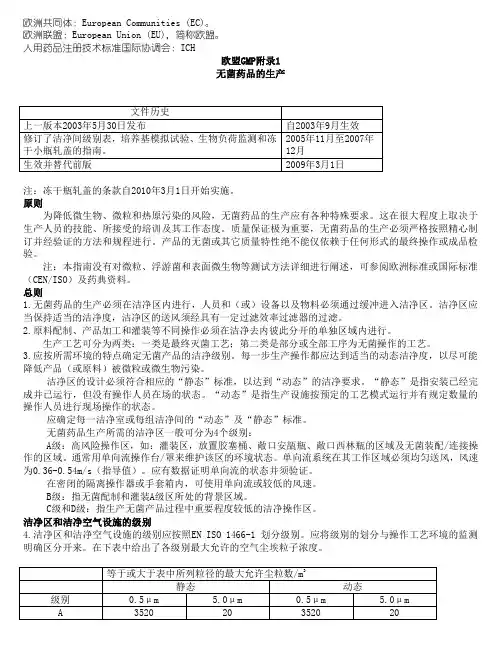
欧洲共同体:European Communities (EC)。
欧洲联盟:European Union (EU),简称欧盟。
人用药品注册技术标准国际协调会:ICH欧盟GMP附录1无菌药品的生产注:冻干瓶轧盖的条款自2010年3月1日开始实施。
原则为降低微生物、微粒和热原污染的风险,无菌药品的生产应有各种特殊要求。
这在很大程度上取决于生产人员的技能、所接受的培训及其工作态度。
质量保证极为重要,无菌药品的生产必须严格按照精心制订并经验证的方法和规程进行。
产品的无菌或其它质量特性绝不能仅依赖于任何形式的最终操作或成品检验。
注:本指南没有对微粒、浮游菌和表面微生物等测试方法详细进行阐述,可参阅欧洲标准或国际标准(CEN/ISO)及药典资料。
总则1.无菌药品的生产必须在洁净区内进行,人员和(或)设备以及物料必须通过缓冲进入洁净区。
洁净区应当保持适当的洁净度,洁净区的送风须经具有一定过滤效率过滤器的过滤。
2.原料配制、产品加工和灌装等不同操作必须在洁净去内彼此分开的单独区域内进行。
生产工艺可分为两类:一类是最终灭菌工艺;第二类是部分或全部工序为无菌操作的工艺。
3.应按所需环境的特点确定无菌产品的洁净级别。
每一步生产操作都应达到适当的动态洁净度,以尽可能降低产品(或原料)被微粒或微生物污染。
洁净区的设计必须符合相应的“静态”标准,以达到“动态”的洁净要求。
“静态”是指安装已经完成并已运行,但没有操作人员在场的状态。
“动态”是指生产设施按预定的工艺模式运行并有规定数量的操作人员进行现场操作的状态。
应确定每一洁净室或每组洁净间的“动态”及“静态”标准。
无菌药品生产所需的洁净区一般可分为4个级别:A级:高风险操作区,如:灌装区,放置胶塞桶、敞口安瓿瓶、敞口西林瓶的区域及无菌装配/连接操作的区域。
通常用单向流操作台/罩来维护该区的环境状态。
单向流系统在其工作区域必须均匀送风,风速为0.36-0.54m/s(指导值)。
现行药品管理法律体系列表

1999.10.19
国家药品监督管理局
药品研究实验记录暂行规定
2000.1.3
2000.1.3
国家药品监督管理局
药品经营质量管理规范GSP
2000.4.30
2000.7.1.
国家药品监督管理局
药品临床研究的若干规定
2000.7.18
2000.7.18
国家药品监督管理局
一次性使用无菌医疗器械监督管理办法(暂行)
新药注册特殊审批管理规定
2009.1.7
2009.1.7
国家食品药品监管局
关于做好药品再注册审查审批工作的通知
2009.7.31
2009.7.31
国家食品药品监管局
药品技术转让注册管理规定
2009.8.19
2009.8.19
国家食品药品监管局
关于加强基本药物质量监督管理的规定
2009.9.22
2009.9.22
2006.7.28.
2006.9.1.
国家食品药品监管局
关于清理规章和规范性文件的公告(2个附件)
2007.3.22
2007.3.22
国家食品药品监管局
药品流通监督管理办法
2007.1.31.
2007.5.1.
国家食品药品监管局工商总局
药品广告审查发布标准
2007.3.3
2007.5.1
国家食品药品监管局工商总局
预防用疫苗临床前研究技术指导原则
2010.4.12
2010.4.12
卫生部
药品类易制毒化学品管理办法
2010.3.18
2010.5.1
卫生部国务院纠风办发展改革委监察部财政部工商总局国家食品药品监管局
药品注册相关法规与程序

生产现场检查(动态)
研发、注册及生产现场检查准备情况汇报
品种的研发历程与注册申报过程 接受注册生产现场检查准备工作情况
人员培训情况 原辅料、包材检验及供应商情况 生产线的设备、设施与该产品生产需求情况
批量确定以及生产规模情况 生产工艺验证,包括设备能力、批量、清洁验证 中间体、成品质控及检验情况,是否有委托检查 产品稳定性考察情况 检查品种现场生产安排情况 质量体系运行及GMP执行情况,上次GMP认证缺陷整改 情况
对于境内分包装用的进口大包装规格的注册证号为 原注册证号前加B,如BH20070028
认识药品批准文号
现批准文号 原批准文号批准部门
国药准字H20043088
SFDA
国药准字H19990110 SDA
国药准字X19990358
国药准字H19999549 SDA
国药准字XF19990434
国药准字H19983154 SDA
新药程序
仿制药
药品注册分类—中药
未在国内上市销售的从植物、动物、矿物等物质中提取 的有效成份及其制剂。
新发现的药材及其制剂。 新的中药材代用品。 药材新的药用部位及其制剂。 未在国内上市销售的从植物、动物、矿物等物质中提取
的有效部位及其制剂。 未在国内上市销售的中药、天然药物复方制剂。 改变国内已上市销售中药、天然药物给药途径的制剂。 改变国内已上市销售中药、天然药物剂型的制剂。 新药程序 仿制药。
药学研究 药理毒理研究 临床研究 生产现场检查(动态)
生产工艺证,审查原始记录,确认申 报资料真实性、准确性和完整性
硬件:仪器、设备、厂房、设施、人员 软件:(文件、记录与资料的一致性,逻辑性)
原辅料、包材来源
发票(时间、数量)、台帐、供应商资质、厂家出厂检 验报告、入厂检验报告
中国、美国、欧盟GMP中英文版

中华人民共和国卫生部令第 79 号《药品生产质量管理规范(2010年修订)》已于2010年10月19日经卫生部部务会议审议通过,现予以发布,自2011年3月1日起施行。
部长陈竺二○一一年一月十七日第一章总则第一条为规范药品生产质量管理,根据《中华人民共和国药品管理法》、《中华人民共和国药品管理法实施条例》,制定本规范。
第二条企业应当建立药品质量管理体系。
该体系应当涵盖影响药品质量的所有因素,包括确保药品质量符合预定用途的有组织、有计划的全部活动。
第三条本规范作为质量管理体系的一部分,是药品生产管理和质量控制的基本要求,旨在最大限度地降低药品生产过程中污染、交叉污染以及混淆、差错等风险,确保持续稳定地生产出符合预定用途和注册要求的药品。
第四条企业应当严格执行本规范,坚持诚实守信,禁止任何虚假、欺骗行为。
第二章质量管理第一节原则第五条企业应当建立符合药品质量管理要求的质量目标,将药品注册的有关安全、有效和质量可控的所有要求,系统地贯彻到药品生产、控制及产品放行、贮存、发运的全过程中,确保所生产的药品符合预定用途和注册要求。
第六条企业高层管理人员应当确保实现既定的质量目标,不同层次的人员以及供应商、经销商应当共同参与并承担各自的责任。
第七条企业应当配备足够的、符合要求的人员、厂房、设施和设备,为实现质量目标提供必要的条件。
第二节质量保证第八条质量保证是质量管理体系的一部分。
企业必须建立质量保证系统,同时建立完整的文件体系,以保证系统有效运行。
第九条质量保证系统应当确保:(一)药品的设计与研发体现本规范的要求;(二)生产管理和质量控制活动符合本规范的要求;(三)管理职责明确;(四)采购和使用的原辅料和包装材料正确无误;(五)中间产品得到有效控制;(六)确认、验证的实施;(七)严格按照规程进行生产、检查、检验和复核;(八)每批产品经质量受权人批准后方可放行;(九)在贮存、发运和随后的各种操作过程中有保证药品质量的适当措施;(十)按照自检操作规程,定期检查评估质量保证系统的有效性和适用性。
(完整版)外国GMP发展史

(完整版)外国GMP发展史1963年美国工会颁布了由美国理普尔大学6名教授编写制订的Gmp 法令。
1969年世界卫生组织(WHO)也颁发了自己的GMP,并向各成员国家推荐,受到许多国家和组织的重视,经过三次的修改,也是一部较全面的GMP。
1971年,英国制订了《GMP》(第一版),1977年又修订了第二版;1983年公布了第三版,现已由欧共体GMP替代。
1972年,欧共体公布了《GMP总则》指导欧共体国家药品生产。
1975年11月 WHO正式公布GMP,1977年WHO再次向成员国推荐GMP,并确定为WHO的法规。
1973年日本工业协会推出了自己的GMP1974年,日本以WHO的GMP为蓝本,颁布了自己的GMP,进行指导性推行。
1977年WHO再次向成员国推荐GMP,并确定为WHO的法规。
1978年美国再次颁制了经修订的GMP1980年日本决定正式实施GMP。
1983年欧共体对gmp进行了一次较大的规模修订。
1985年美国1出版第4版GMP指导。
对GMP的实施作出了具体规定。
1988年日本政府制订了原料药GMP,1990年正式实施。
1989年欧共体又公布了新的gmp,并编制了一本gmp《补充指南》。
同年,东南亚国家联盟也制订了自己的GMP,作为东南亚联盟各国实施GMP的文本。
1992年欧共体又公布了欧洲共同体药品生产管理规范新版本。
此后,美国及大多数欧洲国家开始宣传、认识、起草本国GMP,欧洲国家共同体委员会颁布了欧共体的GMP。
此外,德国、法国、瑞士、澳大利亚、韩国、新西兰、马来西亚及台湾等国家和地区,也先后制订了GMP,到目前为止,世界上已有100多个国家、地区实施了GMP或准备实施GMP。
当今世界上GMP分为三种类型。
1、国家颁发的GMP,例如:中华人民共和国国家药品监督管理局颁布的《药品生产质量管理规范》(1 998年修订);美国FDA颁布的《cGMP》(现行GMP);日本厚生省颁布的《GMP》。
(完整版)欧盟GMP附录
欧洲共同体:European Communities (EC)。
欧洲联盟:European Union (EU),简称欧盟。
人用药品注册技术标准国际协调会:ICH欧盟GMP附录1无菌药品的生产注:冻干瓶轧盖的条款自2010年3月1日开始实施。
原则为降低微生物、微粒和热原污染的风险,无菌药品的生产应有各种特殊要求。
这在很大程度上取决于生产人员的技能、所接受的培训及其工作态度。
质量保证极为重要,无菌药品的生产必须严格按照精心制订并经验证的方法和规程进行。
产品的无菌或其它质量特性绝不能仅依赖于任何形式的最终操作或成品检验。
注:本指南没有对微粒、浮游菌和表面微生物等测试方法详细进行阐述,可参阅欧洲标准或国际标准(CEN/ISO)及药典资料。
总则1.无菌药品的生产必须在洁净区内进行,人员和(或)设备以及物料必须通过缓冲进入洁净区。
洁净区应当保持适当的洁净度,洁净区的送风须经具有一定过滤效率过滤器的过滤。
2.原料配制、产品加工和灌装等不同操作必须在洁净去内彼此分开的单独区域内进行。
生产工艺可分为两类:一类是最终灭菌工艺;第二类是部分或全部工序为无菌操作的工艺。
3.应按所需环境的特点确定无菌产品的洁净级别。
每一步生产操作都应达到适当的动态洁净度,以尽可能降低产品(或原料)被微粒或微生物污染。
洁净区的设计必须符合相应的“静态”标准,以达到“动态”的洁净要求。
“静态”是指安装已经完成并已运行,但没有操作人员在场的状态。
“动态”是指生产设施按预定的工艺模式运行并有规定数量的操作人员进行现场操作的状态。
应确定每一洁净室或每组洁净间的“动态”及“静态”标准。
无菌药品生产所需的洁净区一般可分为4个级别:A级:高风险操作区,如:灌装区,放置胶塞桶、敞口安瓿瓶、敞口西林瓶的区域及无菌装配/连接操作的区域。
通常用单向流操作台/罩来维护该区的环境状态。
单向流系统在其工作区域必须均匀送风,风速为0.36-0.54m/s(指导值)。
国家药品监督管理局药品行政保护公告第12号(受理公告)-国家药品监督管理局药品行政保护公告第12号
一九九八年十一月十三日
——结束——
国家药品监督管理局药品行政保护公告第12号(受理公告)
制定机关
国家药品监督管理局
公布日期
1998.11.13
施行日期
1998.11.13
文号
国家药品监督管理局药品行政保护公告第12号
主题பைடு நூலகம்别
药政管理
效力等级
部门规范性文件
时效性
现行有效
正文:
----------------------------------------------------------------------------------------------------------------------------------------------------
国家药品监督管理局药品行政保护公告
(第12号 受理公告)
申请人所在国:荷兰
申请人:AHP制药有限公司
申请药品名称:
通用名:哌拉西林/他佐巴坦(Piperacillin/Tazobactam)粉针剂
商品名:特治星(TAZOCIN)粉针剂
申请号:A-NL98101615
申请日:1998年10月16日
药品行政保护办公室对该药品的申请文件初步审查合格,予以受理,即日起转为实质审查,特此公告。
收藏2016年FDA即将出台的制药行业指南
收藏2016年FDA即将出台的制药行业指南
《药物供应链安全法案》(DSCSA)自2015年1月开始实施后,FDA在过去一年收集了众多有关仿制药、药品质量、处方药超标签推广的建议和意见,大部分意见将在2016年FDA出台的行业指南文件中得到反映。
2016年FDA药品评价与研究中心(CDER)计划出台的指南文件将继续深化2015年的部分主题,比如关于生物类似物的可替代性、药品标签、用于评价等效性的数据统计方法,互联网及社交媒体上药品推广的标签展示,临床研究中的妊娠期女性管理、临床研究的复合终点等。
CDER计划在2016年出台102份指南文件,主要涉及广告(人用药品、生物制品、兽药及医疗器械的超标签推广)、临床研究(随机对照研究的meta分析)、药品安全(生物制品及疫苗的上市报告)在内的15个领域。
2016年FDA即将出台的制药行业指南如下。
如有部分指南文件名称翻译不够准确,欢迎在评论里指正!
—【医药魔方】—
以数据揭示医药行业
| 有理·有据·有身段 |。
国家食品药品监管总局公告2016年第192号――关于批准上市药品的公告
国家食品药品监管总局公告2016年第192号――关于批准上
市药品的公告
【法规类别】药品管理
【发文字号】国家食品药品监管总局公告2016年第192号
【发布部门】国家食品药品监督管理总局
【发布日期】2016.12.14
【实施日期】2016.12.14
【时效性】现行有效
【效力级别】XE0303
国家食品药品监管总局公告
(2016年第192号)
2016年11月份共批准药品上市申请20件。
其中,国产化学药品17件,生物制品1件,进口化学药品2件(品种目录见附件)。
2016年11月份批准上市新药的综合审评报告及说明书可登录国家食品药品监督管理总局药品审评中心网站()查询。
特此公告。
附件:2016年11月份已批准药品上市品种目录
国家食品药品监管总局
2016年12月14日
附件
2016年11月份已批准药品上市品种目录。