
2A 型腓骨肌萎缩症综述应用
2A 型腓骨肌萎缩症(综述)2014-08-26 01:27来源:丁香园作者:辛夷籽轴突型腓骨肌萎缩症(CMT)是一种遗传异质性疾病,目前已鉴定出11 种相关基因,其中又以MFN2 基因突变最为常见(CMT2A)。
近期的JAMA Neurol 杂志发表最新临床综述,旨在阐述CMT2A 的临床与分子特征,从而明确预后影响因素,理解特定表型与临床严重后果间的相关性,并鉴定相关基因间的相互作用。
具体内容如下:腓骨肌萎缩症(CMT),是一种遗传性运动感觉神经病变,以四肢远端进行性肌无力和萎缩伴感觉障碍为特征,具有明显的临床与遗传异质性。
CMT 主要根据遗传方式(常染色体显性遗传、常染色体隐性遗传或X- 连锁遗传)以及正中神经运动传导速度(MNCV)进行分类。
其中脱髓鞘型(CMT1),正中神经传导速度(MNCV)<30m/s;轴突型(CMT2),MNCV>40m/s,中间型,MNCV 在30-40m/s 之间。
另外CMT1 型为常染色体显性遗传,而CMT2 型可为常染色体显性、隐性遗传或X 连锁遗传,具有遗传异质性,目前已鉴定出11 种相关基因( 具体如下)。
表一:已知与CMT2 相关的基因KIF1B基因/OMIM 605995MFN2基因/ OMIM 608507/ CMT2ARAB7基因/ OMIM 602298/ CMT2BTRPV4基因/ OMIM 605427/ CMT2CGARS基因/ OMIM 600287/ CMT2DNEFL基因/ OMIM 162280/ CMT2EHSPB1基因/ OMIM 602195/ CMT2FMPZ基因/ OMIM 159440/ CMT2IGDAP1基因/ OMIM 606598/ CMT2KHSPB8基因/ OMIM 608014/ CMT2LAARS基因/ OMIM 601065/ CMT2N其中与MFN2 基因(编码线粒体融合核蛋白)突变相关的CMT2A 为最常见的CMT2 亚型。
在本文中,作者共报道了43 名MFN2 突变患者的表型与分子特征。
方法:1. 患者:本综述共纳入43 名患者(23 名男性,20 名女性),17 名患者为孤立案例,另外26 名患者来自8个常染色体显性遗传家系。
研究者分析了这43 名患者的临床以及电生理数据。
CMT 临床诊断标准源于文献“Hereditary motor and sensory neuropathies”。
所有患者均接受完整神经系统检查。
采用英国医学研究委员会制定的标准量表,进行肌力评估。
通过CMT 神经病学得分(CMTNS)评估身体残疾程度与神经病变的严重度:轻度<10 分,中度10-20 分,重度>20 分。
为进一步评估临床演变过程,使用CMTNS 梯度(CMTNS-G)测定CMTNS 比率(疾病检查期间/ 疾病持续期间)。
通过听力、耳鼻喉科检查,检测患者的语音、听力问题。
对24 名患者进行肺功能检查以及脑/ 脊髓的核磁共振成像。
2. 电生理数据:对所有患者进行四肢肌电图以及神经传导研究。
当无法记录复合肌肉动作电位时,使用脊髓以及面部神经的研究进行脱髓鞘型/ 轴突型分类。
3. 遗传分析:获得患者知情同意书后,绘制患者全血基因组DNA。
研究者首先通过Sanger 测序技术,排除GJB1(没有男性之间的遗传),PO 以及GDAP1 基因型。
MFN2 基因的19 个外显子以及侧翼区通过聚合酶链式反应,进行扩增。
随后,使用DNA 测序试剂盒对每个片段进行测序。
对显示有视神经萎缩的患者或家系,进行OPA1 以及Leber 遗传性视神经病变基因的研究。
结果汇总:患者1. 发病年龄以及首发症状:纳入的43 名受试者,平均CMT2A 发病年龄(AAO)为14.5 岁(1-66 岁间)。
根据AAO,将受试者分为组1/ 早发组(AAO<10 岁),平均发病年龄为3.9 岁,共25 名患者;以及组2/ 晚发组(AAO≥10 岁),平均发病年龄为29.2 岁,共18 名患者。
43 名患者的首发症状包括行走困难、摔倒、脚踝或膝盖扭伤,痉挛等。
4 名患者有包括脚部烧灼感或远端感觉丧失等初始临床特征在内的感觉异常。
2. 神经系统检查:所有患者显示有下肢远端肌肉轻度到重度的萎缩以及无力,涉及腿的前后部,其中4 例为非对称性。
2 名患者,腿部屈肌残疾程度重于伸肌。
14 名患者(33%)有近端无力,主要为下肢。
1 名患者有翼状肩胛,组 1 内1 名患者自16 岁起乘坐轮椅,并有双侧面瘫。
除1 名患者外,其余42 名患者均由感觉丧失。
仅3 例患者(组1)出现扁平足。
其余患者为高弓足。
有4 例髋关节发育不良的报道,其中 3 例见于组1。
5 名患者(12%)有双侧视神经萎缩,其中 3 例于20 岁前发病,2 例50 岁后发病。
6 名患者(14%)有因为单侧或双侧声带麻痹(VCP)导致的发音困难。
组2 中,2 名患者有听神经病变,4 名患者(9%)出现手指震颤。
3. 功能性残疾以及疾病演变:所有病例的平均CMNTS(功能性残疾)为15 分。
组1CMTNS 得分(平均19分)高于晚发组(平均10 分),具有统计学意义。
两组疾病持续时间分别为28.5 年(组1)与19 年(组2)。
使用CMTNS-G 进一步评估疾病演变,提示疾病过程相对统一。
组 1 的平均CMTNS-G 得分显著高于组2。
早发组9 名(36%)患者乘坐轮椅,晚发组仅2 名患者(11%)乘坐做轮椅。
组1 内剩余的16 名患者(64%),可以通过辅助行走(拐杖或踝、足辅助器)。
组2 内18 名患者中有16 名(89%)可以不借助辅助行走。
肺功能:乘坐轮椅的 4 名患者(CMTNS>21),用力肺活量显著减少,为预计值的60%-63%。
4 名(18%)平均CMTNS 为16 分的患者,有轻度肺活量的降低,为预计值的70%-80%。
脊髓及脑成像:6 名患者脊髓成像异常。
其中4 例仅显示上肢腱反射活跃,并有脊髓积水(颈椎或胸椎水平);2 名患者仅有脊髓萎缩。
1 名患者有脑水肿,但无认知损伤并且脊髓成像正常。
电生理:复合肌肉动作电位下降显著见于下肢及正中神经。
除1 名患者(感觉神经动作电位正常但复合肌肉动作电位消失)外,其余患者的感觉神经动作电位均异常或消失。
这名患者可被归为远端运动神经病变。
分子遗传学:1.MFN2 基因突变谱:在25 例数据中(17 例孤立性、8 例家族性)共现20 例罕见的MFN2 基因错义变异。
其中:p.Arg94Gln、p.Arg94Trp、p.Thr105Met、p.Arg280His、p.Arg364Trp 以及p.Val705Ile 的6 项突变包括,已经被报道与CMT2A 相关。
另外有14 项本次研究发现的新型变异(具体见下表)。
2. 罕见遗传模式的证据:8 个家系(26 名患者)确定为常染色体显性遗传,14 名孤立性患者高度怀疑为常显性遗传。
奇怪的是,2 号家系中所有患者携带p.Arg364Pro 突变,但双亲未检测到。
这可能归因为生殖性嵌合体。
唯一一名通过MRI 成像,显示有皮质萎缩相关脑积水的患者,发病年龄早,遗传模式为隐性遗传,因为该患者携带的 2 项新突变p.Gly80Val 以及p.Arg104Gln 来自两名健康家长之一。
另外,一名患者携带有罕见的GDAP1 基因变异联合MFN2 突变,另一名患者携带OPA1 基因突变联合MFN2 突变。
讨论本文通过AAO,将43 名患者分为两组进行检测。
早发组患者有涉及近端、远端肌肉的更严重的运动以及感觉缺陷,因为该组36% 的患者乘坐轮椅。
相反的,晚发型患者表型更轻并且大多可以行动。
p.Arg94Gln、p.Arg94Trp、p.Arg364Pro 以及p.Arg364Trp 突变,导致在10 岁之前的发病。
然而p.Ile126Ser、p.Leu146Phe、p.Leu167Pro、p.Arg259Cys、p.Ser612Tyr 以及p.Val705Ile 与10 岁后(包括10 岁)发病的症状相关。
其它突变的发病年龄范围较广,如p.Arg280His,提示环境和/ 或遗传因素涉及临床表型的确定。
统计学上来说,功能性残疾得分(CMTNS)在早发组高于晚发组,和之前研究发表的结果一致。
在本次研究队列中,更高的CMTNS 可能与疾病更长的持续期(组1> 组2)部分相关。
使用CMTNS-G 进一步评估疾病演变,结果显示组一高于组二,这提示:疾病发病越早,病情越严重。
携带p.Lys662Glu 以及p.His20Tyr 突变的患者,发病早但是疾病过程为中度(CMTNS-G 较低)。
另外,即使同个家系的不同患者,也会出现显著的疾病过程变异。
如家系1、2、3、4 内患者的CMTNS-G 变化很大。
这一结果与之前的85% 患者于20 岁之前无法行动的报道相反。
然而,这种明显的差异可由发病年龄不同解释,如之前研究中平均AAO 为4.4 年,而本次研究为14.5 年。
12% 的早发或晚发型周围神经病变的患者,出现视神经萎缩。
视神经萎缩可能出现在儿童期,但也可能在成人期出现,本次研究显示,2 名60 岁左右的患者出现视神经萎缩。
这与之前提示视神经萎缩只发生于早期或严重轴突神经病变的报道相反。
另外,只有2 名同一家系的患者出现听神经病变。
正如之前研究所提出的相同,听力神经病变与神经病变的严重度不相关。
6 名患者出现声带麻痹,其中4 名为早发型,5 名为严重残疾(CMTNS>20 分),这与Zuchner 等研究者报道的成果相一致。
声带麻痹并非只见于CMT2A,在CMT4A、CMT2C、17CMT4C、18CMT4F 与CMT4B1 中均有报道。
早发组研究显示,腓总神经MNCV 最低值为36m/s,而正中神经最低值为为40m/s,这与CMT2A的定义相一致。
除了周围神经病变,一些患者有特殊特征,如 4 名患者中出现(9%)髋关节发育不良,之前在其它CMT 形式中也有髋关节发育不良的报道,尤其CMT1A 中。
在我们的病例中,呼吸问题与功能性残疾相关,因为,所有肺活量严重降低的患者均乘坐轮椅(<70% 的预测值)。
研究发现脊髓异常发病率较高为26%,包括脊髓萎缩或脊髓积水,其中 2 名患者深腱反射活跃。
之前有研究报道,轴向运动以及感觉病变的患者(遗传性运动感觉神经病变V 型)出现脊髓萎缩。
CMT2A 病变,可涉及中枢神经系统内脑室周围、脑干、脑白质改变与皮质萎缩等。
一名24 岁脑积水患者中,出现弥漫性脑萎缩,为异质性复合,这在早发型CMT2A疾病中很罕见,可能为脑线粒体疾病的后果。
尽管新生突变已经研究很广泛,但本文首次提出,CMT2A 家系中的生殖系嵌合体。
腓骨肌萎缩症的功能障碍特点

腓骨肌萎缩症的功能障碍特点张付峰;唐北沙;严新翔;赵国华;郭鹏;张如旭【期刊名称】《中国组织工程研究》【年(卷),期】2005(009)001【摘要】目的:探讨腓骨肌萎缩症的功能障碍特点及影响功能的因素.方法:应用全面性神经障碍评分(global neurological disability score,GNDS)、功能障碍评分(functional disability score,FDS)和改良Rankin评分对110例腓骨肌萎缩症患者(1991-01/2004-06中南大学湘雅医院神经内科及中国医学遗传学国家重点实验室的中国遗传病资源保藏中心所收集)进行测评分析;FDS和改良Rankin评分又分别分为3组:Ⅰ组(0或1分),Ⅱ组(2分),Ⅲ组(≥3分),各组间进行比较.结果:男女之间GNDS,FDS和改良Rankin评分比较差异均无显著性意义;发病年龄早者FDS和改良Rankin评分均比发病晚者高(P<0.05);FDS和Rankin评分3组之间发病年龄和家族史阳性率比较差异无显著性意义,但病程和GNDS评分比较差异均有显著性意义(P<0.05).结论:性别对腓骨肌萎缩症患者功能障碍无显著性影响,发病年龄越早、病程越长,患者功能障碍越严重.【总页数】3页(P30-32)【作者】张付峰;唐北沙;严新翔;赵国华;郭鹏;张如旭【作者单位】中南大学湘雅医院神经内科,湖南省,长沙市,410008;中南大学湘雅医院神经内科,湖南省,长沙市,410008;中南大学湘雅医院神经内科,湖南省,长沙市,410008;中南大学湘雅医院神经内科,湖南省,长沙市,410008;中南大学湘雅医院神经内科,湖南省,长沙市,410008;中南大学湘雅医院神经内科,湖南省,长沙市,410008【正文语种】中文【中图分类】R74【相关文献】1.腓骨肌萎缩症患者的肌电图诊断特点 [J], 赵朝晖;吴永霞;张岚;杨岳明;2.腓骨肌萎缩症患者的肌电图诊断特点 [J], 赵朝晖;吴永霞;张岚;杨岳明3.腓骨肌萎缩症患者的肌电图诊断特点 [J], 赵朝晖;张岚;吴永霞;杨岳明4.腓骨肌萎缩症2L 型的临床特点(附1家系报告) [J], 陈蕊;漆学良;王卫东;张明5.腓骨肌萎缩症的神经电生理及基因特点 [J], 薛晓静;周瑞玲;付萌萌;谢忞之;陈昂;李宏伟;李永坤因版权原因,仅展示原文概要,查看原文内容请购买。
腓骨肌萎缩症1型和2型的临床与基因突变特点
rp iae r r lnuy C lR porm,0 0,2 4 54 5 ear f r t i jr. el erga 2 1 1 :0 -1. t aea i
( 收稿 日期 :0 1— 1 2 2 1 0 一l )
d i1 .9 9ji n 10 7 8 .0 1 2 .0 o :0 36 /.s .0 2— 3 6 2 1 .3 03 s
小腿 肌 肉明显萎缩 , 、 膝 踝反射 减低 或消失, 弓形 足 , 经 电生理检查 示神经传 导速度 减慢 , 神 病理 改变可见
髓 鞘 脱 失 , 因 突 变分 析 发 现 P 2 基 MP 2的 大 片段 重 复 突 变 和 MP Z基 因 突 变 ; M3 C " 病 率 较 C 1低 . 病 2发 MT 发
G OP n Z A ag n , A GXa gi ,t 1Dp r eto erl y C n a o i lo a d nCt, U eg,H NGB oag W N in b e a. eat n n m fN uoo , et l s t fH n a i g r H pa y
,
pto gcl hrc r tsw r t set e nl e aet wt C act r .ot C )dsaet e a l ia caat ii eer r pci l aa zdi pt ns i hro Mai T o ho esc eo vy y n i h — e h( MT i s p e y
8 6. 1
脉血管成形术后再狭窄程度. 中华心血管病杂志 ,0 7 3 :0  ̄0 . 20 ,58 2 6 7 “M, u . i ,t 1C C ; poeir dr e o o em sn Y L Y e a X R r n o e vdf m bn e — J . g ts i r e
腓骨肌萎缩症

腓骨肌萎缩症腓骨肌萎缩症(Charcot-Marie-Tooth,CMT)亦称为遗传性运动感觉神经病(HMSN),具有明显的遗传异质性,临床主要特征是四肢远端进行性的肌无力和萎缩伴感觉障碍。
CMT是最常见的遗传性周围神经病之一(发病率约为1/2500)。
根据临床和电生理特征,CMT分为两型:CMT1型(脱髓鞘型),神经传导速度(NCV)减慢(正中神经传导速度<38m/s),CMT2型(轴突型),神经传导速度正常或轻度减慢(正中神经传导速度>38m/s)。
多数呈常染色体显性遗传,也可呈常染色体隐性或X-连锁遗传。
腓骨肌萎缩症病理机制1、脱髓鞘型常染色体隐性遗传的CMT脱髓鞘型常染色体隐性遗传的CMT主要特征是发病年龄早,常在儿童期起病,神经传导速度减慢,周围神经有髓纤维髓鞘脱失或减少。
随着分子遗传学的进展,已发现其至少有7个疾病基因位点,分别为8q13-21.1,11q22,11p15,5q23-33,8q24,19q13.1-13.3,10q22-23。
其中5种疾病基因已被克隆,分别为神经节苷脂诱导的分化蛋白1(GDAP1)、肌管蛋白相关蛋白2(MTMR2)、N-myc Downstream-Regulated Gene 1(NDRG1)、早期生长反应蛋白2(EGR2)、轴突周围蛋白(periaxin)等基因的突变已被发现能导致本病。
脱髓鞘型常染色体隐性遗传的CMT又分成7个亚型,具体如下:1.1CMT4ACMT4A以发病年龄早(通常两岁之前)伴运动系统发育迟缓为特征,先出现肢体远端的无力和萎缩,十岁末累及近端肌肉,许多病人只能靠轮椅生活,常有骨骼畸形和脊柱侧凸。
运动神经传导速度减慢(平均30m/s),神经活检显示厚髓纤维丧失伴髓鞘减少,无异常的髓鞘折叠[1,2,3]。
Othmane等[1]将CMT4A的疾病基因定位于8q13-21.1,周围神经髓鞘蛋白2(PMP2)也位于此区,其主要在周围神经中表达,随后他们对该家系的患者进行PMP2测序,最终排除了PMP2是CMT4A的致病基因。
腓骨肌萎缩症

腓骨肌萎缩症腓骨肌萎缩症(Charcot-Marie-Tooth Disease, CMT),又称遗传性运动感觉神经病(hereditary motor and sensory neuropathy, HMSN),是一组最常见的具有高度临床和遗传异质性的周围神经单基因遗传病,分别由Charcot、Marie及Tooth于1886年首先报道。
其临床特征为儿童或青少年期发病,进行性对称性远端肌无力和萎缩、轻到中度远端感觉减退、腱反射减弱或消失和高弓足。
CMT患病率约为 40/10万,遗传方式可为常染色体显性遗传(AD-CMT),常染色体隐性遗传(AR-CMT)和X连锁遗传(CMTX)。
根据临床和电生理特征,CMT分为两型:CMT1型(脱髓鞘型), NCV减慢(正中神经运动传导速度<38m>38m/s),神经活检示轴索变性,而极少有脱髓鞘改变。
【入院评估】(一)病史询问要点1.肌无力和肌萎缩发生的时间、受累范围、顺序和进展速度,对生活工作和体育运动的影响。
2.感觉障碍的部位和程度。
3.有无高弓足、脊柱侧弯等骨骼畸形。
4.有无复视、视力下降、眼球震颤、耳聋、声音嘶哑、行走不稳等其他症状。
5.家族成员中有无类似患者或高弓足者。
(二)体格检查要点1.肌无力和肌萎缩足部、小腿肌肉和大腿下1/3肌肉无力和萎缩,形成“鹤腿”或倒置的酒瓶样畸形。
后期手部出现骨间肌和大小鱼际肌无力和萎缩,出现爪型手或猿手畸形,萎缩一般不超过肘关节以上。
2.腱反射改变受累肢体腱反射减弱或消失,跟腱反射通常消失,半数患者四肢腱反射均消失。
4.感觉障碍可有手套-袜子型分布区域内痛觉、温觉和振动觉减退。
5.有无自主神经功能障碍和营养障碍体征,部分病例可在皮下触摸到粗大的神经干。
6.有无高弓足、脊柱侧弯等骨骼畸形。
7.其他部分患者可出现视力下降、眼外肌麻痹、眼球震颤、共济失调、肢体震颤等体征。
(三)门诊资料分析1.血液常规、生化、免疫学检查一般无异常发现。
腓骨肌萎缩症的基因学研究进展
腓骨肌萎缩症的基因学研究进展
吴志国;肖波;肖剑锋
【期刊名称】《中风与神经疾病杂志》
【年(卷),期】2003(020)006
【摘要】@@ 腓骨肌萎缩症(Charcot marie tooth disease,CMT)是一类高发病率的周围神经系统单基因遗传病,发病率为1/2500,其遗传方式有常染色体显性遗传(AD)、常染色体隐性遗传(AR)及X连锁显性或隐性遗传(XD或XR).其主要临床表现为胫前腓骨肌及手部肌萎缩伴无力,足下垂,跨越步态,弓形足,膝踝反射减弱或消失,儿童、青少年、成年期均可发病,慢性进行性病程,致残率高.临床上根据CMT的病理和电生理特点分为两型,即脱髓鞘型(CMT1型)和轴突型(CMT2型),其中CMT1型约占CMT总数的70%.
【总页数】3页(P569-571)
【作者】吴志国;肖波;肖剑锋
【作者单位】中南大学湘雅医院神经内科,湖南,长沙,410008;中南大学湘雅医院神经内科,湖南,长沙,410008;中南大学湘雅医院神经内科,湖南,长沙,410008
【正文语种】中文
【中图分类】R746.4
【相关文献】
1.腓骨肌萎缩症1型和2型的临床与基因学研究现状 [J], 段晓慧;顾卫红;王国相
2.腓骨肌萎缩症4型遗传学研究进展 [J], 许烨;张嘉莹;杨博宇;何志宏;张慕晨;于珍;
顾鸣敏
3.运动疗法和矫形器治疗对于腓骨肌萎缩症康复的研究进展 [J], 黄玉柱; 李晓捷; 周丽; 王婷; 朱琼
4.腓骨肌萎缩症的治疗研究进展 [J], 贺慧芬;王萌;郭爱红;张瑶;丁江博;李杰;刘越;王丙聚
5.腓骨肌萎缩症2个家系的临床、电生理和基因学研究 [J], 李朝容;钟成清;杨百元因版权原因,仅展示原文概要,查看原文内容请购买。
腓骨肌萎缩症临床表现_基因分型和分子发病机制研究进展
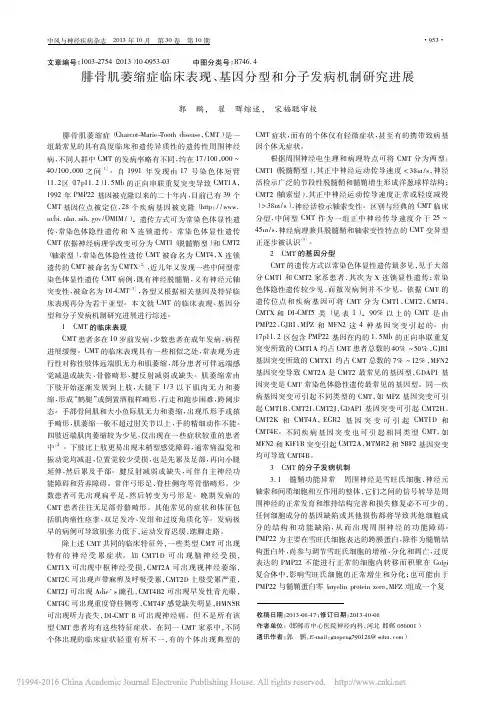
AD AD AD AD AD AD AD AD AD AD AD AD AD AD AR AD AR AD AR AR AR AR AR AR AR AR AR AR XD or XR XR XR XR XR AD AD AD AR AR AR
PMP22 MPZ / P0 LITAF / SIMPLE
EGR2 PMP22 NEFL MFN2 KIF1B RAB7 未知 GARS NEFL HSP27 未知 未知 MPZ / P0 GDAP1 HSP22 GDAP1 MTMR2 SBF2 KIAA1985 NDRG1 EGR2 periaxin 未知 FGD4 FIG4 CX32 / GJB1 未知 未知 未知 未知 未知 DNM2 YARS LMNA MED25 GDAP1
突变频率 CMT1 总数的 60% ~ 90%
≤CMT1 总数的 5% < CMT1 总数的 1% < CMT1 总数的 1% 仅 1 个日本家系报道 CMT2 总数的 20%
< CMT2 总数的 2%
CMT2 总数的 5%
CMT 总数的 7% - 12%
合体以保持髓鞘的稳定,在 CMT1 患者中 PMP22 / MPZ 的比 例升高,破坏了髓鞘的稳定性[6]。MPZ 编码周围神经髓磷脂 的主要结构蛋白即髓鞘蛋白 0 蛋白,突变可影响 MPZ 蛋白的 所有成分,导致 髓 磷 脂 附 着 减 少 以 及 突 变 蛋 白 分 布 异 常[7]。 影响黏附功能的突变可导致严重早期发病的神经病,而影响 信号传导功能的突变则与较轻的晚发神经病相关。而 EGR2 是雪旺氏细胞的转录调控因子,它结合在 DNA 的特定区域 调节基因的活动,可以作用于与构成髓鞘相关的几个基因调 节 PMP22、MPZ 和 CX32 等髓鞘蛋 白 的 合 成[8]。CX32 的 周
腓骨肌肉萎缩症的症状与治疗
腓骨肌肉萎缩症的症状与治疗
一、概述
肌肉萎缩症的症状各异有很多种的。
一般肌肉萎缩症是指骨骼肌肉体积缩小,肌纤维减少或变细甚至消失,可以发生于任何年龄组的一个症状和体征,以肌肉萎缩,肌力下降,行动无力为主要临床表现。
这些是主要的临床表现吗,但是由于神经损伤部位不同,所以其临床表现各异,就出现了很多种肌肉萎缩症的症状。
肌肉萎缩症的治疗方式有很多,需要根据具体的病情来进行。
二、步骤/方法:
1、肌肉萎缩的话也可以进行物理疗法,如增加肌力锻炼啊、步行训练啊、温浴啊,推拿啊、按摩啊等这样的物理上刺激肌肉的方法。
这样的物理上刺激肌肉的方法。
可以增强肌肉的机能。
2、肌肉萎缩病人的饮食上适宜高蛋白的、富含维生素的、像钙啊、锌啊这样的食物。
就比如瘦肉啊、鸡蛋啊、鱼啊、虾仁啊、动物肝脏啊、排骨啊、木耳啊等就非常适合肌肉萎缩病人食用。
3、肌肉萎缩治疗的话建议服用维生素B1和B12肌萎神来进行治疗。
各种止痛药的应用对缓解疼痛也是有帮助的。
值得注意的是还可选用以下药物:阿米替林、丙咪嗪等对于减轻疼痛也是有效的,
三、注意事项:
肌肌肉萎缩症的症状各异有很多种的,肉萎缩症的治疗方式也有很多,所以需要根据具体的病情来进行,最好能在主治医生的指导下进行治疗。
希望某同事的建议对你有帮助。
腓骨肌萎缩综合征患者MFN2基因突变检测的研究
㊃论著㊃腓骨肌萎缩综合征患者M F N2基因突变检测的研究*刘红仙1,段丽芬2#,刘晓梅2,王惠萍2,王晓辉1,褚嘉祐1,孙浩1,杨昭庆1ә1.中国医学科学院/北京协和医学院医学生物学研究所,云南昆明650118;2.云南省昆明市儿童医院,云南昆明650228摘要:目的对1个腓骨肌萎缩综合征核心家系的致病突变进行鉴定和遗传学分析㊂方法采用全外显子组测序技术筛选先证者中的致病突变,用S a n g e r测序技术检测核心家系中致病突变位点的基因型,并对其进行生物信息学分析㊂结果先证者M F N2基因存在单碱基杂合突变c.1090C>T p.R364W,母亲与妹妹均为该位点单碱基杂合突变,且均呈现不同程度的肌肉萎缩,但严重程度和发病年龄有所不同,父亲表型正常且在该位点未见异常㊂先证者全外显子组测序结果显示未见其他报道的相关基因突变㊂结论先证者M F N2基因c.1090C>T为1个致病突变位点㊂关键词:腓骨肌萎缩综合征; M F N2基因;全外显子组测序D O I:10.3969/j.i s s n.1673-4130.2021.07.011中图法分类号:R682.1+9文章编号:1673-4130(2021)07-0816-04文献标志码:AD e t e c t i o n o f M F N2g e n e m u t a t i o n i n p a t i e n t s w i t h p e r o n e a l m u s c u l a r a t r o p h y s y n d r o m e*L I U H o n g x i a n1,D U A N L i f e n2#,L I U X i a o m e i2,WA N G H u i p i n g2,WA N G X i a o h u i1,C HU J i a y o u1,S U N H a o1,Y A N G Z h a o q i n g1ә1.I n s t i t u t e o f M e d i c a l B i o l o g y,C h i n e s e A c a d e m y o f M e d i c a l S c i e n c e s/P e k i n g U n i o n M e d i c a lC o l l e g e,K u n m i n g,Y u n n a n650118,C h i n a;2.K u n m i n g C h i l d r e n's H o s p i t a l,K u n m i n g,Y u n n a n650228,C h i n aA b s t r a c t:O b j e c t i v e T o i d e n t i f y a n d g e n e t i c a l l y a n a l y z e p a t h o g e n i c m u t a t i o n s i n a c o r e f a m i l y o f p e r o n e a l m u s c u l a r a t r o p h y s y n d r o m e.M e t h o d s T h e w h o l e e x o m e s e q u e n c i n g t e c h n o l o g y w a s u s e d t o s c r e e n t h e p a t h o-g e n i c m u t a t i o n s i n t h e p r o b a n d,a n d t h e S a n g e r s e q u e n c i n g t e c h n o l o g y w a s u s e d t o d e t e c t t h e g e n o t y p e s o f t h e p a t h o g e n i c m u t a t i o n s i t e s i n t h e c o r e f a m i l y,a n d c o n d u c t b i o i n f o r m a t i c s a n a l y s i s.R e s u l t s T h e r e w a s a s i n g l e-b a s e h e t e r o z y g o u s m u t a t i o n c.1090C>T p.R364W i n t h e M F N2g e n e o f t h e p r o b a n d.B o t h m o t h e r a n d s i s t e r h a d s i n g l e-b a s e h e t e r o z y g o u s m u t a t i o n s a t t h i s s i t e,a n d a l l t h r e e s h o w e d v a r y i n g d e g r e e s o f h a n d a n d f o o t m u s c l e a t r o p h y,b u t s e v e r i t y a n d a g e o f o n s e t w e r e d i f f e r e n t,a n d p a t e r n a l p h e n o t y p e w a s n o r m a l a n d n o a b n o r-m a l i t i e s w e r e o b s e r v e d a t t h i s s i t e.T h e p r o b a n d's w h o l e e x o m e s e q u e n c i n g r e s u l t s s h o w e d n o o t h e r r e p o r t e d r e l a t e d g e n e m u t a t i o n s.C o n c l u s i o n T h e M F N2g e n e c.1090C>T o f t h e p r o b a n d i s a p a t h o g e n i c m u t a t i o n s i t e.K e y w o r d s:p e r o n e a l m u s c u l a r a t r o p h y s y n d r o m e; M F N2g e n e; w h o l e e x o m e s e q u e n c i n g腓骨肌萎缩综合征(C MT)是一类外周神经退行性遗传病,具有显著的临床表型和遗传异质性[1]㊂C MT在普通人群中的患病率约为1/3300[2]㊂C MT 一般最早的症状是由足部肌肉萎缩引起,常导致足部畸形,例如高足弓㊁平足或卷曲脚趾,下肢腿部难以弯曲㊂C MT有明显的临床异质性,常难以明确认知和诊断㊂C MT通常在青春期或成年早期表现出明显症状,但是发病时间可能是儿童早期到成年后的任何时候㊂即使是同一家庭的成员,C MT症状的严重程度和发病年龄也有所不同㊂基于对C MT发生发展的认知及临床诊治的现状,本研究拟利用全外显子组测序(W E S)对1个疑似C MT核心家系的致病突变进行鉴定和遗传学分析,旨在探讨引起突变的原因,进而证实该突变的致病性,为临床诊治提供参考㊂㊃618㊃国际检验医学杂志2021年4月第42卷第7期I n t J L a b M e d,A p r i l2021,V o l.42,N o.7*基金项目:云南省卫生健康委员会医学领军人才培养计划项目(L-2018003);云南省科技计划项目(201901C070496);云南省科学技术厅/昆明医科大学应用基础研究联合专项项目(202001A Y070001-273)㊂作者简介:刘红仙,女,助理研究员,主要从事罕见疾病的遗传学相关研究㊂#共同第一作者,段丽芬,女,副主任医师,主要从事儿童神经系统疾病相关研究㊂ә通信作者,E-m a i l:z y a n g@i m b c a m s.c o m.c n㊂本文引用格式:刘红仙,段丽芬,刘晓梅,等.腓骨肌萎缩综合征患者M F N2基因突变检测的研究[J].国际检验医学杂志,2021,42(7): 816-818.1资料与方法1.1一般资料1个核心家系来自云南省,包括先证者及其父亲㊁母亲和妹妹㊂先证者,男,10岁,表现出足部畸形,发病于3岁左右;先证者父亲未见四肢肌张力及功能等表型异常;先证者母亲自述8~9岁逐渐出现行走姿势异常及四肢肌肉萎缩,后出现下肢瘫痪,现仅能独坐,不能站立和行走,四肢纤细㊁消瘦,肌容积明显减少;先证者妹妹病史与先证者类似㊂该家系中的3例患者因四肢功能表现异常入院治疗,疑似肌张力障碍,但是具体原因仍需进一步检查和确诊㊂1.2方法1.2.1外周血全基因组D N A的提取根据知情同意原则,获取该核心家系中所有成员的抗凝外周静脉血5 m L,采用A x y P r e p T M B l o o d g e n o m i c D N A M i n i p r e p K i t 试剂盒(购自江苏康宁生命科学有限公司)提取基因组D N A㊂1.2.2W E S检测采用I I l u m i n a N o v a S e q高通量双端(P a i r-e n d150b p)测序平台(购自北京贝瑞和康生物技术有限公司)对先证者基因组D N A全外显子组进行W E S检测,其简要流程如下:将1μg基因组D N A随机打断成150~200b p的片段,然后通过P C R扩增进行标本标记和富集D N A,将构建好的文库与已标记的R N A探针进行液相杂交,利用标记磁珠捕获目标区域,构建小片段测序文库㊂测序检测完成后,经碱基识别转化为原始序列数据,通过变异位点检索系统和变异位点注释系统对测序数据进行数据产量统计及单核苷酸多态性㊁插入和缺失检测及注释㊂以2015年美国医学遗传学与基因组学学会(A C-MG)发布的遗传变异分类标准与指南及2016年发布的二级发现报告指南S F v2.0为指导[3],参考单核苷酸多态性数据库和人类基因突变数据库,筛选致病突变位点㊂根据S I F T㊁P o l y p h e n-2㊁M u t a t i o n T a s t e r软件对其突变位点进行评分并预测其致病性㊂S I F T分值为该变异对蛋白质的影响,分值越小越有害;P o l y-p h e n-2分值为H u m a n D i v数据库预测该变异对蛋白序列影响的分值,适用复杂表型中罕见等位基因位点突变的诊断,分值越大越有害,表明该单核苷酸多态性导致蛋白结构或功能改变的可能性越大;M u t a t i o n T a s t e r分值为M u t a t i o n T a s t e r软件的预测结果,分值越大结果越可靠㊂1.2.3线粒体融合蛋白2(M F N2)位点S a n g e r测序验证用P C R-S a n g e r测序对该核心家系4例患者进行突变位点的检测㊂在美国国立生物技术信息中心上在线合成1对包含M F N2基因(NM_014874.3)c. 1090C>T p.R364W突变位点的特异性扩增引物,其中,正向引物序列为5'-T C C C T G G C A G T G A A A A C C A G-3',反向引物序列为5'-C A G G G A A A G G G C T C T G G A T G-3'㊂40μL的反应体系为40n g 基因组D N A约10μL,10μm o l正反向引物各1μL, 2ˑP C R M a s t e r M i x20μL,用去离子水补足至40μL㊂P C R反应条件为94ħ预变性2m i n,94ħ45s;55ħ30s,72ħ30s,30个循环;72ħ延伸5 m i n㊂P C R产物经凝胶鉴定后进行S a n g e r测序㊂采用G e n e i o u s11.1.5生物信息学软件对测序结果进行序列比对和分析㊂2结果2.1临床表型检测结果显示先证者四肢肌张力升高,双上肢肌力Ⅳ~Ⅴ级,双下肢肌力Ⅳ级,姿势异常:前臂内旋,马蹄内翻足,踝关节趾曲㊁翻转,足趾屈曲,步态蹒跚不稳,下肢无力,手指关节挛缩无法伸直㊂四肢多条受检神经运动㊁感觉传导功能异常,表现为:(1)双侧胫㊁腓总㊁正中㊁尺神经复合肌肉动作电位(C MA P)均未引出;双侧股㊁桡神经C MA P波幅降低;(2)各受检神经F波均未引出;(3)各受检神经感觉神经动作电位均未引出㊂神经传导检测结果提示有四肢广泛性周围神经病变,传导阻滞,轴索病变为主可能,远端重于近端㊂2.2 W E S结果本研究利用W E S技术对先证者进行检测并分析其结果,根据A C MG指南,在人类外显子数据库东亚人群(E x A C_E A S)中未发现M F N2基因c.1090C>T突变;经计算机辅助药物设计和神经网络领域对抗性训练等对其进行保守性预测,结果显示该位点进化上保守,具有潜在的功能影响;该位点致病性预测皆显示有害㊂提示先证者M F N2基因c.1090C>T为1个疑似致病的突变位点㊂见表1㊂表1 M F N2基因c.1090C>T p.R364W突变位点致病性预测方法分值(分)致病性S I F T0有害P o l y p h e n-21很可能有害M u t a t i o n T a s t e r1有害2.3 S a n g e r测序结果 P C R-S a n g e r测序结果显示先证者㊁母亲及妹妹均为M F N2基因单碱基杂合突变c.1090C>T p.R364W,其父亲在该位点为野生型,未见碱基突变,表明W E S预测正确,见图1㊂注:A为C MT患者家系图谱,一共4名成员,包括3例患者,Ⅰ1㊁Ⅰ2㊁Ⅱ1㊁Ⅱ2分别为父亲㊁母亲㊁先证者妹妹及先证者(箭头指示为先证者);A r g/T r p为精氨酸到色氨酸的氨基酸改变;B为M F N2基因P C R-S a n g e r测序结果㊂图1 C M T患者家系及M F N2基因测序结果㊃718㊃国际检验医学杂志2021年4月第42卷第7期I n t J L a b M e d,A p r i l2021,V o l.42,N o.73讨论C MT是一类周围神经遗传性感觉损伤和运动神经损伤的疾病㊂周围神经可以将大脑和脊髓连接到肌肉和末端感觉细胞,这些细胞可以感知触摸㊁疼痛㊁热量和声音等㊂周围神经轴突的异常会引起肌张力异常,腓骨进行性肌肉萎缩足部畸形,远端无力,感觉丧失和视神经萎缩等[4]㊂随着疾病的发展,患者小腿的肌肉通常会萎缩,到晚期可能需要使用轮椅㊂C MT 患者通常对足和小腿的触摸㊁疼痛及热量的敏感性较低,但偶尔会感到疼痛或灼痛感㊂在极少数情况下,受影响的患者会失去视力或逐渐丧失听力,甚至导致患者耳聋㊂尽管在大多数患者中,C MT不会影响预期寿命,较多患者仅产生中等程度的身体残疾,症状轻微,甚至可能不会出现明显的临床表型㊂但是,在极少数情况下,C MT也有可能会危及患者生命[5]㊂根据遗传方式,C MT可表现为常染色体显性和隐性,以及X-连锁显性和隐性遗传,其中以常染色体显性遗传多见,此外还有少数纯合或复合杂合突变㊂根据神经病理学和电生理学标准,C MT被分为2个类型:脱髓鞘型(C MT1)和轴突型(C MT2),C MT2又包括C MT2A㊁C MT2B和C MT2D等[6]㊂C MT2A (OM I M:608507)中最常见是M F N2基因突变,约占所有基因突变的20%㊂M F N2是C MT2主要的致病基因,突变频率为8%~30%㊂M F N2是编码线粒体G T P酶的核基因,与线粒体融合蛋白1㊁神经节苷脂诱导分化相关蛋白1和视神经萎缩1相互作用,对线粒体的结构完整性㊁形态和运输至关重要[7]㊂M F N2通过影响氧化磷酸化而参与能量代谢[8]㊂M F N2与C a2+的吸收调节有关,促进内质网-线粒体的结合[9]㊂已有研究报道了罕见的M F N2复合杂合或纯合突变病例[10]㊂这有助于扩大与M F N2相关的神经疾病的遗传特征范围㊂在临床上,与M F N2相关的C MT2A 发病特征可以从轻度的迟发性神经疾病到严重的早发性神经疾病[11],其表型通常比单纯的周围神经疾病复杂,有听力损失㊁视神经萎缩或锥体束征等其他特征[12]㊂有研究报道了15例C MT2A患者,他们均是M F N2突变的复合杂合子或纯合子携带者,具有常染色体隐性遗传或半显性遗传,这些患者通常表现出严重的早期发作性神经疾病,也有较轻的儿童期发病病例,有严重表型的患者通常会在30岁左右因下肢瘫痪需要乘坐轮椅,并合并其他发病特征[13-15]㊂已有研究表明,M F N2基因突变位点c.1090C>T的主要临床症状是视神经萎缩等,该位点位于M F N2蛋白高度保守的R3区,是1个突变热点[16]㊂在本研究的核心家系中,先证者㊁母亲及妹妹均为M F N2基因c.1090C>T单碱基杂合突变,其父亲在该位点为野生型,未见碱基突变㊂先证者主要显示出轻度的营养不良和下肢无力,发病时间为3岁左右;先证者母亲8~9岁逐渐出现姿势异常及肌肉萎缩,后出现瘫痪,现仅能独坐,不能站立和行走,四肢纤细㊁消瘦,肌容积明显减少;妹妹病史与先证者类似;先证者父亲表型未见异常㊂先证者及其妹妹都表现出较早㊁较轻的儿童期发病,目前已经采用手术矫正的方法逆转其手足畸形,并配合其他方法尽量维持其肌肉的自主能力[17]㊂其母亲因发病时间较长且前期未做相关检查和治疗,目前已出现下肢瘫痪,无法行进一步干预㊂由于目前无法采集到除该核心家系以外的先证者其他家族成员的基因,所以仅能推断先证者及其妹妹的杂合突变来源于其母亲,但是无法推断其母亲突变基因的来源,需要扩大其家庭的临床㊁神经生理和分子研究,从而确定致病作用和遗传模式的可能性㊂因此,在向患者及其家属披露基因检测结果和遗传咨询之前,需要仔细收集家族史并对健康的亲属进行分析㊂此外,由于外显率不完全,复发风险可能大不相同,必须将有关基因检测的不确定性充分告知患者,以便患者可以更好地了解自己的病情㊂综上所述,本研究基于患者的临床表型,以W E S 和P C R-S a n g e r测序方法,在1个核心家系中检测并鉴定了3例携带M F N2基因单碱基杂合突变的患者㊂之前的报道显示此突变主要是以视神经萎缩为主要临床症状,与本研究中报道的四肢发病特征不同,也证实了C MT具有明显的临床异质性,常难以明确认知和诊断,需要与其他疾病正确进行区分㊂参考文献[1]K A Z AM E L M,B O E S C J.C h a r c o t m a r i e t o o t h d i s e a s e(C M T):h i s t o r i c a l p e r s p e c t i v e s a n d e v o l u t i o n[J].J N e u-r o l,2015,262(4):801-805.[2]T I MM E R MA N V,S T R I C K L A N D A V,Z U C HN E R S.G e n e t i c s o f c h a r c o t-m a r i e-t o o t h(C M T)d i s e a s e w i t h i n t h e f r a m e o f t h e h u m a n g e n o m e p r o j e c t s u c c e s s[J].G e n e s(B a s e l),2014,5(1):13-32.[3]R I C H A R D S S,A Z I Z N,B A L E S,e t a l.S t a n d a r d s a n d g u i d e-l i n e s f o r t h e i n t e r p r e t a t i o n o f s e q u e n c e v a r i a n t s:a j o i n t c o n-s e n s u s r e c o m m e n d a t i o n o f t h e A m e r i c a n c o l l e g e o f m e d i c a l g e n e t i c s a n d g e n o m i c s a n d t h e a s s o c i a t i o n f o r m o l e c u l a r p a-t h o l o g y[J].G e n e t M e d,2015,17(5):405-424. [4]屈金辉,白雪,官士珍,等.腓骨肌萎缩症患者基因突变研究[J].天津医科大学学报,2018,24(6):552-555.[5]B O A R E T T O F,V E T T O R I A,C A S A R I N A,e t a l.S e v e r eC M T t y p e2w i t h f a t a l e n c e p h a l o p a t h y a s s o c i a t e d w i t h a n o v e l M F N2s p l i c i n g m u t a t i o n[J].N e u r o l o g y,2010,74(23):1919-1921.[6]Z U C HN E R S,M E R S I Y A N O V A I V,MU G L I A M,e t a l.M u t a t i o n s i n t h e m i t o c h o n d r i a l G T P a s e m i t o f u s i n2c a u s e c h a r c o t-m a r i e-t o o t h n e u r o p a t h y t y p e2A[J].N a t G e n e t, 2004,36(5):449-451.(下转第823页)㊃818㊃国际检验医学杂志2021年4月第42卷第7期I n t J L a b M e d,A p r i l2021,V o l.42,N o.7g e n e s i s v i a s i l e n c i n g P15[J].A m J T r a n s l R e s,2019,11(7):4552-4560.[7]张义,张擎柱,谷锐,等.L n c R N A F O X C2-A S1逆转骨肉瘤细胞对阿霉素耐药性的影响[J].临床肿瘤学杂志, 2019,24(5):385-390.[8]R I N K E J,C HA S E A,C R O S S N C,e t a l.E Z H2i n m y e-l o i d m a l i g n a n c i e s[J].C e l l s,2020,9(7):1639. [9]刘燕,方芳.m i R-101-3p负向调控E Z H2表达逆转子宫内膜癌细胞顺铂耐药的作用及机制[J].河北医药,2019,41(22):3365-3370.[10]A R A N V,V I C T O R I N O A P,T HU L E R L C,e t a l.C o l o-r e c t a l c a n c e r:e p i d e m i o l o g y,d i s e a s e m e c h a n i s m s a n d i n-t e r v e n t i o n s t o r e d u c e o n s e t a n d m o r t a l i t y[J].C l i n C o l o r-e c t a l C a n c e r,2016,15(3):195-203.[11]B A L I O U S,K Y R I A K O P O U L O S A M,S P A N D I D O S D,e t a l.R o l e of t a u r i n e,i t s h a l o a m i n e s a n d i t s l n c R N AT U G1i n b o t h i n f l a mm a t i o n a n d c a n c e r p r o g r e s s i o n.O n t h e r o a d t o t h e r a p e u t i c s[J].I n t J O n c o l,2020,57(3):631-664.[12]L O D D E V,MU R G I A G,S I MU L A E R,e t a l.L o n g n o n-c od i n g R N A s a n d c i r c u l a r R N A s i n a u t o i mm u ne d i s e a s e s[J].B i o m o l e c u l e s,2020,10(7):1044.[13]张义,张擎柱,谷锐,等.l n c R N A F O X C2-A S1逆转骨肉瘤细胞对阿霉素耐药性的影响[J].临床肿瘤学杂志, 2019,24(5):385-390.[14]C H R I S T O F I D E S A,P A P A G R E G O R I O U G,D W E E P H,e t a l.E v i d e n c ef o r m i R-548c-5p r eg u l a t i o n o f F O X C2t r a n-s c r i p t i o n t h r o u g h a d i s t a l g e n o m i c t a r g e t s i t e i n h u m a n p o d o-c y t e s[J].C e l l M o l L i f e S c i,2020,77(12):2441-2459.[15]G E J,L I J,N A S,e t a l.M i R-548c-5p i n h i b i t s c o l o r e c t a lc a n c e r c e l l p r o l i f e r a t i o n b y t a r g e t i n g P G K1[J].J C e l lP h y s i o l,2019,234(10):18872-18878.[16]P A N K,X I E Y.L n c R N A F O X C2-A S1e n h a n c e s F O X C2m R N A s t a b i l i t y t o p r o m o t e c o l o r e c t a l c a n c e r p r o g r e s s i o n v i a a c t i v a t i o n o f C a2+-F A K s i g n a l p a t h w a y[J].C e l l D e a t hD i s,2020,11(6):434.[17]A S HO K C,S E L V AM M,P O N N E S,e t a l.C R E B a c t s a sa c o mm o n t r a n s c r i p t i o n f a c t o r f o r m a j o r e p i g e n e t i c r e-p r e s s o r s;D NM T3B,E Z H2,C U L4B a n d E2F6[J].M e d O n c o l,2020,37(8):68.[18]乔宇,周旋,井超,等.敲低E Z H2表达抑制人舌鳞状细胞癌侵袭迁移能力的研究[J].中国肿瘤临床,2018,45(9): 438-444.[19]庞亚梅,王翠翠,李岁萍,等.m i R-101㊁E Z H2和MY C调控乳腺癌M D A-M B-231细胞增殖能力的机制[J].现代肿瘤医学,2018,26(18):2832-2837.[20]F E N G Y,HU S,L I L L,e t a l.L n c R N A N R-104098i n-h i b i t s AM L p r o l i f e r a t i o n a n d i n d u c e s d i f f e r e n t i a t i o n t h r o u g h r e p r e s s i n g E Z H2t r a n s c r i p t i o n b y i n t e r a c t i n g w i t h E2F1[J].F r o n t C e l l D e v B i o l,2020,8(3):142. [21]李妍,孟凡东,付立业,等.沉默E Z H2对胃癌MK N-28细胞增殖和侵袭的影响[J].现代肿瘤医学,2017,25(9): 1374-1377.[22]C H E N Y,G U M,L I U C,e t a l.L o n g n o n c o d i n g R N AF O X C2-A S1f a c i l i t a t e s t h e p r o l i f e r a t i o n a n d p r o g r e s s i o no f p r o s t a t e c a n c e r v i a t a r g e t i n g m i R-1253/E Z H2[J].G e n e,2019,686(1):37-42.(收稿日期:2020-07-22修回日期:2020-11-17)(上接第818页)[7]K O S H I B A T,D E TM E R S A,K A I S E R J T,e t a l.S t r u c-t u r a l b a s i s o f m i t o c h o n d r i a l t e t h e r i n g b y m i t o f u s i n c o m-p l e x e s[J].S c i e n c e,2004,305(5685):858-862. [8]L O I S E A U D,C H E V R O L L I E R A,V E R N Y C,e t a l.M i-t o c h o n d r i a l c o u p l i n g d e f e c t i n c h a r c o t-m a r i e-t o o t h t y p e 2A d i s e a s e[J].A n n N e u r o l,2007,61(4):315-323.[9]D E-B R I T O O M,S C O R R A N O L.M i t o f u s i n2t e t h e r s e n-d o p l a s m i c re t i c u l u m t o m i t o c h o n d r i a[J].N a t u r e,2008, 456(7222):605-610.[10]N I C HO L S O N G A,MA G D E L A I N E C,Z HU D,e t a l.S e-v e r e e a r l y-o n s e t a x o n a l n e u r o p a t h y w i t h h o m o z y g o u s a n d c o m p o u n d h e t e r o z y g o u s M F N2m u t a t i o n s[J].N e u r o l o-g y,2008,70(19):1678-1681.[11]B OM B E L L I F,S T O J K O V I C T,D U B O U R G O,e t a l.C h a r c o t-m a r i e-t o o t h d i s e a s e t y p e2A:f r o m t y p i c a l t o r a r ep h e n o t y p i c a n d g e n o t y p i c f e a t u r e s[J].J AMA N e u r o l, 2014,71(8):1036-1042.[12]C HU N G K W,K I M S B,P A R K K D,e t a l.E a r l y o n s e t s e v e r e a n d l a t e-o n s e t m i l d c h a r c o t-m a r i e-t o o t h d i s e a s e w i t h m i t o f u s i n2(M F N2)m u t a t i o n s[J].B r a i n,2006,129(8):2103-2118.[13]P I S C O S Q U I T O G,S A V E R I P,MA G R I S,e t a l.M u t a-t i o n a l m e c h a n i s m s i n M F N2-r e l a t e d n e u r o p a t h y:c o m-p o u n d h e t e r o z y g o s i t y f o r r e c e s s i v e a n d s e m i d o m i n a n t m u t a t i o n s[J].J P e r i p h e r N e r v S y s t,2015,20(4):380-386.[14]C A L V O J,F U N A L O T B,O U V R I E R R A,e t a l.G e n o-t y p e-p h e n o t y p e c o r r e l a t i o n s i n c h a r c o t-m a r i e-t o o t h d i s-e a s e t y p e2c a u s e d b y m i t of u s i n2m u t a t i o n s[J].A r c hN e u r o l,2009,66(12):1511-1516.[15]C A R R A S,P O L K E J M,W I L S O N J,e t a l.M F N2d e l e-t i o n o f e x o n s7a n d8:f o u n d e r m u t a t i o n i n t h e U K p o p u-l a t i o n[J].J P e r i p h e r N e r v S y s t,2015,20(2):67-71.[16]Z U C HN E R S,D E-J O N G H E P,J O R D A N O V A A,e t a l.A x o n a l n e u r o p a t h y w i t h o p t i c a t r o p h y i s c a u s e d b y m u t a-t i o n s i n m i t o f u s i n2[J].A n n N e u r o l,2006,59(2):276-81.[17]张如旭,唐北沙.腓骨肌萎缩症治疗进展[J].中国现代神经疾病杂志,2017,17(8):566-572.(收稿日期:2020-07-27修回日期:2020-12-19)㊃328㊃国际检验医学杂志2021年4月第42卷第7期I n t J L a b M e d,A p r i l2021,V o l.42,N o.7。
腓骨肌萎缩症2型分子遗传学研究进展
中华神经医学杂志2007年12月第6卷第12期腓骨肌萎缩症2型分子遗传学研究进展肖智权张付峰唐北沙【关键词】腓骨肌萎缩症;遗传;定位【中图分类号】R7464【文献标识码】ChmJNe哪塑!虫旦塑!!坐塑!墅!!,∑!】!,型!.!!克隆A【文章编号】1671—8925(2007)12—1282一004R嘴曲rchprogre端inmole哪Jaogen硝cs0fCharcot—Marie一‰thd缸吩蛐type2丑,A0丑;一q蝴,zHANcFu_,en岛TANGBei_3hDep讲铆Wm《New。
jo甜,xi田哪nHosp碱,cen|池s0讲hU毗eniq,ch吼擎}m410∞8,ch诵日【Keywords】c11arcot—M撕e—Toolhdisease;h山en切nce;Localizalion,c1011e腓骨肌萎缩症犯harc00Marie—T00thdisease,CMT)是类最常见的遗传胜周围神经病之一,发病率为1,2500。
主要呈常染色体显性(autosomaldoIninaIlt,AD)遗传,也可呈常染色体隐性遗传fautosomalrecessive,AR)及连锁品性fX—linkeddominant,xD)或隐性遗传(x—liⅡk耐wcessnq,xR)。
随着分子遗传学研究的进展.近几年对cMT2型的研究已经取得很大的进展,相继克隆r多个基凶并不断发现新的致病基凼r表n。
一、临床表现和病理cMT2型通常在成年发病.少数在20岁之前发病.表现为双下肢缓慢进行性的肌萎缩及肌无力,典型者呈“鹤腿”样政变,有的累及双卜肢远端,伴有腱反射减弱或消失.部分患者有肢体远端感觉障碍.部分有弓形足、马蹄内翻足等畸形.常有家族史.缓慢进展.致残率商,但其发病率比CMTl捌低,部位和症状与1型柑似,但是程度较轻,轴索型CMT患者的特点是复合动作电位犯MAP)降低而神经传导速度(NCv)正常或轻度降低病理表现为轴索变性,无脱髓鞘及“洋葱头”样改变。
一个特殊伴2型糖尿病的腓骨肌萎缩症家系基因突变检测
白2 2 ( p e r i p h e r a l my e l i n p r o t e i n 2 2 , P MP 2 2 ) 和 髓 鞘 糖 蛋 白零 ( my e l i n p r o t e i n z e r o , MP Z ) 基 因 有 无 突变 。 结 果 家 系 成 员 中 5
p r o t e i n z e r o( M PZ )mu t a t i o n a n a l y s i s we r e s c r e e n e d b y t h e u s e o f r e a l t i me q u a n t i t a t i v e PC R c o mb i n e d wi t h d i r e c t s e q u e n c i n g i n t we n t y — t h r e e f a mi l y me mb e r s . Re s u l t s Fi v e p a t i e n t s o f t h e f a mi l y we r e d i a g n o s e d a s CM T1,f o u r o f t h e m wi t h t y p e 2 d i a b e 一 [ e s me l l i t u s . Ot h e r t wo f a mi l y me mb e r s we r e s u s p e c t e d a s CM T. Ge n e mu t a t i o n a n a l y s i s d i d n o t s h o w a n y l a r g e f r a g me n t d u —
Xi e Ta o ,M e n g Qi a n g
De p a r t me n t o f Ne u r o l o g y,t h e 4 1 1 Ho s pi t a l o f PLA , S h a n gh a i 2 0 0 0 8 1 , Ch i n a