
新药设计作业
三种药物设计原理在新药设计中的应用综述摘要:新药设计的主要任务是药物先导化合物的发现以及先导化合物的结构优化。
而结构拼合、软药原理和前药原理越来越成为设计和开发新药物先导化合物的重要方法,为新药的研制工作开创了一个新的局面。
就目前有关结构拼合、软药原理和前药原理研究的基本理论、基本方法分类、发展趋势及其在研制新药的先导化合物中的应用进行了综述。
关键词:药物设计原理;先导化合物;新药设计拼合原理1药效结构拼合的发展早在19世纪中叶,研究人员就将两个药物的基本结构拼合在一个分子中,以期获得毒副作用小、药理效应相加的新药的设想。
当时受到科学水平的限制,可用于临床的例子不多。
随着有机化学、生物化学、分子药理学的发展,这一“拼合”设想,逐渐得到完善,且已成为“拼合原理”、广泛用于新药设计之中。
拼合原理主要是指将两种药物的药效结构单元拼合在一个分子中,或将两者的药效基团通过共价键兼容于一个分子中,使形成的药物或兼具两者的性质,强化药理作用,减少各自相应的毒副作用,或是两者取长补短,发挥各自的药理活性,协同完成治疗作用[1]。
目前国内外许多制药公司和研究所,正致力于应用拼合原理研发新药。
由于应用已知疗效的药物拼合新药,基于原料药的药理作用不难预测出拼合出的新药的药理活性,这就使新药研发具有一定的目的性和基础,从而缩短了新药研发的进程。
药物拼合已经作为发现新药的快速和有效手段,成功地应用在多种药物的合成中。
2药效结构拼合分类2·1按药理分类2·1·1将两个作用类型相同的药物或同一药物的两个分子拼合在一起这类药物的合成是为了产生更强的作用,或降低毒副作用,或改善药代动力学性质等,构成的两个原分子具有相同的药理作用类型。
2·1·2将两个不同药理作用的药物拼合在一起如苯丁酸氮芥是抗肿瘤药,但其毒性较大,副作用较多,严重影响了其临床应用。
罗氏公司设计以甾体为其载体,增加其靶向性,来减少它的毒副作用,这种思路指导下将泼尼松龙和苯丁酸氮芥拼合形成抗肿瘤药泼尼莫司汀,其对前列腺癌的选择性显著提高,降低了苯丁酸氮芥的毒性。
2·2按结合方法分类在Perez的论文中,两种药效团之间的拼合分为“重叠式”和“链接式”两种类型。
2·2·1“重叠式”类型是将两种药效团之间共同存在的结构单元(一般为氮原子)杂交在一起,两种药效团结构变化不大,新生成的杂交分子充分利用了两种药效团之间的结构部分相似性。
2·2·2“链接式”类型是将两种药效团之间的两个氮原子用一种合适的连接基团杂交在一起,分子结构变化较大,这个连接基团称之为“连接体”,不同的连接体构成了不同的设计策略。
2·3按反应类型分类2·3·1成酯拼合这一类型目前在药物拼合中应用最广,一种药物分子中羧基与另一种药物分子中羟基脱水成酯的拼合。
2·3·2成盐拼合这一类拼合属于广义的酸碱成盐拼合,具有药理活性的有机酸性化合物与碱性化合物拼合成复盐,协同发挥药理活性。
2·3·3非酯非盐拼合这一类拼合不同于上述两种类型,新拼合而成的化合物虽然同时具有发挥药理作用的两种活性基团,但这两种基团并非简单的成酯成盐拼合,这种拼合基本上属于从头合成的类型。
3药物在拼合中易出现的问题值得注意的是,由于拼合后药物分子结构变化较大,往往会与设想目标产生较大出处。
如:有时拼合药物分子的立体选择性会发生改变;有时药效团会受到邻位的较大基团的掩蔽,构成较大的空间位阻;并且断键的难易也与所连基团结构有关。
药物结构改变后,药物在体内的吸收、转运、代谢等方面也随之发生变化,会导致药效学的复杂情况。
如:拼合后的分子一般相对分子质量较大,所以它的细胞通透性较差;而且分子结构太大,相对来说性质不太稳定,易分解,从而导致没有实际药物利用价值;另外有些分子在体内过于稳定,对水解酶不敏感,不能迅速定量地释出母药,所以也没有临床意义。
此时应作综合分析,并借助计算机辅助等手段加以确认。
4药物拼合方法对现有药物的作用机理和生物化学的改良提供了新的见解和理论,在此理论指导下设计、开发、研究的许多新的药物或进入临床实验或进入市场,新的药物能够产生快速的作用时间、好的疗效、好的治疗耐受性,因此具有较少的副作用、少的代谢抑制。
而且药物拼合,使得新药的研发进程大大缩短,节省了大量的人力、物力、财力。
目前世界各大医药公司和研究所都致力于应用拼合原理研发新药。
虽然药物拼合方法在向着研究下一代理想药物方面取得了重大进展,但是仍然需要更加的努力。
软药原理软药原理是在研究体内代谢的基础上,依据代谢机理,设计其活性代谢物、无活性代谢物、软类似物、活性软化合物及通过控释方式设计天然软化合物等有生物活性的化合物,在体内起作用后经可预料的和可控制的代谢作用一步代谢失活,转变成无活性、无毒性的化合物,其作用与原药相同或增强,降低了原药的毒性和副作用,且成功率高、风险小、投资少,是一种值得推广的新药研究方法。
1软类似物的设计软类似物是某些已知活性的药物或生物活性化合物的结构类似物,这些分子中有一个特别容易被代谢的部分,在体内此部分被代谢后立即失活,有利于控制其毒性。
其设计原则为应用生物电子等排原理,设计先导化合物的生物电子等排体;所引入的易代谢的结构部分应处于分子的非关键部分(对药物在体内的转运、与受体亲和力及生物活性影响很小或几乎无影响);该部分易被酶水解但分子骨架稳定;被酶降解是代谢失活的主要或惟一途径;可预测的反应速度易通过代谢部位附近的立体和电性因素控制;代谢产物不产生高度活性中间体。
该类软药设计主要集中在季铵型抗微生物药物和抗胆碱药物。
1.1软季铵型抗微生物药物氯化十六烷基吡啶嗡(西白林,西吡氯铵,氯化西吡啶)主要制成溶液和片剂,用于治疗口腔和咽喉部感染、局部皮肤疾病及皮肤伤口和粘膜的消毒。
其软药为氯化十六烷基吡啶嗡电子等排体。
二者的季铵链均为16个原子,分子长度基本相同,物理性质近似,都有良好的杀菌活性,但后者易受酶水解,断裂成无活性的碎片,是一个毒性极低的软类似物。
后者毒性为母体的1/40,具有较高的治疗指数,这是由于后者在体内易发生水解失活,表面活性丧失殆尽所致。
1.2软季铵型抗胆碱能药物一般季铵型抗胆碱能药物(M胆碱受体阻断药)在治疗剂量下常显示较大程度的抗N受体的效价。
如:口干、少汗、心率加快、瞳孔放大、视物模糊、心悸等。
溴吡斯的明常用于重症肌无力、手术后腹气胀、尿潴留等,与生长释素合用可诊断儿童身材矮小的病因。
但常有胆碱能兴奋过度引起的恶心呕吐、腹痛腹泻、流涎等。
分析其结构,分子中以季铵醇为基本骨架,在酯基和季铵部分之间至少相隔2个碳,水解生成酸和季铵醇,季铵醇部分可进一步形成其他抗胆碱能化合物或其他具有药理活性的化合物,因而引起毒性。
设想,如果酯基氧与季铵氮之间,只相隔1个碳原子,代谢形成的化合物被迅速分解,排出体外,则可减少毒性。
另外,定量构效关系的研究表明:软抗胆碱能药物的活性在结构上需要1个位阻相当大的羧基;位阻小的羧基,活性很弱或无活性。
就整体而言,活性也与季铵部分有关。
若酸部分结构相同,季铵部分不同,则活性不同。
溴吡斯的明的软季铵类似物可选择性地降低低密度脂蛋白(LDL),而不影响高密度脂蛋白(HDL),这是因为抑制了胆碱酯酶。
溴吡斯的明在所需剂量下毒性太大不能用于降低LDL。
而该软类似物在体内被酶催化迅速水解,就可形成无毒性的产物,即使在短时间的抑制胆碱酯酶作用下,也足以能够抑制低密度脂蛋白的生成。
毛果芸香碱用于青光眼和虹膜炎的治疗,其软类似物增加了向角膜的渗透,并迅速水解成毛果芸香碱而发挥作用。
动物实验的结果所设计的这类软抗胆碱能药物的作用时间都较短,其内在活性强,且失活迅速,对人体研究证实,该化合物仅在局部产生药效而无全身毒性和活性。
这种软类似物的设计不局限于季铵盐,现还成功用于某些心血管药物和甾体药物。
2活化代谢物的设计通常药物生物转化的过程是药理学上活性化合物的失活过程,但许多药物的代谢产物因具有较原药更高的药理活性或更理想的药动学性质,而被开发成高效低毒的药物。
活性代谢产物被用于新药筛选来源之一。
按照软药设计的基本思路,应选用只经一步代谢失活的活性化合物为药物,当某一药物发生氧化代谢可能经过有毒的高度活性中间体或经过具有药理活性的中间体时,如果活性和药代动力学条件许可,应选用最高氧化态的活性代谢物为药物,该原则适用于氧化转化,也适用于其他代谢转化。
药物的体内代谢包括Ⅰ相代谢和Ⅱ相代谢。
2.1Ⅰ相代谢物设计Ⅰ相代谢即药物的氧化代谢,使药物转化为极性较高的化合物,易于体内吸收和转运。
对乙酰氨基酚为非那西汀的O-去乙基代谢物,其解热镇痛作用比非那西汀强,且不引发高铁血红蛋白血症和溶血性贫血。
非那西汀可以通过O-去乙基和N-去乙基及水解形成十多种代谢物,其代谢物N-羟基乙氧基苯胺是产生上述副作用的原因。
而对乙酰氨基酚只经葡萄糖醛酸化和硫酸化代谢,因此在临床使用剂量下十分安全。
非甾体抗炎药羟基保泰松是保泰松的活性代谢物,与对乙酰氨基酚一样,镇痛作用增强,且胃肠道刺激性减小。
2.2Ⅱ相代谢物设计Ⅱ相代谢为药物在体内发生结合反应,形成易溶物便于排出。
活性代谢物通常为I 相代谢产物,但现在发现Ⅱ相结合反应也可能产生活性代谢物,如阿片受体拮抗剂吗啡在体内的代谢产物吗啡-6-葡萄糖醛酸具有更强的作用。
临床上给癌症病人使用吗啡-6-葡萄糖醛酸可以取得有效的镇痛作用,而不产生与吗啡有关的恶心和呕吐副作用。
这项发现已经使吗啡-6-葡萄糖醛酸作为新药成功上市。
血管扩张药敏乐定药理作用显示其治疗作用是由硫酸化结合代谢所调节。
苯二氮草类药物奥西泮是利眠宁、哈拉西泮、氯氮卓、地西泮的共同代谢物,在体内仅产生葡萄糖醛酸化反应,半衰期更短。
对治疗失眠而言,由于其在发挥作用后很快从体内消除,副作用小,具有明显的药动学优势,因此成为治疗失眠的短效良药。
3无活性代谢物的设计无活性代谢物的设计是开发安全软药最有希望和具有多方面用途的方法之一。
其设计是从活性药物的无活性排泄代谢物结构出发,对其结构进行化学修饰,其设计原则为以某种活性药物的已知无活性代谢物作为先导化合物,进行结构修饰,获得其结构类似物;后者应具有活性,且经一步代谢就能产生原来无活性的代谢物,而不能经过有毒中间体阶段;对活化阶段的分子进行修饰,控制所设计软药的转运、结合性质、代谢速率和药动学行为。
甾体抗炎药氢化可的松在体内可被分步氧化成酮醛、酮酸和Coritenicacid,三者为尿中排泄的无活性代谢产物,根据无活性代谢物设计软药的方法,将酸设计成酯,所得化合物的局部抗炎活性与一些含氟氢化可的松相似,但没有全身作用和毒性,皮下注射或口服给药无抑制胸腺和肾上腺的副作用,在体内很容易进一步反应直接变成原来的无活性代谢物而失活[2]。
新药设计作业
三种药物设计原理在新药设计中的应用综述摘要:新药设计的主要任务是药物先导化合物的发现以及先导化合物的结构优化。
而结构拼合、软药原理和前药原理越来越成为设计和开发新药物先导化合物的重要方法,为新药的研制工作开创了一个新的局面。
就目前有关结构拼合、软药原理和前药原理研究的基本理论、基本方法分类、发展趋势及其在研制新药的先导化合物中的应用进行了综述。
关键词:药物设计原理;先导化合物;新药设计拼合原理1药效结构拼合的发展早在19世纪中叶,研究人员就将两个药物的基本结构拼合在一个分子中,以期获得毒副作用小、药理效应相加的新药的设想。
当时受到科学水平的限制,可用于临床的例子不多。
随着有机化学、生物化学、分子药理学的发展,这一“拼合”设想,逐渐得到完善,且已成为“拼合原理”、广泛用于新药设计之中。
拼合原理主要是指将两种药物的药效结构单元拼合在一个分子中,或将两者的药效基团通过共价键兼容于一个分子中,使形成的药物或兼具两者的性质,强化药理作用,减少各自相应的毒副作用,或是两者取长补短,发挥各自的药理活性,协同完成治疗作用[1]。
目前国内外许多制药公司和研究所,正致力于应用拼合原理研发新药。
由于应用已知疗效的药物拼合新药,基于原料药的药理作用不难预测出拼合出的新药的药理活性,这就使新药研发具有一定的目的性和基础,从而缩短了新药研发的进程。
药物拼合已经作为发现新药的快速和有效手段,成功地应用在多种药物的合成中。
2药效结构拼合分类2·1按药理分类2·1·1将两个作用类型相同的药物或同一药物的两个分子拼合在一起这类药物的合成是为了产生更强的作用,或降低毒副作用,或改善药代动力学性质等,构成的两个原分子具有相同的药理作用类型。
2·1·2将两个不同药理作用的药物拼合在一起如苯丁酸氮芥是抗肿瘤药,但其毒性较大,副作用较多,严重影响了其临床应用。
罗氏公司设计以甾体为其载体,增加其靶向性,来减少它的毒副作用,这种思路指导下将泼尼松龙和苯丁酸氮芥拼合形成抗肿瘤药泼尼莫司汀,其对前列腺癌的选择性显著提高,降低了苯丁酸氮芥的毒性。
药物化学网上作业——两类新药物的设计
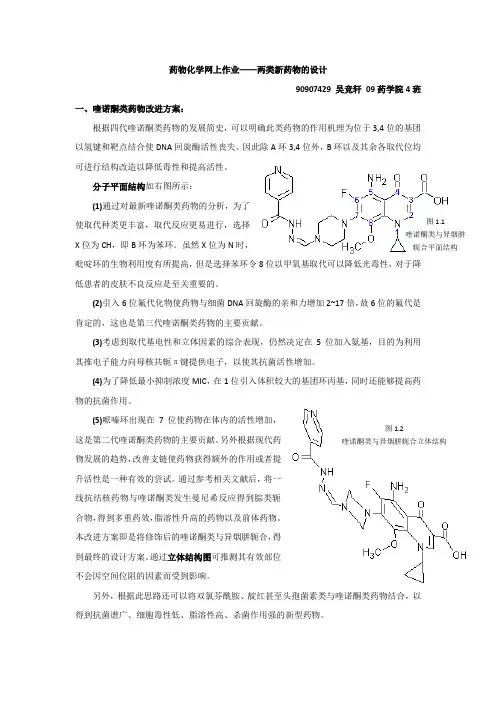
药物化学网上作业——两类新药物的设计90907429 吴竞轩 09药学院4班一、喹诺酮类药物改进方案:根据四代喹诺酮类药物的发展简史,可以明确此类药物的作用机理为位于3,4位的基团以氢键和靶点结合使DNA 回旋酶活性丧失。
因此除A 环3,4位外,B 环以及其余各取代位均可进行结构改造以降低毒性和提高活性。
分子平面结构如右图所示:(1)通过对最新喹诺酮类药物的分析,为了使取代种类更丰富,取代反应更易进行,选择X 位为CH ,即B 环为苯环。
虽然X 位为N 时,吡啶环的生物利用度有所提高,但是选择苯环令8位以甲氧基取代可以降低光毒性,对于降低患者的皮肤不良反应是至关重要的。
(2)引入6位氟代化物使药物与细菌DNA 回旋酶的亲和力增加2~17倍,故6位的氟代是肯定的,这也是第三代喹诺酮类药物的主要贡献。
(3)考虑到取代基电性和立体因素的综合表现,仍然决定在5位加入氨基,目的为利用其推电子能力向母核共轭π键提供电子,以使其抗菌活性增加。
(4)为了降低最小抑制浓度MIC ,在1位引入体积较大的基团环丙基,同时还能够提高药物的抗菌作用。
(5)哌嗪环出现在7位使药物在体内的活性增加,这是第二代喹诺酮类药物的主要贡献。
另外根据现代药物发展的趋势,改善支链使药物获得额外的作用或者提升活性是一种有效的尝试。
通过参考相关文献后,将一线抗结核药物与喹诺酮类发生曼尼希反应得到腙类轭合物,得到多重药效,脂溶性升高的药物以及前体药物。
本改进方案即是将修饰后的喹诺酮类与异烟肼轭合,得到最终的设计方案。
通过立体结构图可推测其有效部位不会因空间位阻的因素而受到影响。
另外,根据此思路还可以将双氯芬酰胺、靛红甚至头孢菌素类与喹诺酮类药物结合,以得到抗菌谱广、细胞毒性低、脂溶性高、杀菌作用强的新型药物。
图1.2喹诺酮类与异烟肼轭合立体结构图1.1 喹诺酮类与异烟肼 轭合平面结构二、抗有丝分裂类抗肿瘤药物改进方案:紫杉醇paclitaxel 作为一类新的抗肿瘤药物具有广阔的前景,其作为微管稳定剂及微管组装促进剂的治疗机理已逐渐为研究所证实,以此为基础的结构改造和前药设计已卓有成效。
中药新药设计性实验(经皮给药系统)

中药新药设计性实验(经皮给药系统)一、实验目的1、掌握剂型选择的依据,了解药物经皮吸收的机理及影响因素;2、熟悉不同经皮给药剂型制备成型的一般步骤,明确制备工艺操作要点;3、熟悉不同经皮给药制剂所用基质种类及制备方法;4.掌握药物体外透皮实验的操作,熟悉数据的处理方法;5、了解各经皮给药剂型的常规检查项目和质量评价指标。
二、实验原理经皮给药制剂是药物通过皮肤吸收进入人体血液循环并达到有效血药浓度,实现治疗或预防疾病目的的一类制剂,主要有软膏剂、贴剂、巴布剂、凝胶剂、搽剂等。
经皮给药制剂避免了口服给药可能发生的肝脏首过效应及胃肠灭活,提高了治疗效果,能够维持恒定的血药浓度或药理效应,减少毒副作用。
还可以延长作用时间,减少用药次数,增加患者的用药顺应性。
药物的体外透皮实验是经皮给药系统开发的必不可少的研究步骤,它可以预测药物经皮吸收的速度,研究基质、处方组成和吸收促进剂等对药物经皮速度的影响,是药物经皮制剂有效性和安全性的前提保障。
药物透皮扩散实验是将剥离的皮肤(或人工膜)夹在水平扩散池(改进的Valia-Chien 扩散池,见图1)的两个半池中,角质层面向给药池;将药物置于给药池中,于给定的时间间隔测定皮肤另一侧接受池内的介质中药物浓度,分析药物经皮肤透过的动力学。
制剂的经皮通透性测定和评价,一般利用立式扩散池(改进的Franz 扩散池,见图2)进行,并依此进行处方筛选和优化。
皮肤由角质层、表皮、真皮、皮下组织等组成。
药物置于皮肤表面后向皮肤取内渗透,通过表皮达到真皮,由于真皮内有丰富的毛细血管,药物能很快吸收进入体循环。
因此药物在皮肤内表面的浓度很低,即符合所谓“漏槽”条件,药物的浓度接近于零。
在体外实验条件下,如果置于皮肤表面的药物浓度保持不变,而接受介质中的药物满足漏槽条件,即接受池中的药物浓度远远小于给药池中的药物浓度。
如果以t 时刻药物通过皮肤的累积量M 对时间作图,则在达到稳态后可以得到一条直线,直线的斜率为药物的稳态流量(稳态经皮吸收速度),为了处理问题的简单化,可以将皮肤看作简单的膜,用Fick ’s 扩散定律分析药物在皮肤内的透过行为,药物的稳态流量J 与皮肤中的药物浓度梯度呈正比,可以用公式1表示。
新药研发与设计的过程【共28张PPT】
一.新药研发的概述
头孢菌素:从第一代发展到第四代,其抗菌范围和抗菌活性也不断扩大和增强。
• 我国共开发40多个一类新药 当今世界药品研发正逐步成为制药企业的核心竞争力
在II期临床试验期间,最终的剂型被选择和开发作III期临床使用并代表了提交FDA上市申请的处方。 各行业研发支出占销售额的比例
2006 2008F
四.国内新药研发情况
成功药物
临床试验药
动物试验药 活性物质
国际通行研发模式
*
资料来源:
中国通行研发模式
28
合成
体外活性筛选 特异性疾病动物模型筛
• 分子改造
– 头孢菌素:从第一代发展到第四代,其抗菌范围和抗菌活性也不断扩 大和增强。
1.新化合物实体的发现
新结构药物发现日趋困难
过去的10年中,有20个新的抗菌药物批准上 市, 其中结构修饰类18个,全新结构的2个
喹喏酮类:7个
结构修饰的类
β-内酰胺类:7个 大环内酯类:2个 四环类:1个
理学家、统计学家等参与共同完成。
生物学特性——药理学
• 评价化学物质的生物活性和确定药物作用 机理。
• 体外细胞培养和酶系统
– 离体动物组织试验 – 整体动物试验(啮齿动物和非啮齿动物)
生物学特性——药理学
体外筛选: ■体外细胞培养和酶系统 ■离体动物组织试验
生物学特性——毒理学1
生殖研究——包–括:急抚养性和交毒配行性为、研胚胎究早期—、早—产和单产后剂发育量、多和代影/响或和致多畸性剂。 量短期给药。给药剂量向一 定范围增加,以确定试验化合物不产生毒性的最大剂量、发生 I期临床试验期间,对于口服给药,直接应用仅含活性药物无其他药用辅料的胶囊剂。
考核-中药新药设计

• 处方选择: 单方最好、便于设计 可根据兴趣自由选择 市场现有品种或自选品种 • 设计方案与内容:选题-前处理-提取纯化(浓缩干燥)-成型-中 试-质标-稳定性-(药理-毒理-临床)
• 完成时间:6月20号前交稿
实例格式:****的药学研究
• 目的意义(为什么做?) • 制备工艺(如何做?)
• • 原料前处理(一)原料的鉴定与检验(二)药材的炮制与加工 提取纯化(一)工艺路线设计 (二)工艺条件选择(提取纯化浓缩干燥) (三)评价指标确定 (四)实验方法选择
• 稳定性:室温、加速等 • (药效学):主要药效学和一般毒理学 • (毒理学):急毒、长毒
• 制剂研究
(一)剂型选择 (二)制剂处方研究 1、制剂处方前研究 2、辅料的选择 3、制剂处方筛选研究 1、制剂成型工艺研究的原则 2、制剂成型工艺研究评价指标的选择 3、实验方法
(三)制剂成型工艺研究
• 中试研究:批次、数量、设备等相关要求 • 质量标准
名称、处方、制法、性状、鉴别、检查、含量测定、功能与主治、 用法与用量等
考核-中药新药设计
• 病种选择: 心脑血管疾病(包括高血压、高脂血症) 抗肿瘤药 肝炎防治药 抗病毒性疾病(包包括抗抑郁焦虑、神经衰弱、月经不调) 急性热病用药(包括抗感染和镇静药) 延缓衰老药 抗风湿病类药(包括类风湿药等) 补益养生保健类药 其他
21春南开大学《药物设计学》在线作业-1【答案】
对于已解离的混合物或液相合成的混合物,可选用什么方法来确定目标混合物是否存在?()A.红外光谱B.紫外光谱C.质谱D.核磁共振氢谱E.圆二色谱该题正确选项是C哪种信号分子的受体属于核受体?()A.EGFB.乙酰胆碱C.5-羟色胺D.肾上腺素E.甾体激素该题正确选项是D广义来讲,任何带有()的原子,如氮、氧、氟、硫等,都可以作为氢键受体。
A.正离子B.自由基C.孤对电子该题正确选项是C从药物化学角度,新药设计不包括()。
A.先导化合物的发现和设计B.先导化合物的结构优化C.先导化合物的结构修饰D.计算机辅助分子设计E.极性与剂量的设计该题正确选项是E不属于抗肿瘤药物作用靶点的是()。
A.DNA拓扑异构酶B.微管蛋白C.胸腺嘧啶合成酶D.乙酰胆碱酯酶E.内皮细胞生长因子该题正确选项是D下列药物中,哪种药物在临床上哟关于治疗疱疹病毒感染?()A.拉米夫定B.吉西他滨C.阿昔洛韦D.去羟肌苷E.阿巴卡韦该题正确选项是C世界药物索引(WDI)是有关上市药物和开发中药物的权威性索引,它是由哪家著名公司开发的?()A.默克B.辉瑞C.德温特D.杜邦E.拜尔该题正确选项是C全反式维甲酸是哪类核受体的拮抗剂?()A.PRB.ARC.RXRD.PPAR(gamma)E.VDR该题正确选项是C分子膜的基本结构理论是()。
A.液晶体的脂质双层B.分子镶嵌学说C.流动镶嵌学说D.微管镶嵌学说该题正确选项是C药物作用的靶标可以是()。
A.酶、受体、核酸和离子通道B.细胞膜和线粒体C.溶酶体和核酸D.染色体和染色质该题正确选项是A下列哪种氨基酸衍生物是苯丙氨酸的类似物?() A.四氢异喹啉-3-羧酸B.2-哌啶酸C.二苯丙氨酸D.焦谷氨酸E.1-氮杂环丁烷-2-羧酸该题正确选项是A下列哪种氨基酸衍生物是脯氨酸类似物?()A.二氢吲哚-2-羧酸B.2-哌啶羧酸C.二苯基甲酸D.二丙基甘氨酸E.alpha-氨基异丁酸该题正确选项是B哪种信号分子的受体属于细胞膜离子通道受体?()A.趋化因子B.乙酰胆碱C.5-羟色胺D.胰岛素该题正确选项是B哪个药物是非选择性磷酸二酯酶抑制剂?()A.arofyllineB.cGMPC.茶碱D.西地那非E.维拉帕米该题正确选项是C哪种信号分子的受体属于G-蛋白偶联受体?()A.gamma-氨基丁酸B.乙酰胆碱C.5-羟色胺D.甲状腺素该题正确选项是CPPAR(gamma)的天然配基为()。
新药研发与设计的过程
新药研发与设计的过程1.射击发现初期:这一阶段的目标是寻找适合作为药物候选的新化合物。
研究人员通常通过多种方法,如计算机辅助药物设计、天然产物筛选、高通量筛选等方式进行初步筛选。
在这个阶段,主要考虑的是药物的活性和选择性。
2.前期药物研究:经过初步筛选的化合物将进一步进行研究和评估。
这个阶段的主要目标是确定候选化合物的药代动力学性质,如吸收、分布、代谢、排泄等。
此外,还需要评估候选化合物的毒性和安全性。
3.优选候选药物:在前期研究的基础上,研究人员将从多个候选化合物中选择最有前途和潜力的药物。
这需要综合考虑药物的活性、稳定性、药代动力学性质以及毒性和安全性数据。
4.临床前研究:在将药物进入临床试验之前,需要进行一系列临床前研究。
这些研究包括药物的药代动力学、安全性、毒性以及适应症等的进一步评估。
在临床前研究的过程中,研究人员还会制定药物的给药方案和剂型设计。
5.临床试验:如果临床前研究结果表明药物有潜力成为一种新药,那么它将进入临床试验阶段。
临床试验是在人体中对药物进行评估的过程,分为三个阶段:I期、II期和III期临床试验。
这些试验的目标是评估药物的安全性、疗效和最佳用药剂量。
6.新药上市申请:在完成临床试验并获得积极的结果之后,研究人员将提交新药上市申请。
这个过程涉及大量的文件和数据的提交,如药理学、毒理学、临床试验数据等。
药品监管机构将对这些申请进行审查,并决定是否批准上市。
7.上市后研究:一旦新药获得上市批准,研究不会停止。
在新药上市后,仍然需要进行后续的监测和研究,以评估其长期疗效和安全性。
此外,还可以进一步开展新的应用领域和适应症的研究。
总之,新药研发与设计是一个复杂而耗时的过程,需要经历多个阶段和环节。
从射击发现到临床试验,再到新药上市,每一个阶段都需要仔细评估和研究药物的活性、稳定性、药代动力学性质、毒性、安全性等方面。
只有在经过充分评估和验证后,才有可能将药物推向市场,为患者带来疗效和福祉。
临床药理学新药一期临床试验设计
临床药理学新药一期临床试验设计临床药理学新药一期临床试验设计新药名称:济川胶囊药理特征:泻下剂,润下,具有温肾益精,润肠通便之功效。
主治肾阳虚弱,精津不足证。
大便秘结,小便清长,腰膝酸软,头目眩晕,舌淡苔白,脉沉迟。
本方临床常用于治疗习惯性便秘、老年便秘、产后便秘的等肾虚津亏肠燥者药理作用:肾阳虚弱,精津不足证。
大便秘结,小便清长,腰膝酸软,头目眩晕,舌淡苔白,脉沉迟一.单次给药耐受性试验设计:1.选取健康志愿者40人,男女各半。
分为6个剂量组,前三组每组4人,后三组每组8人,男女各半。
分别编号为1—6组.2.以一粒胶囊作为起始计量,逐步递增剂量为每加一粒。
3.给药途径:口服给药4.第一个剂量组给起始剂量,起始剂量用后若无ARDs,可逐步递增剂量,第二剂量组给初始剂量加一粒,依次。
5.第一个剂量组测试完毕后,方开始其他剂量组的测试。
6.若在某剂量组试验中出现了不良反应,则此前的较低剂量为最大耐受量,试验终止。
a.出现严重不良反应。
b.半数受试者出现轻度的不良反应达到预先设置的最大耐受力仍无毒副反应,则不在增加剂量,试验终止。
二.药代动力学试验设计:1.选取健康志愿者19-40岁的12名,男女各半。
2.试验方法a.选用高.中.低三个剂量,高剂量<最大耐受剂量b.禁食>10小时,不禁水过夜,早晨空腹给药c.150~200ml温开水送服,服药后1小时适量饮水d.服药后2~4小时进统一清淡饮食e.服药后避免剧烈运动,禁茶,禁咖啡类饮料,醇类饮料d.取血在监护室进行,适当休息,但不得卧位3.取血液样本a.服药前,取空白血b.服药后,于不同时间取血,测定血药浓度,绘制药-时曲线图,吸收相.平衡相各取2~3个取样点,消除相:5-6个点c.采样持续时间:5个半衰期4.临床观察a.观察用药后的ADRsb.出现ADRs或异常情况是采取相应措施,并记录。
新药研发实验设计方案
新药研发实验设计方案新药研发实验设计方案一、研究目的本实验旨在通过实验设计,验证一种新药的疗效和安全性,为该药物的临床应用提供实验依据和数据支持。
二、研究内容1. 药物的合成制备:从合成材料开始,通过化学合成方法制备出新药。
2. 药物的物理化学性质测试:包括药物的溶解度、稳定性、pH值等性质的测试,以评估药物的质量和稳定性。
3. 药物的体外活性测试:通过体外实验,观察药物对不同疾病相关细胞的生长抑制作用或其他作用,以初步评估药物的活性。
4. 药物的动物实验:将新药应用于实验动物中,观察药物对动物模型的治疗效果,评估药物的疗效和安全性。
(1)实验动物的选择:选择与研究目的相符的动物模型,如小鼠、大鼠等。
(2)实验动物的处理:将实验动物随机分组,分别给予不同剂量的新药,同时设立空白对照组和阳性对照组。
(3)实验指标的监测:观察实验动物的生长情况、行为活动、血液指标等,记录并分析药物对实验动物的影响。
5. 药物的安全性评价:通过对药物的急性毒性、慢性毒性、生殖毒性等进行评估,判断药物的安全性。
三、实验方法1. 药物的合成制备:根据已有合成路线,按照实验室的标准操作程序进行合成制备。
2. 药物的物理化学性质测试:测定药物在不同溶剂中的溶解度,通过酸碱滴定法测定药物的pH值,采用高效液相色谱法检测药物的稳定性。
3. 药物的体外活性测试:选择特定的细胞系或细菌进行体外实验,观察药物对细胞的生长抑制作用。
4. 药物的动物实验:选择适合的动物模型,如小鼠移植瘤模型或动物感染模型等,将实验动物随机分组并给予不同剂量的新药进行治疗,观察病情的变化并记录数据。
5. 药物的安全性评价:通过动物实验,观察药物对实验动物的毒性反应和生殖毒性等指标的变化。
四、数据分析和处理1. 统计分析:对实验数据进行统计学分析,包括均值、标准差、t检验等。
2. 数据展示:通过图表等形式展示实验数据,以便分析和讨论实验结果。
五、实验安全1. 实验操作的安全:遵守实验室的操作规程,合理使用实验设备和试剂,注意实验操作的安全。
山东大学新药设计答案1一4
山东大学新药设计答案1一、填空题(共25分)1、Ⅲ期临床试验的目的是确定药物的有效性和不良反应。
2、定量构效关系中Hansch方法常用的参数有电性参数疏水性参数立体参数3、受体是一个大分子或大分子复合物,它与具有高度结构选择性的激动剂结合,并随之产生一系列的特4、药物-受体相互作用的化学本质是药物一受体之间通过化学键形成药物-受体复合物。
5、经典的电子等排体是指外层电子数相同的原子或基团以及环等价的元素。
6、药物的基本属性是安全性、有效性、质量可控性。
7、构成RNA的碱基有腺嘌呤、鸟嘌呤、胞嘧啶、尿嘧啶。
8、构成RNA、DNA的糖分别为核糖和脱氧核糖。
9、结构特异性药物的作用与体内特定受体或酸的相互作用有关,其活性与化学结构的关系密切。
药物结构微小的变化则会导致生物活性的变化。
10、药效团是药效团元素的组合。
药效团元素是指对活性化合物与受体结合以及对化合物的活性有重要影响的一个原了或一组原子。
二、概念题(共25分)1、前药:是母体药物经化学结构修饰得到的无生物活性的衍生物,在体内通过酶或非酶的转化,释放出有活性的药物。
2、脂水分配系数3、双前药:无活性的分子在体内经过两步转化释放出有活性的药物。
4、先导化合物:指具有某种生物活性的化合物。
5、先导物优化三、简答题(共:30分)1、药物产生药效的决定因素2、前药设计的主要目的是什么?1).解决药物通过生物膜吸收不完全的问题2).因首过代谢引起的药物生物利用度不高的问题3).解决当希望药物作用时间长时,因药物吸收排泄过快的问题。
4).解决药物的局部刺激或分布到非靶器官引起毒性的问题。
5).解决药物选择性不高的问题3、药物-受体形成的化学键有哪些?共价键:氮芥类抗肿痛药离子键、氢键、疏水键、范德华力4、请写出下列前药的母体药物的化学结构式,并说明制成前药的目的。
COCH20-6-oNaot oms O)u-c0ms/kILLomotodoo.5、指出下列原了或基团哪些互为电子等排体:(1)CH: (2)CHB (3)CH2 (4)CH(5)NH2(6)NH(7)O(8)N(9)O日四、论述题(共20分)1、举例说明前药在药物设计中的应用。