
药品国际注册ANDA申报要求与实战分析
ANDA 申请(505 j)
ANDA:Abbreviated New Drug Application(简略新药申 请):即仿制药申请,针对成品药,相关法规505(j) (see 21 CFR 314.101)
“简略新药申请”:一般不需要提供临床前和临床数据 (即免毒理和临床)来证明其安全性和有效性
仿制药研发基本要求
仿制药在包装、颜色、形状、味道等方面与 RLD可以不一致,在不涉及专利的情况下也 可以一致
如果品牌药片剂有刻痕(“-”或“+”), FDA要求仿制药也要有刻痕,如果品牌药先 有刻痕,后又取消,仿制药可以保留或取消 刻痕。如果品牌药从无刻痕改变为有刻痕, 仿制药也一定要增加刻痕。
药品国际注册ANDA 申报要求与实战分析
2010-12-21
恒瑞的两大战略目标
创新
国际化
Hale Waihona Puke 药品欧美注册原料的注册: (1)美国DMF或 (2)欧洲EDMF、COS(CEP) 制剂(成品药)的注册: (1)NDA即505(b)(1):即全新药申请 (2)ANDA (即505 j):仿制药申请 (3)505(b)(2):介于上述两者之间
注射剂:配方比较 口服固体制剂:进行体外溶出和生物等效性
研究 目的是使所有的仿制药都与同一标准比较,
以避免可能出现的仿制药之间、以及与品牌 药间仿制再仿制的差异不断叠加
仿制药有效成分和辅料
有效成分:必须含有同样的活性成分(同样 的晶型、同样的含水物、同样的盐型,否则 就属于505b2)
辅料:可以不一样,只要能够证实生物等效 性即可:
仿制药的市场份额
美国仿制药约占整个处方药的一半左右 仿制药的价格约为品牌药的20%~50%之间 仿制药销售总额约占整个处方药的10%左右 为了减少医疗开支,美国政府是支持仿制药开发的,
制订了很多相关政策、法规,如Hatch- Waxman Act(药品价格竞争和专利期修正案,1984年通过) (规定仿制药可免安全性和有效性研究-简化申请, 并且可在品牌药专利到期前开始研究-Bolar修正条 款) 在1984年以后,仿制药产业得以快速发展
ANDA 申请(505 j)
相对于创新药而言,开发时间短,但竞争激励,利 润也相对较少
在中国,有利于政府招标 获FDA批准后,该仿制药就会被加入《已批准药品
名录》(Orange Book)中,该公司就可以生产 和销售这种药物了 欧盟类似,具体要求上有些差异 全球有很多非常成功的仿制药公司:Teva、Apotex、 Sun Pharm. Co. Ltd., Ranbaxy、Dr. Reddy’s等
仿制药研发基本要求
RLD由FDA指定,在FDA网站上可以查到 当固体制剂有多个规格时,处方应尽可能
采用等比放大的方式,对于特别小规格的 制剂,也可以采用等片重的方式,目的是 申请某些规格(通常是小规格)的BE研究 豁免
RLD(Reference Listed Drug)
仿制药申请必须采用FDA指定的参照药品进 行对比实验
辅包材(如注射剂的西林瓶、胶塞和口服固体制 剂的塑料瓶、铝塑包装等),这样不会延误药品 审评 假如申报批使用的原辅包材需要但尚无DMF,则 DMF应在药品申请前递交,以免延误制剂的审评。
仿制药研发基本要求
仿制药必须与RLD(Reference Listed Drug)化 学相同(活性成分相同、剂型相同、规格相同)、 用法相同(给药途径和适应症相同)和生物等效
-尽量使用列入IIG数据库的辅料 -所用辅料的检测标准规范必须符合FDA的要 求 -用量一般不能超出FDA所规定的上限。
非活性成分数据库
IIG(Inactive Ingredient Guide):非活性成 分数据库 -如果使用了不在数据库的辅料 -如果用量超出了上限 申报者必须进行分析,确定其合理性。
批间质量稳定 在cGMP标准下生产 仿制药:对于注射剂,因为无需做BE研究,所以处
方必须与RLD一致,只能在pH调节剂、抗氧剂和 防腐剂的量上可以与RLD有差别,但要justify。对 于口服固体制剂,处方工艺可以与RLD不相同(辅 料种类、用量和片重等可以与RLD不一致),但 BE研究要等效
DMF和ANDA之间的关系
制剂是真正意义上的药品 有效性、安全性和稳定性是优良制剂的基本要求 有效、速效、长效是优良制剂的更高要求 药品质量与生产场地、原辅料、包材等密切相关 申报DMF的目的是确保生产场地、原辅料和包
材等符合要求,以确保药品质量。
申报批需要使用具有DMF的物料
在研发开始阶段可以不使用具有DMF的原辅料 申报批(ANDA批)一般需要使用具有DMF的原
作为替代,申报者必须合理证明其产品与原研药相比是生 物等效的,包括详细的溶出度或释放度比较以及BE研究 (24至36个健康志愿受试者),如果饱腹空腹均可服用, 则要两两交叉(four-period single dose crossover design study,both products fed and fasted)
Three types of NDAs
FDA新药申请的主要类型包括: Full NDA: 505(b)(1): “An application that contains
full reports of investigations of safety and effectiveness”. ANDA (An abbreviated NDA): 505(j):“An application for a proposed drug that is identical to a reference listed drug and must demonstrate its bioequivalence”. Hybrid of the full NDA and an ANDA: 505(b)(2): An application for a proposed drug with a limited change to a previously approved product”.
仿制药(ANDA)_申请生物等效性数据资料提交的相关指导原则(一)
仿制药(ANDA) 申请生物等效性数据资料提交的相关指导原则(一)20090511张星一译简述:2009年4月16日,美国FDA颁布了《仿制药(ANDA) 申请生物等效性数据资料提交的相关指导原则》(Draft),规范了仿制药(ANDA) 申请提交生物等效性资料和研究数据的相关要求。
对我国的现实国情也比较有借鉴意义,故将其全文译出,以飨读者。
美国食品药品管理局(FDA )药品审评和研究中心(CDER )仿制药部(OGD)2009年4月该指导意见草案在最终定稿时将代表FDA就此方面的当前思想。
任何人不得以其作为权利的依据,且不能用其限制FDA和其他机构。
若所选用方法符合当前施用的法规和条例,阅读者可以采用其它方法。
若阅读者对所选方法有何建议,请与FDA相关负责人员联系。
如联络遇到问题,请拨打本文的标题页所附的电话号码。
Ⅰ前言本指导原则旨在为准备递交ANDA的申请者提供FDA有关申报生物等效性的最新要求。
FDA的最终规定-《关于提交生物等效性数据资料的要求》(BE条例),要求ANDA 申请者必须提交全部生物等效性研究数据,包括申报药物制剂的生物等效性数据和其仿制药未符合当前生物等效性评价标准2的数据。
所有相同制剂处方的生物等效性研究结果3必须以一份完整的研究报告或汇总报告的形式提交至审评部门。
修订后的条例包括对相同制剂处方的定义(§ 320.1(g))。
本指导原则提供的信息如下:·生物等效性数据条例所规定的提交ANDA资料的类型·生物等效性数据资料汇总报告的格式· FDA视为相同药物制剂的不同剂型处方组成本指导原则并未指出FDA将由制备工艺引起差异的哪些处方视为相同制剂处方。
1 该指导原则由通用名药物办公室领导的生物等效性部门制定,该部门归属于美国食品药品管理局(FDA )药品审评和研究中心(CDER )下属医药科学厅。
2 参见2009-1-16的联邦公报“生物等效性数据提交要求”的最终规则(生物等效性数据条例)。
ANDA国内申报FDA制剂仿制药的申报注册法规--非常实用

国内申报FDA制剂仿制药申报注册法规(转)--非常实用我国是世界上最大的原料药出口国之一,由于原料药存在附加值低、环境污染严重和市场相对饱和的特点,很多原料药企业选择以制剂转型为突破口[1]。
同时,新药创新性研发正处在瓶颈期,畅销专利药集中到期的市场机遇已经到来,国内外制药企业纷纷角逐制剂仿制药(Abbreviated New Drug Application;ANDA,简称仿制药)国际市场。
而制剂ANDA国际市场,尤其是美国等主流市场,迫于不断高涨的医疗支出,政府大力推行仿制药替代原研药的计划促进了制剂仿制药市场的增长[2],同时FDA(Food and Drug Administration,美国食品药品管理局)对仿制药申请采取鼓励政策。
所以,逐步实现制剂仿制药打开美国等主流市场,对国内制药企业未来发展具有重要意义。
与我国上百个原料药通过FDA认证相比[3],制药企业成功进行FDA的制剂ANDA注册寥寥可数。
国内制药企业在进行制剂ANDA 申请时主要的瓶颈是什么?国内进行过制剂ANDA申报企业的启迪何在?本文首先分析了美国ANDA注册法规,然后通过调查国内已经或有意向向FDA申报制剂ANDA的代表性企业,对其制剂ANDA申报状况和申报难点进行探讨,为国内制药企业进行制剂ANDA申报提供建议,以促进我国制药企业的制剂国际化。
1 美国ANDA注册法规[4]1.1 美国ANDA审批机构化学药评审主要由FDA的医药评审与研究中心(Center for Drug Evaluation and Research,CDER)负责,而ANDA的评审是由CDER的医药科学办公处的仿制药办公室(OGD,Office of Generic Drugs)负责,负责批准前现场检查(PAI,Pre-Approval Inspection)的是法规事务办公室(ORA,Office of Regulatory Affair)。
仿制药(ANDA)解读

(10)样品,包括原料,产品和标准品 (11) 其他文件按314.50〔g〕要求,如引用的信
息,翻译件〔如原本为非英语〕等
Subpart C – 仿制药申请 〔ANDA〕 314.96 待批准申请地修订
(a) 已递交但是待批准的仿制药申请可以进行 修订,修订文件的递交应该包括除了在原 来申请中包括的BE研究报告以外的所有新 的数据的完整报告。包括了重要补充信息 的申请,会延长该仿制药申请的审核时间。
速度
▪ 强烈的企业家精神 ▪ 对印度医药工业增长和被国际认可的渴望 快速的学以致用
充足的资金支持
▪ 近十几年股市的前所未有的增长 ▪ 继续在医药工业保持牛市 〔销售、NDA申请/批准数量〕
2、法律基础
法律基础
联邦食品、药品和化装品法 – 第505 节 Food Drug & Cosmetic Act 〔FD&C Act〕
(b) 申请人应该同时递交一份声明,声明已有 一份同样的文件已递交申请人所在地的 FDA机构。
为
314.101 递交ANDA申请并获得 号〔a码〕
(1) FDA会在收到申请的60天以内决定该申请是否可以 注册并获得进一步的审核。
(2)如果不存在如〔d〕或者〔e〕中间的情况,FDA会 接受注册申请并以书面形式通知申请人。正式接受 申请的时间是收到申请的第60天,然后开始180天 的审核期。
505〔b〕〔2〕: 新药申请
包括完整的安全性和有效性资料,但是至少有一些资料并非申请人拥 有或者可以引用。 ●可以用来申请对已注册药品的改变,如不同的盐、醚,新的化合物, 新的剂量,新的用药途径等
505〔j〕: 简略新药申请〔仿制药〕
ANDA申请的内容与格式

ANDA申请的内容与格式联邦公报(Federal Register, FR)12日的预发布清单中,FDA 通告将发布一份题为“简化新药申请:ANDA申请的内容与格式”指南草案。
FDA在联邦公报的通告中表示“为增加FDA可以接收的原始ANDA的初始提交数量,并减少批准上市所需的审评轮数,FDA准备了这份指南以提高原始ANDA提交的质量。
FDA 致力于在审评流程早期提供全面而广泛的协助,以确保原始ANDA包含FDA完成一轮审评所需的所有信息”联邦公报中还表示:“本指南旨在按照《联邦食品、药品和化妆品法案》协助申请者,准备提交给FDA的完整且高质量的原始ANDA。
本指南概述了对ANDA的法规和监管要求,在参考了现有指南文件的基础上,包含了对于ANDA申请在内容和格式上的附加建议。
本指南描述了人用药品申请的通用技术文件格式,并详细说明了在申请的每一部分需要提交的资料。
”本指南实际上是6月11日(美国东部时间)当天发布,11日早晨就已经贴在了FDA网站上。
这份32页的文件通过对CTD格式中逐个模块、逐个章节一一说明的方法,纲要地列出了OGD 对于提交文件的预期和要求。
FDA表示“本指南标识出了申请者在一份提交给FDA的完整的、高质量的申请中所应包含的信息。
FDA先前已经发布了关于提交流程的指南,包括拒绝接收标准,都应仔细通读,以避免在ANDA提交中出现普遍缺陷。
”这份指南文件将有关提交申请预期、标准和要求中精心琢磨的细节综合起来,并将此前分散在许多指南文件、联邦公报、FDA展示陈述和一般常识性问题中的各种信息资料集合到一处,而这些信息可能不会有任何一个地方像这份文件一样,把它们放在一起确切地写出。
本指南也将大量其它指南和法规法则在合适的地方援引标注出来。
在这份文件的附录A中列出了所有引用的指南参考文件,附录B 中提供了一份说明信模板,概括了最少17个特定段落,以提供应在说明信中覆盖的适当信息。
即使有了这份出色的文件(但确实没有什么太多新的东西),但仍然有几个问题可能被这份指南草案弄得模糊不清。
美国ANDA申报程序及相关法规译稿汇编简介

美国ANDA申报程序及相关法规译稿汇编简介
美国ANDA申报程序及相关法规译稿汇编
一致性评价以来,中国已经有大量的制药企业到美国申报ANDA,2018年中国企业获得的ANDA文号数量有望超过100个。
虽然其中很大一部分企业,申报ANDA的目的是为了过一致性评价,但也有部分企业是真正地打算仿制药出海。
无论如何,中国的仿制药市场有限,中国的仿制药企业有必要到国外去寻找自己的未来,尤其是“4+7”出台,我国的仿制药利润将进一步下滑,仿制药国际化将是形势所趋。
美国是全球第一大药品市场,也是第一大仿制药市场,常被视为仿制药企业出海的第一站。
除了已经获得过ANDA批文的企业,还有大量的中小企业正在开发和申报ANDA的路上,因为经验缺乏和语言差异,很多人并不知道美国的ANDA怎么做,如何申报,所以药事纵横发动了广大志愿者,翻译了美国ANDA的申报程序,以供大家参考,希望广大同仁在研发过程中少走弯路。
为阅读方便,我们保留了英文,是中英文对照版,全文10.2万字,篇幅321页,由二十余位从事国际注册的朋友奋战2个月翻译校对而成。
王建英_美国仿制药ANDA申报的法规和政策变化
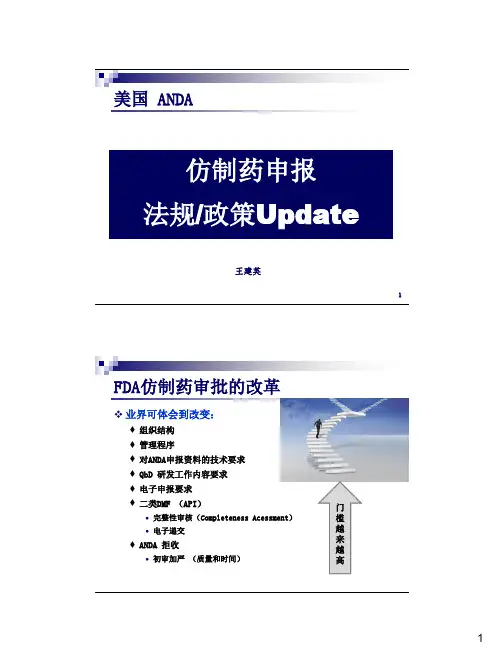
$220,152 $235,152
$247,717 $262,717
DMF费 ANDA 申报费 PAS 补充申报费 ANDA 积压处理
$21,340 $51,520 $25,760 $17,434
$31,460 $63,860 $31,930
$26,720 $58,730 $29,370
*2015 年度的收费标准自2014年10月1日起生效 (即:2014年10月1日- 2015年9月30日)
*原因应不仅所列类
2010
7 25 10 8 13 2 23 10 3 3 5 4 2
2011
63 40 27 23 15 15 19 7 5 5 3 2 -
2012* 13 40 36
6 4
1 ?
8
4
2014- FDA 新政策/指南
新
2014-9:ANDA的拒收问题 1) ANDA Submissions ― Refuse-to-Receive Standards (2015-5 再次更新) 2) ANDA Submissions — Refuse to Receive for Lack of Proper Justification of Impurity Limits
Guidance for Industry
初审要求 更严格苛刻
11
拒收(RTR)基本类型
直接 拒收
1) 重大缺陷
● 356h 表 / 境外申请者缺失美国代理人 ● DMF未在被Reference 状态(CA, GDUFA Fee, 起始原料等) ● DMF:无菌API 缺失无菌数据 ● 稳定性数据:批数、批量、溶液制剂的Container Orientation、中间条件 ● 批记录(空白/申报批记录及打印片,任何部分翻译不全) ● 分析方法验证(化学、无菌、粒径)不完全:USP/DMF方法确认,自家方法
ANDA申请中关于标签等包装标识物问题的探讨
miso rc s sin p o e so ADNA.Th y mu tb e ie c od n o t er ltd Ame ia a f e s e rv s d a c r i g t h eae rc n lws& r g lto s e u ain . KEY ORDS ANDA lb ln W a ei g;p c a ig;c a k gn GMP
面对 欧美 发达 国家广 阔的药 品制剂 市场 , 行 符合我 国药 进 品生产 企业现 实技术 与管理 水平 的 A D 不 失 为我 国药 N A, 品生产企业走 出国门 , 跻人 国际药 品主流市场的明智之举 。 本 文就 A D N A过程 中有关标 签 、 包装 标识 物管 理问题进 行 简要 的探讨 。
多细节 问题可 以在这 些指南 中找到答案 , 指南不属于法律 、 法规 , 不具有强 制性 , 是 体现 了 F A在这些 方 面的管 理 但 D
我 国已有很多企业 的 医药 产品在 美 国成 功 注册 , 其 但 品种 主要局限 于原料 药 、 物 提取 物 、 植 医药 中间化 工 产 品 等, 附加值低 , 利润少 。 由于技 术 、 法律 、 理 等方 面 的原 管 因, 制剂产品在美国注册成 功 的实 例寥 寥无 几。对 于我 国 药 品生产 企业 来 说 , 制剂 而 言 , 就 与新 药 注 册 ( e rg N w D u A pi t n, D ) 比, plao N A 相 ci 仿制药 品的 简明新 药 申请 ( b r. A be v t e rgA pi t n, N A 注册难度则 明显降低 , i e N wD pl a o A D ) ad u ci
仿制药ANDA申请
比旋度(Optical rotation)
3. 内部标准及分析方法的建立
22
五、制剂处方研发阶段
阶段9
阶段10 阶段11 阶段12 阶段13 阶段14 阶段15
生产模具选择
工艺处方选择 选择合适的辅料 选择合适的包材 生产工艺确定 分析方法的评估 购买大包装的原料药
23
阶段9 生产模具选择
评估至少2-3家的原料药供应商:
国际最新药典适应性 杂质谱分析及稳定性 晶形状态 潜在聚合物、降解物 有机残留 物理性质,如堆密度,颗粒度,热稳定性等 无专利侵犯 QA对潜在原料药供应商的批准
7
阶段4 —原料药样品落实 STAGE 4 ACTIVE PURCHASING
1、合作原料药:至少从两家不同的供应商 那里购买原料药,为处方前研究以及所有的 检测项目提供足够的样品。 2、自研原料药:至少能提供3批以上中试 规模样品。
HDPP(高密度聚丙烯), 塑料
15
阶段7 —参照品的检测
注射剂
2. 参照品的检测
澄明度 SG(比重specific gravity ) pH 粘度 粒度分布 (混悬液和无菌粉)
体积 抑菌剂 悬浮颗粒 重量 堆密度(无菌粉)
16
阶段7 —参照品的检测
对参照品有效成分的评估
PDR中的处方描述:国际上PDR(美国,意大利, 加拿大,法国,瑞士等)及参照品的说明书(可 从FDA网页上获得)
8
阶段5 —检测原料药样品
STAGE 5 ACTIVE TESTING
最新国际药典标准 最新国内药典标准(含部颁标准) 药典论坛的讨论标准 原研单位内部检测方法(由生产商提供) 供应商检测方法及标准 根据科学刊物发表的文章所建立的方法
国外新药项目注册要求
国外新药项目注册要求
国外新药项目注册的要求通常由各国药品监管机构制定,并且可能会因国家和地区的不同而有所差异。
一般来说,新药项目注册的要求包括以下几个方面:
1. 临床试验数据,申请注册新药项目需要提供充分的临床试验数据,包括药物的安全性和有效性数据。
这些数据通常需要符合国际通用的临床试验指南,并且需要经过权威机构的审查和认可。
2. 质量控制和生产工艺,申请注册新药项目需要提供药物的质量控制和生产工艺等相关信息,确保药物的质量符合规定标准,并且生产过程符合相关法规要求。
3. 药物标签和说明书,申请注册新药项目需要提供药物的标签和说明书,包括药物的适应症、用法用量、不良反应、禁忌症等信息,确保患者和医生正确使用药物。
4. 药物安全监测计划,申请注册新药项目需要提供药物的安全监测计划,包括不良反应的监测和报告机制,以及对潜在风险的评估和管理措施。
5. 法规要求,申请注册新药项目需要符合国外各国家和地区的药品注册法规要求,包括但不限于申请流程、费用、申请材料等方面的规定。
总的来说,国外新药项目注册要求涉及临床试验数据、质量控制、药物标签和说明书、药物安全监测计划以及法规要求等多个方面,申请者需要全面准备相关材料,并确保符合各国家和地区的相关规定。
仿制药(ANDA)论述.ppt
充足的资金支持
▪ 近十几年股市的前所未有的增长
▪ 继续在医药工业保持牛市 (销售、NDA申请/批准数量)
优选文档
15
优选文档
16
联邦食品、药品和化妆品法 – 第505 节 Food Drug & Cosmetic Act (FD&C Act)
(Section 505)
联邦法规 Code of Federal Regulations (21CFR)
新化合物(NCE)
申请的格式和内容
505(b)(2)
21 CFR 314.54
改变已注册药物或新化合物 改变已注册药物
505(j)
21 CFR 314.94
仿制药
仿制药申请的格式和内容
优选文档
20
CFR Title 21 – Food and Drugs
▪ Chapter I – FDA Department of Health and Human Services
王海青 2012年5月
优选文档
1
1、仿制药简述 专利药vs仿制药的概念 仿制药市场展望 印度药业的优势分析
优选文档
2
2、法律基础 FD&C Act Section 505 (j) 仿制药 21CFR Part 314 Subpart C -- 仿制药(ANDA) 21CFR Part 314 Subpart D -- FDA收到申请
10
优选文档
品牌药 仿制药 及其他
注: 1、仿制药包括品牌仿 制药 2、其他包括非处方药 和未分类的药物
11
印度药业2011年收入:260亿美元,其中仿 制药出口110亿美元
药业整体9.5%及仿制药17%的年增长率 新加坡于2010年开设印度仿制药快速注册