
YYT 0287-2017(ISO13485-2016)医疗器械质量管理体系用于法规的要求培训教材
YY/T 0287-2017 idt ISO 13485:2016的概况
1、标准名称
<<医疗器械 质量管理体系 用于法规的要求>>
--YY/T 医药行业推荐标准
--ISO
国际标准化组织
--idt
4.2文件要求 4.2.1总则
• 质量管理体系文件包括: a) 形成文件的质量方针和质量目标; b)质量手册; c )本标准所要求的形成文件的程序和记录; d)组织为确保其过程的有效策划、运行和控制,
确定必需的文件(包括记录); e)适用的法规要求规定的其他文件。
YY/T 0287-2017 idt ISO 13485:2016:有29处程序要求;21处要 求形成文件;记录要求有44处。
医疗器械族:由同一组织或为同一组织制造的具有有关安全、预 期用途和功能的相同的基本设计和性能特征的成组医疗器械。
4.2.4文件控制
• 建立程序文件。 • 发放前批准。
规定文件批准权限并授权; 授权人员对文件进行批准。 • 必要时评审与更新,批准后更改。 • 识别更改和现行修订状态; 版本; 修订标识。 • 发放: 确定发放范围。 发放到位并有记录。
案列分析二
• 根据《考勤管理规定》,工作人员上班迟到超过5 分钟,应扣除职工考勤分1分,超过30分钟扣2分 ,以此类推。审核时了解到自去年秋天以来,职 工班车经常迟到15分钟以上,但没有扣分,办公 室主任说:由于目前交通堵塞,没办法。
• 不符合4.2.4 b) 必要时对文件进行评审与更新,并在此 批准。
4.2.4文件控制(续)
• 确保文件清晰、易于识别。 • 外来文件:
包括:与产品质量有关的法律、法规; * 外来标准:国家标准、行业
标准、国际际标准、欧盟标准等; * 顾客来文; * 认证机构来文等。
识别。 控制分发。
• 保存的作废文件应标识。
4.2.4文件控制(续)
• 作废的受控文件。
应保存; 保存期限; * 不短于产品寿命期; * 不短于记录的保存期限:或: * 按照法规要求的期限。
• 文件更改: 由原审批部门审批; 否则应提供相关背景材料。
案列分析一
• 审核员在对某医疗器械制造厂的文件控制审核时 ,问其对外来文件如何管理时,办公室主任说: 顾客的文件由市场部负责,法律法规文件可以从 网上去查,很方便,各部门根据需要自己去查, 我们就不用管了。
• 不符合4.2.4 f)确保组织所确定的策划和运行质量管理体 系所需的外来文件得到识别,并控制其分发。
4.1总要求 •本标准指定的“程序”之处,指定的建立 “记录”之处,是不能省略的,只可以在文 件讲到“必要时”才可以根据需要省掉,并 且在没有法规要求时; •不仅限于所指定的程序或文件,根据需要或 有关标准或相关方的要求,也需要增加程序 和文件,文件的形式可以是纸质文件,也可 以是电子版文件; •文件的多少和详略程度取决于:企业规模与 类型,过程复杂程度,人员能力。
4.2.2 质量手册
• 质量手册: 规定质量管理体系的文件。
• 批准: 最高管理者。
• 内容: 质量手册的范围,包括删减和不适用的说明; 程序或对程序引用的; 过程之间相互作用的表述; 描述质量管理体系的文件结构。
4.2.3医疗器械文档
组织应对每个医疗器械类型或医疗器械族建立和 保持一个或多个文档,文档包含或引用形成的文件以 证明符合本标准要求和适用的法规要求。 该文档的内容包括但不限于: a)医疗器械的概述、预期用途/预期目的和标记,包括 所有说明; b)产品规范 c)制造、包装、贮存、处理和经销的规范或程序; d)测量和监视程序; e)适当时,安装要求; f)适当时,维修程序。
4.2.5 记录控制
• 建立程序
• 范围: 证实产品符合要求的记录; * 如采购、生产和检验记录; 证实质量管理体系有效运行的记 录; * 如内审记录管理评审记录等。
• 记录应清晰、易于识别和检索
• 保存期限: 不短于产品寿命期; 至少2年(自产品交付之日起);或 按照法规要求的期限;
• 处置。
YY/T 0287-2017 idt ISO 13485:2016
医疗器械 质量管理体系用于法规的要求
标准的历史
•ISO 9000族由ISO/TC 176制定 --第1版:1987年 6个标准 9000系列 --第2版:1994年 24个标准 9000族 --第3版:2000年 四个核心标准 --第4版:2000年 四个核心标准 --第5版:2015年 正在陆续发布
4、质量管理体系:
4.1总要求
1、形成文件--组织应建立、实施和保持按本标准或适用法规 要求需要形成文件的所有要求、程序,活动或安排; 2、确定过程--组织应确定所需过程和过程之间的关系; 3、过程管理--对每个过程确定标准和方法、确保资源和信息、 实施过程并保持有效性、监视和测量过程、建立过程记录; 4、过程变更--过程更改时应考虑对体系的影响、对MD的影 响并实施控制: 5、外包控制--对外包过程进行控制按照7.4要求进行,要求书 面质量协议: 6、管理软件--将用于质量管理体系的计算机软件应用的确认 程序形成文件,软件首次使用前应确定。
等同采用
2、性质
独立标准,不必与ISO 9001一起使用。
3、特点 --以ISO 9001质量管理体系通用要求为基础 --是仅适用于医疗器械行业的专业性强的独立标准 --明确对文件的要求
1、范围
1.除非明确规定,本标准的要求适用于各种规模和类型的 组织。本标准中的应用于医疗器械的要求同样适用于组织 提供的相关服务。 2.如果适用的法规要求允许对设计和开发控制进行删减, 则在质量管理体系中将其删减可认为是合理的。这些法规 要求可提供其他方法,这些方法要在质量管理体系中予以 说明。组织有责任确保在符合本标准的声明中明确对设计 和开发控制的任何删减。 3.本标准第6,7或8章中的任何要求,因组织特点不适用时, 组织在质量管理体中不需要包含;但经确认不适用的条款, 组织应按照4.2.2的要求记录其理由。
YYT0287-2017 idt ISO13485-2016培训
4、质量管理体系:
4.1总要求
• 建立质量管理体系,形成文件。 • 实施、保持 • 保持有效性(持续改进) • 识别过程及其应用 四大过程 *管理活动 (标准的第5章:管理职责) *资源管理(标准的第6章:资源管理) *产品实现(标准的第7章:产品实现) *测量过程(标准的第8章:测量、分析和改进)
YY/T <<医疗器械
0287-2017 idt ISO 13485:2016 质量管理体系 用于法规的要求>>
1、范围
本标准: • 规定质量管理体系要求。
• 适用于各种规模和类型的组织。 • 未在组织内实施的过程 • 不适用的条款删减的说明
2、规范性引用文件
• GB/T1 9000-2016<<质量管理体系 >>ISO9000:2015,IDT 基础和术语
• 文件更改:
由原审批部门审批; 否则应提供背景材料。
4.2.5 记录控制
• • 建立程序 记录是一种特殊的文件 范围: 证实产品符合要求的记录; * 如采购、生产和检验记录; 证实质量管理体系有效运行的记录; * 如内审记录、管理评审记录等。 记录应清晰、易于识别和检索 标识: 名称; 编号。
• •
4.2.1 总则(续)
35.用于生产和服务提供的计算机软件应用的确认程序7.5.6 36.灭菌过程和无菌屏障系统的确认程序7.5.7 37.产品标识程序7.5.8 38.可追溯性程序7.5.9 39.产品防护程序7.5.11 40. 包装本身不能提供防护,将所需的特殊要求形成文件7.5.11 41.监视和测量设备的控制程序7.6 42.用于监事和测量要求的计算机软件应用的确认程序7.6 43.获取和利用信息的方法形成文件8.2.1 44反馈过程程序形成文件8.2.1 45.抱怨处理程序8.2.2 46.向监管机构上报的程序8.2.3 47.内部审核程序8.2.4
YYT 0287-2017ISO 13485:2016标准

新版的主要变化-更强调法规重要性
ISO13485:2003
“法规要求”出现12次
ISO13485:2016
“法规要求”出现52次
说明
正文中该术语大量增加, 在质量管理体系诸多过 程中都规定要符合本标 准要求和法规要求,强 化企业满足法规要求的 主体责任
当使用术语“法规要 给出了术语“法规要求” 求”,它包含适用于本 的应用说明。 国际标准使用者的任何 法律法规要求(比如法 律、法规、条例或指 令)。术语“法规要求” 的应用仅限于质量管理 体系的要求和医疗器械 安全和性能方面的要求
ISO 13485:2016
前言 引言 1范围 2规范性引用文件 3术语和定义 4 质量管理体系 4.1 总要求 4.2 文件要求 4.2.1 总则 4.2.2 质量手册 4.2.3 医疗器械文件 4.2.3 文件控制 4.2.4 记录控制 5管理职责(无变化)
2017/9/20
新版的主要变化-文件主体目录对比
• 《医疗器械质量管理体系用于法规的要求》(2016/6/3)
ISO 13485: 2016
• 独立标准,以ISO9001:2015为基础,根据医疗行业特点增加和删除相关条款 • YY/T0287-2017 (2017/1/19)
2017/9/20
概述
二、修订背景 医疗器械法规的发展 公众对医疗器械的安全有效提出新的需求
新版的主要变化-文件主体目录对比
ISO13485:2003 7.1和7.2 7.3设计和开发 ISO13485:2016 7.1和7.2无变化 7.3设计和开发 7.3.1总则
7.3.1设计和开发策划 7.3.2设计和开发输入
7.3.3设计和开发的输出 7.3.4设计和开发的评审 7.3.5开发和设计的验证 7.3.6设计和开发的确认 7.3.7设计和性
YYT0287-2017质量手册

质量手册(ISO13485-2016/ YYT-0287-2017)1、目的范围1.1 目的公司依据《医疗器械生产质量管理规范》、《规范附录无菌医疗器械》、YY/T 0287-2017 idt ISO 13485:2016《医疗器械质量管理体系用于法规要求》、GB/T19001-2016 idt ISO9001:2015是指《质量管理体系要求》及相关法律、法规、规章和标准,结合公司的实际,建立并实施质量管理体系,以达到以下目的:A)证实具有能稳定地提供满足顾客要求和适用于本公司产品的医疗器械和相关服务的法规要求的能力;B)通过体系的有效应用,包括体系持续改进的过程的有效应用以及保证符合顾客与适用的法律法规要求,旨在增强顾客满意;C)实施、保持并改进质量管理体系;D)使自己确信能符合所申明的质量方针,并向外界展示这种符合性;E)寻求外部组织对其质量体系的审核、认证、注册,进行自我鉴定和自我申明。
1.2范围1.2.1 本手册适用于本公司生产的***********、***********等产品的设计、开发、生产和服务过程。
1.2.2 本手册适用于领导层(总经理、副总经理)、销售部、研发部、质量部、生产部、采购部和售后部、行政部、人力资源部及与产品质量有关的过程、活动和人员;1.2.3本手册适用于内部质量管理及对外提供质量保证(第二方审核或第三方认证)。
1.2.4按法规要求对第七章的不适用部分作了删减:删减理由说明如下:本公司的灭菌过程完全交由第三方完成,因此,在本质量管理体系中将《YY/T 0287-2017医疗器械质量管理体系用于法规的要求》标准中的“7.5.5无菌医疗器械的专用要求”的章节予以删减。
基于同样的理由将《规范附录无菌医疗器械》要求中的“2.6.9”条款予以删减。
本公司无植入和介入到血管内的无菌医疗器械,因此,在本质量管理体系中将《YY/T 0287-2017医疗器械质量管理体系用于法规的要求》标准中的“7.5.9.2植入性医疗器械的专项要求”的章节予以删减。
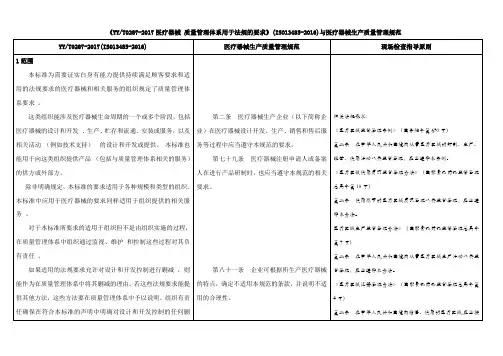
法规对比(三)YYT0287VS医疗器械生产质量管理规范(IVD)
3.5经销商 distributor
供应链中代表其自身将医疗器械推销给最终用户的自然人或法人
注 1 :供应链中可涉及多个经销商 。
注 2 :供应链中代表制造商、进口或经销商的涉及诸如贮存和运输活动的人员不是本定义中的经销商 。
第七十九条 医疗器械注册申请人或备案人在进行产品研制时,也应当遵守本规范的相关要求。
第八十一条 企业可根据所生产医疗器械的特点,确定不适用本规范的条款,并说明不适用的合理性。
相关法规要求:
《医疗器械监督管理条例》(国务院令第650号)
第二条 在中华人民共和国境内从事医疗器械的研制、生产、经营、使用活动及其监督管理,应当遵守本条例。
《YY/T0287-2017医疗器械 质量管理体系用于法规的要求》(ISO13485-2016)与医疗器械生产质量管理规范
YY/T0287-2017(ISO13485-2016)
医疗器械生产质量管理规范
现场检查指导原则
1范围
本标准为需要证实白身有能力提供持续满足顾客要求和适用的法规要求的医疗器械和相关服务的组织规定了质量管理体系要求 。
3.7进口商importer
在供应链中使其他国家或管辖区制造的医疗器械在所要上市的国家或管辖区可销售的第一个自然人或法人
[来源. GHTF/SG1/N055: 2009,定义5. 4]
3.8标记labelling
与医疗器械的识别、技术说明、预期用途和正确使用有关的标签、使用说明书和任何其它信息,但不包括货运文件
本标准第6、7或8章中的任何要求,如果因组织开展的活动或质量管理体系所涉及的医疗器械的特点而不适用时 ,组织不需要在其质量管理体系中包含这样的要求。对于经确定不适用的任何条款,组织按照4.2.2的要求记录其理由。
YYT0287-2017 idt ISO134852016《医疗器械 质量管理体系 用于法规的要求》标准解读(一)2017.2.4

YY/T0287-2017 idt ISO13485:2016《医疗器械质量管理体系用于法规的要求》标准解读(一)2017年02月04日发布一、概述1.ISO13485标准的简要回顾ISO13485标准已经经历了两个版本,1996年ISO发布了ISO13485:1996《质量体系—医疗器械—ISO9001应用的专用要求》标准,该标准不是独立标准,而是要和ISO9001:1994标准联合使用的标准。
2003年ISO/TC210修订1996版ISO13485标准后,发布了ISO13485:2003《医疗器械质量管理体系用于法规的要求》标准,该标准是专用于医疗器械领域的独立标准。
目前ISO/TC210已正式于2016年3月1日发布实施第三版的ISO13485标准。
国家食品药品监督管理总局及时将该标准转化为YY/T0287-2017 idt ISO13485:2016《医疗器械质量管理体系用于法规的要求》标准发布实施。
ISO13485标准是应用于医疗器械领域的质量管理体系标准,该标准突出关注医疗器械的安全有效,强调组织提供的医疗器械要满足顾客要求和法规要求。
由于ISO13485标准的宗旨和医疗器械法规的目标高度契合,与医疗器械产业界及社会公众的期望完全一致,因此ISO13485标准一经发布,就得到全球医疗器械产业界、监管部门及社会的高度重视及广泛认可。
很多国家将ISO13485标准转化为本国标准,在医疗器械领域贯彻实施。
我国政府高度重视ISO13485标准。
医疗器械监管部门积极跟踪ISO13485标准的制修订过程,分别在1996年和2003年ISO13485标准发布后即等同采用转化为行业标准YY/T 0287-1996和YY/T 0287-2003标准,确保我国行业标准发布和国际标准保持同步。
医疗器械监管部门在制定相关医疗器械法规时也引用和借鉴了ISO13485标准的要求。
在政府和市场推动下,ISO13485标准的理念、原则和方法在我国医疗器械产业界得到迅速传播和广泛应用,并取得巨大成功。
YYT0287-2017 idt ISO13485 2016和医疗器械生产质量理规范版质量手册
质量手册(编号:URK-QM)依据YY/T0287-2017 idt ISO13485:2016标准医疗器械生产质量管理规范版次:B/1受控状态/印章:发放号码:编制人:年月日审核人:年月日批准人:年月日2018年4月27日发布2018年4月27日实施URK-QM质量管理手册主题:目录章节号0.0 版本/修改状态B/1 制/修订日期2018-02-04 页数02章节号标题对应ISO9001:2008及ISO 13485:2003要素页次0.0 目录/ 02-031.0 质量管理手册说明 4.2.2 04-06 1.1 编制目的 11.2 手册控制要求 4.2.21.3 引用文献资料 22.0 公司简介/ 073.0 质量方针 5.3 08-08 3.1 质量方针发布令和质量目标 5.33.2 质量方针的控制 5.34.0 质量管理体系 4 09-11 4.1 公司质量手册/4.2 质量管理总要求 4.14.3 文件要求 4.25.0 管理职责 5 12-20 5.1 管理承诺 5.15.2 以顾客为关注焦点 5.25.3 质量方针 5.35.4 策划 5.45.5 职责权限和沟通 5.55.6 管理评审 5.6URK-QM质量管理手册主题:目录章节号0.0版本/修改状态B/1 制/修订日期2018-02-04 页数03章节号标题对应ISO 13485:2003要素页次6.0 资源管理 6 21-23 6.1 资源提供 6.16.2 人力资源 6.26.3 基础设施和工作环境 6.3+6.46.4 厂房与配套设施7.0 产品实现7 24-30 7.1 产品实现过程的策划7.17.2 与顾客有关的过程7.27.3 设计开发7.37.4 采购7.47.5 生产和服务提供的控制7.57.6 监视和测量装置的控制7.68.0 测量、分析和改进8 31-34 8.1 总则8.18.2 监视和测量8.28.3 不合格品控制8.38.4 数据分析8.48.5 改进8.5附录:附录一:质量方针发布令附录二:修改记录页附录三:程序文件清单附录四:作业指导书清单URK-QM质量管理手册主题:编制管理手册说明章节号 1.0 版本/修改状态B/1 制/修订日期2018-02-04 页数041.0质量管理手册说明:1.1编制目的本手册依据YY/T0287-2017 idt ISO13485:2016《医疗器械质量管理体系用于法规的要求》,并结合公司实际情况进行编制。
《医疗器械质量管理体系用于法规的要求》标准正式发布
《医疗器械质量管理体系用于法规的要求》标准正式发布2017年1月19日,国家食品药品监督管理总局发布YY/T0287-2017/ISO13485:2016《医疗器械质量管理体系用于法规的要求》标准,将于2017年5月1日起实施。
YY/T0287-2017《医疗器械质量管理体系用于法规的要求》(以下简称新版标准)等同采用了ISO13485:2016标准。
随着当前的社会的变革、经济的发展,新一轮科技产业革命的兴起对医疗器械产业产生了重大和深远的影响,医疗器械的生产方式、营销模式正在改变,特别是全球市场一体化进程的提速,导致医疗器械产业链延伸和日趋复杂,包括中国在内的世界上很多国家都对医疗器械法规进行了调整或修改,以适应全新的监管形势。
为应对医疗器械产业和监管面临的共同挑战,国际标准化组织(以下简称ISO)于2011年正式启动了ISO13485:2003《医疗器械质量管理体系用于法规的要求》的修订工作,于2016年3月1日发布ISO13485:2016《医疗器械质量管理体系用于法规的要求》。
考虑到ISO13485标准对医疗器械质量管理的重要作用,总局标准管理部门始终密切跟踪其修订进程,结合我国医疗器械行业和监管实际,积极向ISO提出修订标准的意见和建议,并适时做好标准转化工作。
新版标准进一步突出以法规为主线,更加强调贯彻法规要求的重要性和必要性,提高了法规与标准的相容性;明确了质量管理体系的标准适用于医疗器械全生命周期产业链各阶段的医疗器械组织,进一步保证了医疗器械全生命周期各阶段的安全有效;加强了基于风险分析和风险管理的新要求;对医疗器械供应链和采购提出了新要求;同时还补充了医疗器械上市后监督、改进的新要求。
新版标准的实施,将加强法规要求和医疗器械质量管理体系要求的全面融合,充分发挥标准对医疗器械监管的技术支撑作用,与医疗器械监督管理有关法律法规互为补充、有力配合,更加强化医疗器械组织的安全主体责任,加强医疗器械全生命周期的质量管理,推进监管部门、行业、第三方等参与社会共治共同保障医疗器械安全有效。
YYT 0287-2017ISO 13485:2016标准
ISO13485:2003 7.5.3标识和可追溯性 7.5.3.1标识 7.5.3.2可追溯性 7.5.3.3状态标识 7.5.4顾客财产 7.5.5产品防护 7.6监视和测量装置的控制 8测量、分析和改进 8.1总则 8.2监视和测量 8.2.1反馈
ISO13485:2016
7.5.8标识 7.5.9可追溯性
ISO13485:2016 7.1和7.2无变化 7.3设计和开发 7.3.1总则 7.3.2设计和开发策划 7.3.3设计和开发输入 7.3.4设计和开发的输出 7.3.5设计和开发的评审 7.3.6开发和设计的验证 7.3.7设计和开发的确认 7.3.8设计和开发转换 7.3.9设计和开发更改的控制
2020/1/12
新版的主要变化-文件主体目录对比
ISO13485:2003 6资源管理 6.1资源提供 6.2人力资源 6.2.1总则 6.2.2能力、意识和培训 6.3基础设施 6.4工作环境
ISO13485:2016 6资源管理 6.1资源提供 6.2人力资源
6.3基础设施 6.4工作环境与污染控制 6.4.1工作环境 6.4.2污染控制
2020/1/12
新版的主要变化-文件主体目录对比
ISO13485:2003 7.1和7.2 7.3设计和开发
7.3.1设计和开发策划 7.3.2设计和开发输入 7.3.3设计和开发的输出 7.3.4设计和开发的评审 7.3.5开发和设计的验证 7.3.6设计和开发的确认
7.3.7设计和开发更改的控制
2020/1/12
新版的主要变化-文件主体目录对比
ISO13485:2003 7.4采购 7.5生产和服务的提供 7.5.1.1总要求 7.5.1.2生产和服务的控制-专用要求 7.5.1.2.1产品的清洁和污染的控制 7.5.1.2.2安装活动 7.5.1.2.3服务活动 7.5.1.3无菌医疗器械的专用要求 7.5.2生产和服务提供过程的确认 7.5.2.1总要求 7.5.2.2无菌医疗器械的专用要求
YY T0287-2017idt ISO13485-2016医疗器械质量管理体系用于法规的要求培训资料
5.6管理评审
有效性:
有效性指完成所策划的活动并达到所策划的 结果程度。质量管理体系的有效性是组织实现所 设定的质量方针,质量目标和各项职责的程度。
为判定质量管理体系的有效性,应将以下方面的信 息与组织设定的质量方针,质量目标和职责进行对比: 1.顾客及相关方反馈,顾客抱怨 2.过程的业绩,即过程实现增值从而达到预期结果的程度 3.产品的符合性,包括对产品质量目标和要求的符合性 4.审核结果,包括内审和外审发现的产品,过程和体系不 合格情况
质量管理体系文件金字塔
外来文件
质量手册
程序文件
第三层次文件:作业指导书, 标准规范,制度,报告,记录等
13
4.2.2质量手册
质量管理体系的范围,包括 任何删减或不适用的详细说 明和理由
质量管理体系的形成文件的 程序或对其引用
质量管理体系过程之 间的相互作用的表述
质量手册应概述质量管理体系的文件结构
1
确保将质量 管理体系所 需的过程形 成文件;
2
向最高管理者 报告质量管理 体系的有效性 和任何改进的 需求;
3
确保在整个组 织内提高满足 适用的法规要 求和质量管理 体系要求的意 识。
5.5.3内部沟通
最高管理者应确保在组织内建立适 当的沟通过程,并确保对质量管理 体系的有效性进行沟通。
内部沟通可采用质量例会、小组简报、会议、谈话、 布告栏、内部刊物、电子邮件、互联网等多样化的 方式。
问题思考: 1.案例分析
某医疗器械制造厂对部门、岗位的职责、 权限都作了规定和沟通,并由厂长在干部 大会上宣布,但提供不出文字上的规定。
2.管理者代表是做什么的?
3.说说你的职责和权限。
5.6管理评审
YYT0287-2017 ISO13485:2016医疗器械 质量管理体系用于法规的要求
序号 1 2 3 4 5 6 7 8 9 10 11 12 13 14 15 16
17 18 19 20 21 22 23 24
25
26
27 28
29
30 31 32 33
34
35
36
文件 ✔
7.5.4 测量形成文件;
组织或供方实施的服务活动的记录
7.5.5 每一灭菌批的灭菌过程参数的记录
37
✔
✔
7.5.6
计算机软硬件引用的确认程序并保留确认结果 和结论的记录
38
✔
✔
7.5.7 灭菌过程和无菌屏障系统确认的专用要求
39
✔
7.5.8 标识
40
✔
✔
7.5.9 可追溯性
41
✔
7.5.10 顾客财产
51
✔
8.3.3 交付后发现不合格品的控制措施
52
✔
✔
8.3.4 返工
53
✔
✔
8.4 数据分析
54
✔✔ຫໍສະໝຸດ 8.5.2 纠正措施55
✔
✔
8.5.3 预防措施
44
42
7.3.7
应将确认计划形成文件; 保留确认结果和结论及必要措施的记录
7.3.8
设计和开发输出问题向制造转换的程序; 应记录转换的结果和结论
7.3.9
设计和开发更改的程序; 保留更改及其评审和任何必要措施的记录
7.3.10 设计和开发文档
采购过程
7.4.1
将确保采购的产品符合规定的采购信息的程 序;