
注射剂研发的基本流程细则教学内容
注射液研发的流程一、试验前期资料信息的收集1、初步调查品种的基本情况,包括品种的市场份额、销量,药物研究历史等安全有效的信息,有无专利和保护信息、技术壁垒等。
2、综合评估撰写项目可行性分析报告,包括产品基本信息,立项目的与依据,有无知识产权和药政保护,产品的特点及试验难易程度、设备是否齐备、国家政策风险等,有无技术壁垒,产品优劣势,经费预算与市场回报。
3、是否有合法原料提供,及价格如果只是进行制剂的仿制研究,必须提供原料药的合法证明;对于仿制原料的话,必须对药物的合成工艺打通,优化中试生产,质量合格,杂质种类和数量不高于上市品,必须与制剂一同申报。
4、了解临床资料、不良反应资料及产品说明书等相关资料5、了解国内及进口制剂剂型及规格全面掌握拟仿制药物的国内外上市情况,包括上市的剂型、规格、厂家等。
6、产品质量标准查阅产品相关的国内标准(药典标准和国内首仿标准)和进口标准,并试着草拟自己的标准。
7、工艺研究资料查阅参考文献(CNKI、博硕论文、维普、专利),查阅其合成工艺或制剂工艺,或查找相同剂型的工艺研究资料,对其分析汇总,撰写自己的初步研究方案。
8、专利、国家政策及生产注册情况查询专利、国家政策及生产注册情况,以保证产品研究能够顺利报批。
二、试验用物品的采购1、原料的采购如果只是申请制剂的仿制,必须提供原料的合法来源及其证明文件,必须选择国内外合法的厂商进行原料的购买,购买时需要厂家提供原料药的批准证明文件,药品标准,检验报告,原料药生产企业的营业执照,药品生产许可证,药品生产质量管理规范认证证书,购销发票,供货协议等复印件,并要注意原料的种类,是注射级别的还是口服级别的,原料的包装规格,原料标准是药典标准还是注册标准,原料的采购量是否充足,价格如何等。
2、辅料和包材的购买要保证辅料和包材的合法来源,通过对仿制药处方及剂型的分析,粗略知道所用辅料和包装材料的种类和用量,已有的材料不需购买,没有的在国家批准的厂家购买辅料和包材,并需要厂家提供辅料和包材的厂家资质(生产许可证和营业执照,GMP 证书),药品包装材料和容器注册证,发票,检验报告,标准,购销合同等的复印件。
要注意辅料的种类,有食用、药用和注射级之分,辅料的规格,级别,是否为药用,辅料的标准及辅料包材的用量及用途。
辅料采购后还用根据自身情况,拟定检验标准,对辅料和包材进行检验,出具检验报告书。
3、对照品的购买针对拟仿制品,首先查询国家中检院有无标准品提供,,如果中检院没有标准品提供的,可以在国内外其他厂家购买,但要保证合法性,采购时要注意对照品的种类,是否需要购买异构体,对照品的规格及用途,是定性还是定量使用,采购量是否充足,价格如何。
4、对比药物(原研品)的购买仿制药必须进行对比研究,首选原研厂产品进行对比,要购买市售品,重点购买原研药物,另外购买一部分国内仿制品进行全面研究以更具有说服力,注意市售品的生产厂家,剂型和产品规格及包装规格,采购量是否充足,必须提供购货发票,如果有质量标注更好。
5、试验研究用耗材的购买通过查阅质量标准,及草拟的试验方案,先期购买试验可能用的耗材,如色谱柱、杂质对照品等,并应有相应资质材料、发票等。
三、处方前研究1、药物理化性质测定包括药物在各种溶剂中溶解度、在各pH条件下的溶解度,pKa值、油/水分配系数、比旋度、熔点、晶形、水分等。
2、考察药物在固态和/或液态下对光、热、湿、氧等的稳定性情况、所含杂质情况。
3、观察、测定药物的基本性状包括药物的外观、吸湿性等。
4、考察、了解药物的生物学性质(在生理环境下的稳定性、药代动力学性质、毒副作用及治疗窗)。
5、药物的鉴别试验参考原料药的质量标准或出厂检验标准、或参考相关资料对药物进行鉴别试验,包括化学鉴别和色谱鉴别等。
鉴别试验方法要进行验证,项目包括专属性和耐用性。
6、对比药物(原研品)研究参考已上市的制剂的质量标准(或参考其它注射液的质量标准),逐项对原研品进行试验研究。
7、考察辅料相容性调研分析拟用辅料的理化性质与合理用量范围,调研分析药物与拟用辅料之间、不同辅料之间的相容性,进行相容性研究。
四、质量分析方法研究(一)含量检测(含方法学验证)参考已上市制剂的质量标准(或参考其它注射液的质量标准,或自拟标准)中含量测定方法项,一般情况下,有滴定法、紫外分光光度法和高效液相色谱法,以后两项为多。
含量测定需要进行方法学验证,包括准确度、精密度(重复性和中间精密度)、专属性、线性、范围、耐用性。
1、紫外分光光度法1)紫外波长扫描确定含量检测最佳波长(制剂处方确定后或用原研品,进行波长扫描,保证在选择的波长处辅料无干扰)。
2)准确度(回收率)在规定范围内,设定3个浓度,每个浓度分别制备3个样品,进行测定。
3)精密度a、重复性(设定3个浓度,每个浓度3个样品或相当于100%浓度的样品至少测定6次);b、中间精密度(不同日期、不同分析人员、不同设备);c、重现性(制剂按一定的浓度处理,进样六次)。
4)专属性(在杂质可获得的情况下,试样中可加入杂质和辅料,考察测定结果是否受干扰,并与未加杂质和辅料的试样比较测定结果;在杂质或降解产物不能获得的情况下,可将含有杂质或降解产物的试样进行测定,与另一经验证的方法或药典方法比较结果;用强光照射、高温、酸碱水解或氧化的方法进行加速破坏,以研究可能的降解产物和降解途径,对比二法的结果)5)线性(至少制备5份系列浓度的样品,列出回归方程、相关系数和线形图)6)范围(应为测试浓度的80%~120%)7)耐用性(被测溶液的稳定性、样品的提取次数、时间等)2、高效液相色谱法1)确定固定相和流动相(无参考标准的,要先进行筛选)2)确定进样量、流速、柱温、检测器(有紫外吸收的用紫外检测器,先用紫外分光光度计扫描样品,确定紫外检测波长)3)准确度(回收率)在规定范围内,设定3个浓度,每个浓度分别制备3个样品,进行测定。
4)精密度a、重复性(设定3个浓度,每个浓度3个样品或相当于100%浓度的样品至少测定6次);b、中间精密度(不同日期、不同分析人员、不同设备);c、重现性(制剂按一定的浓度处理,进样六次)。
5)专属性(在杂质可获得的情况下,试样中可加入杂质和辅料,考察测定结果是否受干扰,并与为加杂质和辅料的试样比较测定结果;在杂质或降解产物不能获得的情况下,可将含有杂质或降解产物的试样进行测定,与另一经验证的方法或药典方法比较结果;用强光照射、高温、酸碱水解或氧化的方法进行加速破坏,以研究可能的降解产物和降解途径,对比二法的结果)6)线性(至少制备5份系列浓度的样品,列出回归方程、相关系数和线形图)7)范围(应为测试浓度的80%~120%)8)耐用性(被测溶液的稳定性、样品的提取次数、时间等;流动相的组成和pH值、不同厂牌或不同批号的同类型色谱柱、柱温、流速等)(二)有关物质检测(含方法学验证)对在合成、纯化和贮存中实际存在的杂质和潜在的杂质,应采用有效的分离分析方法进行检测。
对于表观含量在0.1%及其以上的杂质以及表观含量在0.1%以下的具有强烈生物作用的杂质或毒性杂质,予以定性或确证其结构。
对在稳定性实验中出现的降解产物,也应按上述要求进行研究。
杂质的检测分析方法应专属、灵敏。
杂质检查应尽量采用现代分离分析手段,主成分与杂质和降解产物均能分开,检测限应满足限度检查要求,对需作定量检查的杂质,方法的定量限应满足相应的要求。
杂质测定中需检验的项目和验证内容包括需定量(准确度、精密度(重复性、中间精密度)、专属性、定量限、线性、范围、耐用性)和只需考察限度(专属性、检测限、耐用性)。
杂质研究一般采用薄层色谱法、高效液相色谱法。
对高效液相色谱法应做下述研究。
1、确定固定相和流动相(无参考标准的,要先进行筛选)2、确定进样量、流速、柱温、检测器(有紫外吸收的用紫外检测器,先用紫外分光光度计扫描样品,确定紫外检测波长)3、准确度(杂质定量测定)向制剂中加入已知量杂质进行测定。
如不能得到杂质或降解产物,可用本法测定的结果与另一成熟的方法进行比较。
在不能测得杂质或降解产物的响应因子或不能测得对原料药的相对响应因子的情况下,可用原料药的响应因子。
应明确表明单个杂质和杂质总量相当于主成分的重量比或面积比。
进行回收率测定,在规定范围内,设定3个浓度,每个浓度分别制备3个样品,进行测定。
4、精密度(杂质定量)a、重复性(设定3个浓度,每个浓度3个样品或相当于100%浓度的样品至少测定6次);b、中间精密度(不同日期、不同分析人员、不同设备);c、重现性(制剂按一定的浓度处理,进样六次)。
5、专属性(在杂质可获得的情况下,试样中可加入杂质和辅料,考察测定结果是否受干扰,并与为加杂质和辅料的试样比较测定结果;在杂质或降解产物不能获得的情况下,可将含有杂质或降解产物的试样进行测定,与另一经验证的方法或药典方法比较结果;用强光照射、高温、酸碱水解或氧化的方法进行加速破坏,以研究可能的降解产物和降解途径,对比二法的结果)6、检测限(杂质检查)一般以信噪比为3:1或2:1时相应浓度或注入仪器的量确定检测限。
应附测试图谱,说明测试过程和检测限结果。
7、定量限(杂质和降解产物用定量时)一般以信噪比为10:1时相应浓度或注入仪器的量确定定量限。
8、线性(杂质定量测定时)至少制备5份系列浓度的样品,列出回归方程、相关系数和线形图。
9、范围(杂质定量测定时)应根据初步实测,拟订为规定限度的±20%。
10、耐用性(杂质测定定量和限度中)被测溶液的稳定性、样品的提取次数、时间等;流动相的组成和ph值、不同厂牌或不同批号的同类型色谱柱、柱温、流速等。
五、处方工艺研究(一)处方工艺摸索1、规格的确定参考国内外上市品确定规格。
并确定应使用的安瓿瓶,且应对安瓿瓶的材质进行筛选。
2、处方设计处方组成以参考原研处方为依据,对辅料的用量根据其常用量来摸索,若达不到理想结果,可以根据剂型和常用辅料及其用量,参考中国药典制剂通则和药审中心指导原则自行设定。
1)根据药物的基本性质,首先看水溶性如何,根据规格要求是否需要增溶。
2)对原料药进行酸、碱、氧化、光照、高温等破坏试验,看药物在什么条件下不稳定,基本确定注射剂的pH范围,是否需要加抗氧剂或充氮气、是否需要棕色安瓿瓶及确定贮藏条件等。
3)初步制备一批注射剂,考察药物在不同灭菌条件下的稳定性情况,和原研制剂对比,基本确定灭菌条件。
4)根据以上试验结果,参考原研制剂,综合评定,草拟处方,初步确定灭菌条件。
5)明确影响制剂质量的关键因素。
3、处方筛选及优化对草拟的处方,采用各种实验设计(如单因素考察、正交设计、均匀设计等),对所加入的每一种辅料,设定一系列的比例,配制溶液,灌封安瓿,灭菌,按注射剂稳定性重点考察项目,考察性状、含量、pH值、可见异物、有关物质等,并进行影响因素试验,综合数据,并和原研制剂进行比对,考察原辅料相容性,确定每一种辅料的使用量。
注射剂的制备工艺流程备课讲稿
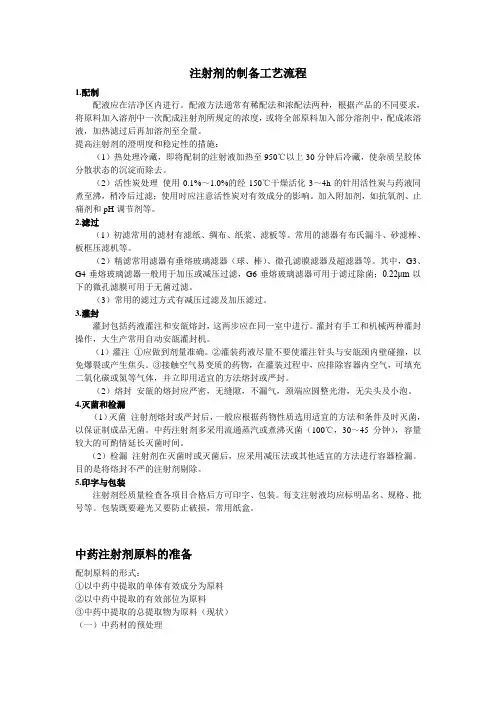
注射剂的制备工艺流程1.配制配液应在洁净区内进行。
配液方法通常有稀配法和浓配法两种,根据产品的不同要求,将原料加入溶剂中一次配成注射剂所规定的浓度,或将全部原料加入部分溶剂中,配成浓溶液,加热滤过后再加溶剂至全量。
提高注射剂的澄明度和稳定性的措施:(1)热处理冷藏,即将配制的注射液加热至950℃以上30分钟后冷藏,使杂质呈胶体分散状态的沉淀而除去。
(2)活性炭处理使用0.1%~1.0%的经150℃干燥活化3~4h的针用活性炭与药液同煮至沸,稍冷后过滤;使用时应注意活性炭对有效成分的影响。
加入附加剂,如抗氧剂、止痛剂和pH调节剂等。
2.滤过(1)初滤常用的滤材有滤纸、绸布、纸浆、滤板等。
常用的滤器有布氏漏斗、砂滤棒、板框压滤机等。
(2)精滤常用滤器有垂熔玻璃滤器(球、棒)、微孔滤膜滤器及超滤器等。
其中,G3、G4垂熔玻璃滤器一般用于加压或减压过滤,G6垂熔玻璃滤器可用于滤过除菌;0.22μm以下的微孔滤膜可用于无菌过滤。
(3)常用的滤过方式有减压过滤及加压滤过。
3.灌封灌封包括药液灌注和安瓿熔封,这两步应在同一室中进行。
灌封有手工和机械两种灌封操作,大生产常用自动安瓿灌封机。
(1)灌注①应做到剂量准确。
②灌装药液尽量不要使灌注针头与安瓿颈内壁碰撞,以免爆裂或产生焦头。
③接触空气易变质的药物,在灌装过程中,应排除容器内空气,可填充二氧化碳或氮等气体,并立即用适宜的方法熔封或严封。
(2)熔封安瓿的熔封应严密,无缝隙,不漏气,颈端应圆整光滑,无尖头及小泡。
4.灭菌和检漏(1)灭菌注射剂熔封或严封后,一般应根据药物性质选用适宜的方法和条件及时灭菌,以保证制成品无菌。
中药注射剂多采用流通蒸汽或煮沸灭菌(100℃,30~45分钟),容量较大的可酌情延长灭菌时间。
(2)检漏注射剂在灭菌时或灭菌后,应采用减压法或其他适宜的方法进行容器检漏。
目的是将熔封不严的注射剂剔除。
5.印字与包装注射剂经质量检查各项目合格后方可印字、包装。
注射剂工艺流程

注射剂工艺流程
《注射剂工艺流程》
注射剂是一种广泛应用于医疗领域的药物剂型,其生产过程需要严格的工艺流程来确保质量和安全。
下面是一个典型的注射剂工艺流程:
1. 原料准备:首先需要准备注射剂所需的原料,包括活性成分、溶剂、辅料等。
这些原料需要进行严格的检验和验证,确保其符合相关的药典要求。
2. 配方设计:根据药物的性质和特点,进行配方设计,确定每种原料的用量和比例。
在这个过程中,需要考虑到药物的稳定性、溶解度、pH值等因素。
3. 混合制备:将各种原料按照配方要求进行混合制备。
这一步需要使用专门的设备进行混合,确保各种原料充分混合均匀。
4. 过滤:混合制备完成后,需要进行过滤,去除其中的杂质和微生物。
同时,也可以在这一步对药物进行灭菌处理。
5. 充填封口:将过滤后的药液充填到注射剂容器中,并进行封口。
这一步需要使用专门的充填封口设备,确保充填的药液无菌,并且密封完好。
6. 包装:最后,将充填封口完成的注射剂进行包装,包括外包装和标签的添加。
同时也需要进行质量检验,确保每一支注射
剂都符合要求。
通过以上工艺流程,可以确保注射剂的质量和安全性。
同时,也可以保证药物的稳定性和有效性,确保患者在使用时获得最大的益处。
注射剂研发的基本流程细则
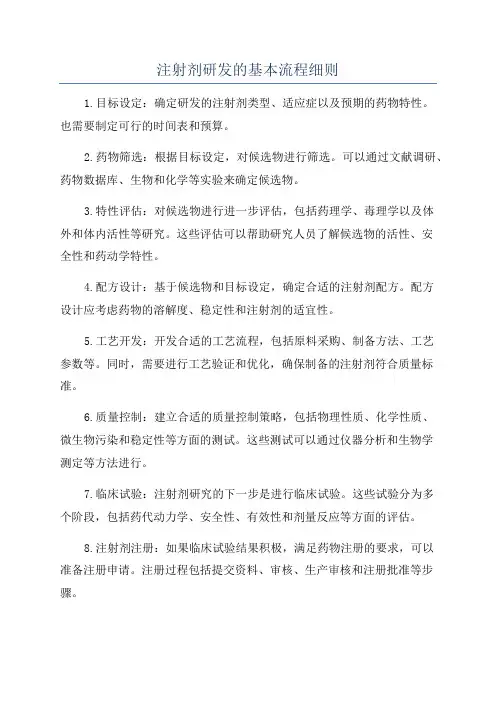
注射剂研发的基本流程细则1.目标设定:确定研发的注射剂类型、适应症以及预期的药物特性。
也需要制定可行的时间表和预算。
2.药物筛选:根据目标设定,对候选物进行筛选。
可以通过文献调研、药物数据库、生物和化学等实验来确定候选物。
3.特性评估:对候选物进行进一步评估,包括药理学、毒理学以及体外和体内活性等研究。
这些评估可以帮助研究人员了解候选物的活性、安全性和药动学特性。
4.配方设计:基于候选物和目标设定,确定合适的注射剂配方。
配方设计应考虑药物的溶解度、稳定性和注射剂的适宜性。
5.工艺开发:开发合适的工艺流程,包括原料采购、制备方法、工艺参数等。
同时,需要进行工艺验证和优化,确保制备的注射剂符合质量标准。
6.质量控制:建立合适的质量控制策略,包括物理性质、化学性质、微生物污染和稳定性等方面的测试。
这些测试可以通过仪器分析和生物学测定等方法进行。
7.临床试验:注射剂研究的下一步是进行临床试验。
这些试验分为多个阶段,包括药代动力学、安全性、有效性和剂量反应等方面的评估。
8.注射剂注册:如果临床试验结果积极,满足药物注册的要求,可以准备注册申请。
注册过程包括提交资料、审核、生产审核和注册批准等步骤。
9.监管审查:注册后,药物需要接受监管机构的审查。
这包括生产监督、药物安全性监控和药品研究和开发过程的审核。
10.生产与销售:一旦获得批准,注射剂可以进入生产和销售阶段。
生产过程需要符合质量管理体系,并经过质量控制测试。
11.监测用药安全性:对注册后的药物进行持续监测,关注药物的使用效果和安全性,发现不良反应和安全风险。
12.后续研究:可以根据实际使用情况和临床观察结果,进行药物的后续研究和改进,以提高药物的疗效和安全性。
以上是注射剂研发的基本流程细则。
然而,具体流程可能因药物类型、供应链管理、制造技术和法规要求等因素而有所不同。
因此,在注射剂研发过程中需要根据具体情况进行相应的调整和优化,确保注射剂的质量和安全性。
注射剂的制备工艺流程

注射剂的制备工艺流程注射剂是一种常用的药物剂型,广泛应用于临床治疗中。
它具有药效迅速、使用方便、剂量准确等优点,常用于急救、疾病治疗和营养补充等领域。
制备注射剂的工艺流程通常包括药物选择、溶剂选择、配方设计、原料准备、制备过程、灭菌过程等环节。
首先,制备注射剂需要选择适合的药物。
药物的选择应基于其治疗效果、安全性和市场需求等方面考虑。
通常,药物选择可根据疾病类型、临床指南和研究文献等进行,确保药物的疗效和安全性。
其次,注射剂需要选择适合的溶剂。
溶剂的选择应考虑药物的溶解度、稳定性和安全性等因素。
通常使用的溶剂包括水、油剂和乙醇等。
对于水不溶性药物,可使用油剂作为溶剂。
溶剂选择的合理性对药物的溶解度和稳定性等方面具有重要影响。
在配方设计阶段,根据药物的理化性质和治疗要求,确定药物的配方组成。
配方中包括溶剂、辅料和辅料,如调节剂、稳定剂、pH调节剂和防护剂等。
配方设计的目标是确保药物的溶解度、稳定性和疗效等。
原料准备是制备注射剂的重要环节。
原料准备包括药物粉末和溶剂的准备。
药物粉末通常通过研磨或者高速混合等方法制备,以获得粒径均一的颗粒。
溶剂的选择和准备要根据药物的理化性质进行,以确保药物的溶解度和稳定性。
制备过程是制备注射剂的核心环节。
制备过程包括药物的溶解、混合、过滤和灭菌等步骤。
药物和溶剂按照一定比例加入反应容器中,进行溶解和混合。
为确保药物的纯度和均一性,通常需要进行过滤和离心等工艺。
过滤过程可利用过滤器和离心机,去除悬浮颗粒和菌体等。
最后,制备好的药液需要进行灭菌处理,以确保注射剂的无菌性。
灭菌过程是制备注射剂的重要环节。
常用的灭菌方法包括高压蒸汽灭菌和紫外线灭菌。
高压蒸汽灭菌通常使用压力锅或者灭菌器,通过高温和高压的蒸汽杀灭容器中的细菌和病毒。
紫外线灭菌则是通过紫外线的照射,杀灭容器表面的细菌和病毒等。
灭菌的方法和时间需根据药物的特性和灭菌要求来确定。
最后,制备好的注射剂需要进行包装和贮存。
第五节注射剂的制备

课后作业
1.常用滤器有哪些? 2.试述注射剂的质量要求。
2021/8/3
垂熔玻璃滤器 (精滤或预滤)
2021/8/3
砂滤棒(粗滤)
2021/8/3
出液口 内装微孔滤膜 进液口
微孔滤膜滤器(精滤及除菌)
板框压滤机(粗滤)
2021/8/3
钛滤器(预滤 )
加压滤过装置
2021/8/3
减压滤过装置
2021/8/3
注射剂的灌封 灌装和熔封 100级 在同一台机器上完成
2021/8/3
注射液的配制
方法 稀配法 全部原辅料药物加入全量溶剂中 浓配法 全部原料药加入部分溶剂中先配成
浓溶液,滤过后再稀释至需要浓度 用具和容器 采用玻璃、不锈钢、搪瓷、耐酸耐碱
陶瓷和无毒聚氯乙烯、聚乙烯塑料等 洗涤剂 纯化水 新鲜注射用水
2021/8/3
注射液的滤过 1、滤过的概念 2、滤器的种类
第五节 注射剂的制备
注射剂的制备流程
原料的 准备
注射容器 的处理
注射液的配制
注射剂的 质量检查
注射液 的过滤
2021/8/3
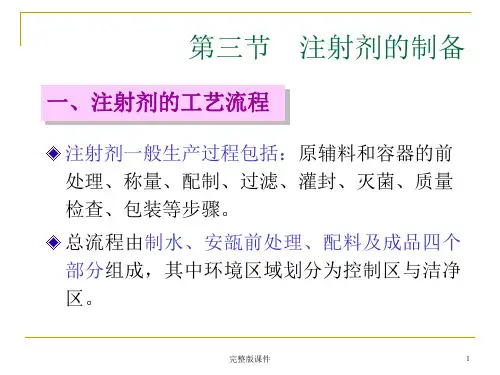
一、注射剂制备的具体工艺流程
饮用 水
原水处理
过
纯化水
滤
安 瓿
洗瓶
蒸馏
过 干燥灭菌 滤
注射用水
冷却
原辅料
配制 粗滤 精滤 灌装 熔封
注射剂成 品
包装 印字
质量检查
灭菌检漏
2021/8/3
注射剂的容器
2. 含钡玻璃 耐碱性能好 3. 含锆玻璃 较高的化学稳定性,耐酸、耐碱性均好,不易
受药液侵蚀
2021/8/3
➢ 抗生素瓶(西林瓶)
输液、注射液制剂生产流程5ppt课件
完整版课件
18
(5)注射液的灭菌与检漏
注射剂的灭菌
检漏
1~5ml安瓿:100℃30min 10~20ml安瓿:100℃45min 不 同 批 号 或 相 同 的 色 泽 , 不 同品种的注射剂,不得在同一 灭菌区同时灭菌。 注 射 剂 从 配 制 到 灭 菌 , 必 须 在规定时间内完成(12h)。 凡 能 耐 热 的 产 品 , 宜 采 用
完整版课件
28
(3) 柴胡注射液
【处方】北柴胡 氯化钠 吐温80 注射用水 加至
1000g 8.5g 10ml 1000ml
(主药) (等渗调节剂)
(增溶剂) (溶剂)
【制备】柴胡→10倍量的水→加热回流6h →蒸馏,初蒸 馏6000ml →重蒸馏至1000ml水→氯化钠、吐温80→过 滤→灌封→100℃, 30min灭菌。
6.安瓿的干燥和灭菌 一般置于120-140℃干燥;180℃,1.5h干热灭菌。 大生产中多采用隧道式烘箱,主要由红外线发射装置
和安瓿传送装置组成。
完整版课件
8
(三)注射液的配制与过滤
1.注射液的配制 (1)配制用具的选择与处理
常用装有搅拌器的夹层锅配液 用具的材料:玻璃、耐酸碱搪瓷、不锈钢、聚乙烯等。 用具的处理:清洁液或洗涤剂洗净→新鲜注射用水荡洗 (或灭菌)→备用,使用完毕后立即刷洗干净。 (2)配制方法 浓配法:配制药物浓溶液→过滤 →稀释 稀配法:一次配置成所需浓度的药物溶液→过滤
完整版课件
29
第四节 输液
一、概述 输液(infusion solution):是由静脉滴注输入 体内的大剂量(一次给药在100ml以上)注射液。 不含防腐剂或抑菌剂 包装:玻璃或塑料的输液瓶或袋 使用:输液器
注射剂的制备工艺流程
注射剂的制备工艺流程注射剂是一种常用的药物剂型,适用于静脉、肌肉或皮下注射给药。
制备注射剂需要严格控制药物的含量、稳定性和纯度,以确保其安全有效。
以下是注射剂的制备工艺流程。
一、原料准备1. 药物原料准备:根据处方或配方要求,按照正确的称量方法和设备,准确称取所需药物原料。
2. 辅料准备:根据配方要求,准确称取所需辅料,如溶剂、调节剂和增稠剂等。
二、溶液制备1. 溶解药物:将药物原料加入适当的溶剂中,并在适当的温度下搅拌溶解。
2. 透析或滤过:对于需要除去杂质或不溶性物质的溶液,进行透析或滤过处理。
3. 调整pH值:根据需要调整溶液的pH值,使用酸碱调节剂进行调整。
4. 筛选:使用合适的筛网对溶液进行筛选,以去除任何固体颗粒或杂质。
三、灭菌处理1. 灭菌方法选择:根据药物特性和工艺要求,选择合适的灭菌方法,如高温高压灭菌、过滤灭菌或辐射灭菌等。
2. 灭菌设备准备:准备好灭菌设备,并进行相关的验证和校准工作。
3. 灭菌操作:将制备好的注射剂装入合适的容器中,然后进行灭菌处理。
确保灭菌过程中温度、压力和时间等参数符合要求。
四、容器封闭1. 容器选择:根据药物性质和工艺要求,选择合适的容器,如玻璃瓶、塑料瓶或注射器等。
2. 封闭方法选择:根据容器类型和工艺要求,选择合适的封闭方法,如铝箔封口、胶塞封口或塑料盖封口等。
3. 封闭操作:使用合适的设备将容器进行密封,并进行相关的验证和校准。
五、产品包装1. 包装材料准备:准备好符合药物包装要求的包装材料,如纸盒、泡沫垫片或塑料薄膜等。
2. 包装操作:将封闭好的注射剂装入包装材料中,并进行适当的密封和标记操作。
3. 包装检查:对包装后的产品进行外观检查和质量检测,确保包装完好无损。
六、质量控制1. 药物含量测定:使用合适的方法和仪器,对制备好的注射剂进行药物含量测定,确保符合规定的标准。
2. pH值测定:使用合适的方法和仪器,对制备好的注射剂进行pH值测定,确保符合规定的范围。
注射剂的制备流程
注射剂的制备流程注射剂是一种将药物溶解或悬浮于适宜溶剂中,通过注射给药的制剂形式。
其制备流程一般可分为以下几个步骤:1.药物选择和预处理:首先需要选择适合于注射剂的药物,并进行必要的预处理。
药物的选择应考虑其物理化学性质、药理活性、稳定性等因素。
预处理包括药物的研磨、粉碎、称量等操作,以使药物在制备过程中易于溶解或悬浮。
2.溶剂选择和准备:根据药物的性质选择合适的溶剂,并进行必要的准备工作。
溶剂的选择应具有良好的溶解性能、无毒性、对药物稳定性无影响等特点。
溶剂也可以是水、乙醇、甘油、油脂等。
准备工作包括确保溶剂的纯净度、浓度的调整等操作。
3.混合和溶解:将药物和溶剂按一定的比例混合,并进行溶解或悬浮。
可以通过搅拌、加热等方法促进药物的溶解或悬浮。
注射剂中溶解或悬浮的药物应满足一定的微粒度和均匀分布的要求。
4.调pH值:根据药物的性质和稳定性要求,适当调整溶液的pH值。
常用的调节剂有盐酸、氢氧化钠等。
5.灭菌和过滤:为保证注射剂的无菌性和安全性,需要对制剂进行灭菌处理。
通常采用高温高压灭菌或过滤灭菌等方法。
过滤可用于去除悬浮物、微生物等杂质,常用的过滤器有微孔过滤器和膜过滤器。
6.填充和密封:将灭菌后的制剂按一定的剂量填充到注射器或其他容器中,并对容器进行密封。
填充可以采用自动或半自动的灌装设备,密封则采用热封或其他密封技术。
7.包装和贮存:对注射剂进行合适的包装,并标明药品名称、规格、批号等信息。
包装可以采用玻璃注射器、塑料注射器、软包装等。
注射剂需要在适宜的温度和湿度条件下进行贮存,以保证其质量和稳定性。
以上是注射剂的制备流程的主要步骤,不同药物的制备流程可能会有所差异。
此外,为了保证注射剂的质量和安全性,制剂过程中需要进行严格的质量控制和监测,包括药物的纯度、溶解度、药物微粒度、无菌性等指标的检测。
注射剂的制备课件PPT
围的水溶液等;
④ 聚四氟乙烯膜:热稳定性和化学稳定性均好,可耐260
℃高温,适用于强酸、强碱及各种有机溶剂;
⑤ 聚酰胺膜、聚砜膜和聚氯乙烯膜等。
3.钛滤器
是用粉末冶金工艺将钛粉加工制成的过滤材料, 包括钛滤棒和钛滤片。
常用于注射液的预滤。
4.板框压滤机
以油为溶剂的注射剂,选用干热灭菌。
后要在烘箱内120~140℃温度下进行干燥,若用于无菌 由多个滤板和滤框交替排列组成,滤过面积大,截留固体多,经济耐用,适于大生产,常用于滤过黏性、微粒较大的浸出液,也可用
于注射液的粗滤。 配液的所有用具和容器在使用前均应用硫酸重铬酸钾清洗或其他适宜洗涤剂清洗,然后用纯化水反复冲洗,最后用新鲜的注射用水荡
注意可能对主药产生吸附而使含量下降。活性炭在 酸性条件下吸附能力强,一般均在酸性环境中使用。
配制所用注射用水,其储存时间不得超过12小时。
配 制 的 药 液 , 需 经 过 pH 、 含 量 等 项 检 查 , 合 格 后 进入下一工序。
四、注射液的滤过
滤过是保证注射液澄明的关键工序。由于不同滤
✓ 垂熔玻璃滤器 洗涤方法:甩水洗涤法、加压气水喷射洗涤法和超声洗涤法。
罐封室是注射液制备的关键区域,洁净度要求达到100级。 高位静压滤过装置利用液位产生的静压力进行滤过,其特点是压力稳定,滤过质量好,但流速稍慢;
灌液部分装有自动止灌装置,当灌注针头降下无安瓿时,药液不再输出,避免污染机器与浪费。
实验表明,用100℃流通蒸汽30分钟灭菌,含量降低3%;
安瓿熔封方法分为拉封和顶封两种,由于拉封封 配制所用注射用水,其储存时间不得超过12小时。
曲颈易折安瓿使用方便,可避免折断后玻璃屑和微粒对药液的污染,故SFDA已强制推行使用该种安瓿。
注射剂的制备工艺流程
注射剂的制备工艺流程1.配制配液应在洁净区内进行。
配液方法通常有稀配法和浓配法两种,根据产品的不同要求,将原料加入溶剂中一次配成注射剂所规定的浓度,或将全部原料加入部分溶剂中,配成浓溶液,加热滤过后再加溶剂至全量。
提高注射剂的澄明度和稳定性的措施:(1)热处理冷藏,即将配制的注射液加热至950℃以上30分钟后冷藏,使杂质呈胶体分散状态的沉淀而除去。
(2)活性炭处理使用0.1%~1.0%的经150℃干燥活化3~4h的针用活性炭与药液同煮至沸,稍冷后过滤;使用时应注意活性炭对有效成分的影响。
加入附加剂,如抗氧剂、止痛剂和pH调节剂等。
2.滤过(1)初滤常用的滤材有滤纸、绸布、纸浆、滤板等。
常用的滤器有布氏漏斗、砂滤棒、板框压滤机等。
(2)精滤常用滤器有垂熔玻璃滤器(球、棒)、微孔滤膜滤器及超滤器等。
其中,G3、G4垂熔玻璃滤器一般用于加压或减压过滤,G6垂熔玻璃滤器可用于滤过除菌;0.22μm以下的微孔滤膜可用于无菌过滤。
(3)常用的滤过方式有减压过滤及加压滤过。
3.灌封灌封包括药液灌注和安瓿熔封,这两步应在同一室中进行。
灌封有手工和机械两种灌封操作,大生产常用自动安瓿灌封机。
(1)灌注①应做到剂量准确。
②灌装药液尽量不要使灌注针头与安瓿颈内壁碰撞,以免爆裂或产生焦头。
③接触空气易变质的药物,在灌装过程中,应排除容器内空气,可填充二氧化碳或氮等气体,并立即用适宜的方法熔封或严封。
(2)熔封安瓿的熔封应严密,无缝隙,不漏气,颈端应圆整光滑,无尖头及小泡。
4.灭菌和检漏(1)灭菌注射剂熔封或严封后,一般应根据药物性质选用适宜的方法和条件及时灭菌,以保证制成品无菌。
中药注射剂多采用流通蒸汽或煮沸灭菌(100℃,30~45分钟),容量较大的可酌情延长灭菌时间。
(2)检漏注射剂在灭菌时或灭菌后,应采用减压法或其他适宜的方法进行容器检漏。
目的是将熔封不严的注射剂剔除。
5.印字与包装注射剂经质量检查各项目合格后方可印字、包装。