
第3章_自由基聚合
第3章自由基聚合(Radical Polymerization)【课时安排】3.1 连锁聚合反应 1.5学时3.2 自由基聚合机理 2.5学时3.3 聚合反应动力学40分钟3.4 聚合物的平均聚合度40分钟3.5 影响自由基聚合反应因素10分钟3.6 阻聚、缓聚20分钟3.7 聚合热力学15分钟习题讲解55学时总计8 学时【掌握内容】1. 自由基基元反应每步反应特征,自由基聚合反应特征、聚合机理;2. 常用引发剂的种类和符号,引发剂分解反应式,表征方法(四个参数),引发剂效率,诱导效应,笼蔽效应,引发剂选择原则。
【熟悉内容】1.热、光、辐射聚合。
2.聚合动力学研究方法。
聚合初期:三个假设,四个条件,反应级数的变化,影响速率的四因素(M,I,T,P);聚合中后期的反应速率的研究:自动加速现象,凝胶效应,沉淀效应;聚合反应类型。
3 自由基聚合的相对分子质量分布。
动力学链长,聚合度及影响其的四因素(M,I,T,P),链转移:类型,聚合度,动力学分析,阻聚与缓聚。
4本体,溶液,悬浮,乳液四大聚合方法配方,基本组成,优缺点及主要品种【了解内容】1. 通用单体来源。
2. 自由基聚合进展。
3. 自由基聚合热力学(△E, △S,T,P)【教学难点】1. 对具体单体聚合热力学与动力学的综合分析2. 终止方式的相对比例及其与体系状态的关系3. 笼蔽效应与诱导效应4. 不同条件下反应速率对单体与引发剂浓度的反应级数的推导与分析5. 区别聚合反应速率、动力学链长、平均聚合度的影响因素和变化趋势【教学目标】1. 掌握自由基聚合相关基本概念。
2. 掌握自由基聚合常见单体、引发剂、阻聚剂、聚合方法。
3. 达到如下技能:(1)单体聚合能力的判断与类型的选择(2)引发剂的选择及正确书写引发反应式(3)正确书写任一体系的基元反应式(4)根据动力学方程计算各参数,选择适当方法控制反应进程【教学手段】课堂讲授,配以多媒体,辅以学生讨论及学生推导练习【教学过程】3.1 连锁聚合反应 3.1.1 引言连锁聚合特征:整个聚合过程主要由链引发(chain initiation )、链增长(chain propagation )、链终止(chain termination )三个基元反应组成。
自由基聚合反应(radical polymerization )是烯烃和共轭二烯烃聚合的一种重要方法。
自由基聚合反应中需要活性中心(reactive center )—自由基,它的产生及活性对聚合反应起决定性作用。
自由基聚合反应是连锁聚合反应(chain reaction)的一种,遵循连锁反应机理,通过三个基元反应,即链引发、链增长和链终止使小分子聚合成大分子。
在聚合过程中也可能存在另一个基元反应—链转移反应(chain transfer reaction);链转移反应对聚合物的分子量、结构和聚合速率产生影响。
3.1.2 连锁聚合反应分类根据连锁聚合反应活性中心的不同进行分类。
活性中心可以是自由基、阳离子和阴离子,它进攻单体的双键,使单体M 的π键打开,与之加成,形成单体活性种,而后进一步与单体加成,促使链增长。
依据活性种的不同,可将烯类单体的聚合反应分为自由基聚合、阳离子聚合和阴离子聚合。
自由基、阳离子和阴离子的产生:化合物的价键在适当条件下有均裂和异裂两种形式。
均裂时,共价键上一对电子分属于两个基团,这种带独电子的基团呈中性,称为自由基或游离基;异裂结果,共价键上一对电子全部归属于某一基团,形成阴离子或负离子,另一缺电子的基团,称做阳离子或正离子。
3.1.3 连锁聚合的单体能进行连锁聚合反应的单体有很多,大致可以分为三类:含有碳碳双键的单烯类和共轭双烯类单体;羰基化合物和杂环化合物。
单体聚合的条件:单体是否能聚合,可以从动力学和热力学两个方面考虑。
单体和聚合物的自由焓差ΔG 应小于零是,聚合反应才有可能进行。
热力学上能聚合的单体,还要求有适当的引发剂、温度等动力学条件,才能有一定的聚合速度。
即: 热力学方面:单体和聚合物的自由焓差ΔG 应小于零。
动力学方面:需有适当的引发剂、温度等动力学条件。
一、单体的聚合能力和对不同聚合机理的选择由于单体结构不同,单体对不同的聚合类型有选择性。
烯类单体聚合能力的差异和聚合机理的不同主要取决于双键碳原子上取代基的种类、数量和位置,也就是取代基的电子效应(诱导效应、共轭效应)和空间位阻效应。
例如,氯乙烯只能进行自由基聚合,异丁烯只能进行阳离子聚合,甲基丙烯酸甲酯可以进行自由基和阴离子聚合,而苯乙烯则自由基聚合、阳离子聚合和阴离子聚合均可进行。
羰基化合物和杂环化合物的极性较强,只适于离子型聚合。
醛、酮中的羰基π键异裂后,具有类似离子的特性,可发生阴离子或阳离子聚合,不能进行自由基聚合。
(3)烯类单体的碳-碳π键与羰基不同,既可均裂,也可异裂,故可以进行自由基聚合或离子聚合(阴离子聚合、阳离子聚合)。
(4)均裂异裂 链引发 链增长链终止(一)单体取代基的诱导效应烯烃单体的诱导效应是由于取代基的推电子或吸电子能力引起的。
乙烯只能进行自由基聚合或配位聚合,这是因为乙烯分子结构对称,偶极矩为零,聚合能力比相应的不对称结构单体低,所以,只有高温高压下才能进行自由基聚合,或在特殊引发剂作用下进行配位聚合。
若在乙烯分子中引入一个取代基后成为不对称结构,可使单体聚合能力提高。
乙烯基单体取代基的诱导效应和共轭效应能改变双键的电子云密度,对所形成的活性种的稳定性有影响,从而决定着对自由基、阳离子或阴离子聚合的选择性。
1、烯类单体双键的碳原子上带有供电基团,如烷氧基、烷基、苯基、乙烯基等,会使双键的电子云密度增加,有利于阳离子的进攻和结合(见式5);同时,供电基团可使阳离子增长种共振稳定,例如乙烯基醚聚合时,烷氧基使正电核离域在碳-氧两原子上,使碳阳离子稳定(见式6)。
由于以上两个原因,带供电基团的乙烯基单体易于阳离子聚合,如异丁烯、烷基乙烯基醚等(见表1)。
(5)(6)结论;具有推电子基团的单体,易于进行阳离子聚合。
2、烯类单体的双键的碳原子上带有硝基、腈基和羰基(醛、酮、酸、酯)等吸电子基团时,将使双键电子云密度降低,并使阴离子增长种共轭稳定,因此有利于阴离子的聚合。
(7)腈基对阴离子的稳定作用是使负电荷离域在碳-氮两原子上:(8)表1 常用烯类单体对聚合类型的选择性3、乙烯基单体对离子聚合具有较高的选择性,但自由基引发剂却能使大多数烯烃聚合。
自由基呈中性,对π键的进攻和自由基增长种的稳定作用并无严格的要求,几乎全部基团对自由基都具有一定的稳定作用。
如:(9)依据单烯CH 2=CHX 中取代基X 电负性次序和聚合倾向的关系排列如下:(10)(二)空间位阻效应取代基的体积、数量、位置等所引起的空间位阻效应,在动力学上对聚合能力有显著影响,但不涉及对不同活性种的选择性。
取代基位阻效应对单体聚合能力的影响见表2。
表2 乙烯衍生物取代基的半径及其聚合特性1.一取代烯烃类单体CH 2=CHX ,其取代基X 的大小并不影响聚合,例如乙烯基咔唑:NCH 2 CH虽然取代基体积较大,但也能进行聚合。
2. 1,1-二取代烯类单体对于1,1-双取代烯类单体CH 2=CXY ,虽然有两个取代基,体积增大,聚合时可产生较大空间障碍,但一般都能按取代基的性质进行相应机理的聚合,并且由于结构上的更不对称,极化程度增加,反而更容易聚合。
单体的聚合能力和聚合类型与取代基给(或吸)电子性强弱有关,具体可分为以下几种情况:(1)取代基吸电子能力较弱,如偏氯乙烯中的氯,两个氯吸电子作用的叠加,使单体更易聚合。
(2)取代基吸电子能力强,如偏二腈乙烯,两个腈基强吸电子作用使双键上电荷密度降低太多,从而使双键失去了与自由基加成的能力,只能阴离子聚合,而难自由基聚合。
(3)两个取代基都是给电子性,如异丁烯中的两个甲基,给电子作用的叠加,使异丁烯不能发生自由基聚合,而易于阳离子聚合。
(4)两个取代基中,一个是弱给电子性,另一个是强吸电子性,如甲基丙烯酸酯类,这类单体易发生自由基聚合反应。
但若取代基体积较大时,聚合不能进行。
例如,1,1-二苯基乙烯,则只能形成二聚体:CH 3 CCH C(11)3. 1.2-二取代的烯类单体对于1.2-二取代的烯类单体XCH=CHY ,由于结构对称,极化程度低,加上空间位阻效应,一般不易聚合。
这类单体一般难以均聚或只能形成二聚体或与其它烯类单体共聚。
如马来酸酐、1,2-二氯乙烯等。
虽然这类单体不易均聚,但有些单体很易共聚,如马来酸酐可以与苯乙烯或醋酸乙烯酯进行共聚,所得聚合物为交替共聚物,是悬浮聚合良好的分散剂。
OOOnnCH 2 CH+CH 2 CHnOOO4. 三取代和四取代乙烯三取代和四取代乙烯由于空间位阻很大,一般都不能聚合,只有氟代乙烯是个特例,由于氟的原子半径较小(仅大于氢)的缘故,不论氟代的数量和位置如何,均易聚合。
3.2 自由基聚合机理 预备知识:一、自由基的产生凡是带有孤电子的原子、分子、离子或基团,都叫自由基。
通过共价键均裂形成自由基,有两种可能途径:一种是通过含有弱键的不稳定分子的热解或光解,另一种是通过共价键的氧化-还原断裂。
HO —OH ──→ 2 HO·Na 2S 2O 8 + NaHSO 3 ──→ Na 2SO 4 + NaSO 4·+ HSO 3· R ─R ──→ R·+ R·二.自由基的反应 1. 加成反应2.转移反应 R· + R'H ───→R-H + R'·3.偶合反应 R·+ R'·───→R-R'4.歧化反应5.氧化反应R CH 2 CH X XR CH 2 CHCH 3CH 3CN C C CN CH 3CH 3CH 2CH 3CNC CN CH 3CH 3CH +HO·+ Fe 2+───→HO ―+ Fe 3+三.自由基的活性 H· H 3C· R 3C· 活性高活性影响自由基稳定性因素:共轭效应和空间效应。
活性高的自由基可以与单体发生加成反应,也可以发生其它反应。
活性低的自由基一般不能与单体加成。
3.2.1链引发反应自由基聚合的基元反应 链引发 链增长 链终止 链转移反应链引发反应:链引发反应是形成单体自由基活性种的反应。
用引发剂引发时,有下列两步反应:1、引发剂I 分解,形成初级自由基。
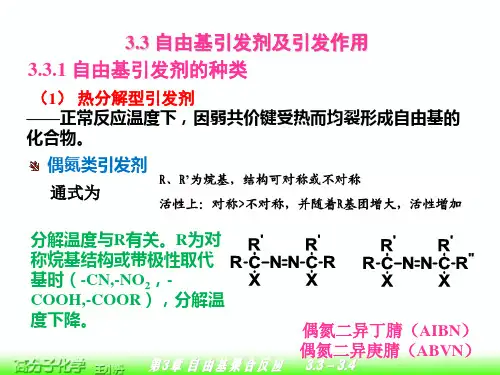
反应特征:吸热反应,活化能高,约105~150kJ/mol ,反应速率小,分解速率常数约10-4~ 10-6s -1。
2、初级自由基与单体加成,形成单体自由基。
(13)反应特征:放热反应,活化能低,约20~34kJ/mol ,反应速率大,增长速率常数约102~104。
第3章 自由基聚合

3. 链终止反应特征:
活化能很低,只有 8~21kJ/mol,甚至(偶合终止)为零; 终止速率常数极高,约 104~106 L/(mol .s);链双基终止 受扩散控制。
链终止方式与单体种类和聚合条件有关。一般而言,单体 位阻大,聚合温度高,难以偶合终止,多以歧化终止为主。
链增长和链终止是一对竞争反应。主要受反应速率常数 和反应物质浓度的大小影响。 在自由基聚合的三步基元反应中,由于引发速率最小, 是控制整个聚合速率的关键。
引发剂分解成活性中心时,共价键有两种裂解形式: 均裂和异裂。
均裂的结果产生两个自由基;异裂的结果形成阴离子和 阳离子。 均裂
异裂
( 2)
活性中心 ( Reactive Center)
自由基、阴离子和阳离子均有可能作为连锁聚合的 活性中心。
自由基( Free Radical) -自由基聚合反应( Radical Polymerization) 阳离子 (Cation) -阳离子聚合反应( Cationic Polymerization) 阴离子 (Anion) -阴离子聚合反应 (Anionic Polymerization) 配位 (阴离子)聚合( Coordination polymerization)
CH2
C CH3
异丁烯
( 4)两个取代基中,一个是弱给电子性,另一个是强 吸电子性,如甲基丙烯酸酯类,这类单体易发生自由基 聚合反应。 CH3
CH2 C O CH3 O C
甲基丙烯酸甲酯
2. 1,2双取代的烯类化合物XCH=CHY ,
3. 三取代、四取代的烯类化合物一般不能聚合,但氟代乙 烯例外。
H2C CH X
H R CH2 C X
烷氧基乙烯基醚
第三章 自由基聚合反应

[M]0 ln = kp'[I]1/2t [M] fkd 1/2 1/2 [I] t = kp kt
3. 引发效率较低时的聚合反应动力学方程 对于引发剂效率较低的聚合反应,链引发速率不仅
取决于引发剂浓度,而且与单体浓度有关。
vi=2fkd[I][M]
O O Ph C O O C Ph 过氧化苯甲酰(BPO) O Ph C O Ph + CO2 O 2 Ph C O
白色吸潮性粉末,稍 有气味,易溶于大多数有 机溶剂,微溶于水。同时 也是一种易燃、易爆炸的 危险化学品,必须在含湿 状态下保存。
容易发生诱导分解从而使引发效率降低。此外,引发合成 的聚合物会慢慢变黄,因此在合成光学性能要求较高的聚合物 时应避免选用。
2. 笼蔽效应
在溶液聚合反应中,浓度较低的引发剂分子及其分解出 的初级自由基始终处于含大量溶剂分子的高粘度聚合物溶液 的包围之中,一部分自由基无法与单体分子接触而更容易发 生向引发剂或溶剂的转移反应,从而使引发效率降低。 3. 初级自由基的副反应 如初级自由基的双基偶合反应、向溶剂分子的转移反应 等都可能消耗自由基,从而使引发效率降低。
3.3.2 引发剂分解反应动力学
R O O R' R N N R' RO + R'O R + R' +N2
单分子一级反应 故引发剂分解速率 vd=-d[I]/dt=kd[I]
t=0时引发剂浓度为[I]0,上式积分得 ln([I]0/[I])=kdt 引发剂分解50%所需的时间定义为引发剂半衰期t1/2来表达一 级反应的速率常数。 t1/2 = 1 [I] 0.693 ln 0 = kd [I]0/2 kd
+ H2 C CH X
第3章自由基聚合反应
高分子化学
第3章 自由基聚合反应
3.3-3.4
3.3.3.2 引发剂效率
引发聚合的引发剂占引发剂分解和消耗总量的分率称为引发 剂效率(initiator efficiency),用f表示。 诱导分解(inducer decomposition) 诱导分解是指自由基向引发剂的转移反应。
f:一般为0.8,?过氧源自二异丙苯高分子化学第3章 自由基聚合反应
3.3-3.4
主要类型: 氢过氧化物:
如:特丁基过氧化氢(t-BHP)、异丙苯过氧化氢(CHP)
过氧化二烷基
如:过氧化二特丁基、过氧化二异丙苯
低活性
过氧化二酰基
如:BPO、过氧化十二酰(LPO)
过氧化酯类
如:过氧化特戊酸特丁酯(BPP)、过氧化苯甲酸特丁酯
Mx + ROOH
Mx OH + RO
过氧化物引发剂容易发生诱导分解,而偶氮类引发剂不 容易诱导分解。 诱导分解的结果:引发效率下降
高分子化学
第3章 自由基聚合反应
3.3-3.4
笼蔽效应(cage effect) 在溶液聚合反应中,浓度很低的引发剂分子被溶剂分子 包围,像处在笼子中一样。引发剂分解成初级自由基后,其 寿命非常短,只有10-11~10-9s,,必须及时扩散出溶剂笼子, 才能引发单体聚合。否则部分初级自由基来不及扩散就偶合 成稳定物质,使初级自由基浓度下降,致使引发效率降低。
3.3-3.4
向溶剂和链转移剂的转移反应也会使引发效率下降。 此外,引发剂、单体的种类、浓度、溶剂的种类、体系粘 度、反应方法、反应温度等都会影响引发效率。
表3-13 偶氮二异丁腈的引发效率(f)
单体 丙烯腈 苯乙烯 醋酸乙烯
f/% 约100 约80 68~82
第三章自由基聚合
第三章 自由基聚合
二、烯类单体对聚合机理的选择性
单体对聚合机理的选择性主要与分子结构中的电子 效应有关,另外位阻效应对能否聚合也有影响,但与 选择性的关系较小。
(1)电子效应
醛酮类单体:
醛和酮中的C和O原子电负性差别较大,羰基π 键有异裂倾向,可由阴离子或阳离子引发聚合,但不 能自由基聚合。
第三章 自由基聚合
根据活性中心不同,连锁聚合分为:
自由基聚合:活性中心为自由基 阳离子聚合:活性中心为阳离子 阴离子聚合:活性中心为阴离子 配位聚合:活性中心为配 自由基聚合
自由基聚合的重要性:
在连锁聚合中,自由基聚合的机理和动力学研究 的最为成熟。 工业上自由基聚合物约占聚合物总量的60%。 许多常见的重要的品种如高压聚乙烯、聚苯乙 烯、聚氯乙烯、聚四氟乙烯、聚甲基丙烯酸酯、 丁苯橡胶、ABS树脂等都属于自由基聚合产物。
除少数带有强吸电子性基团的单体(如硝基乙烯、偏 二腈乙烯等)只能进行阴离子聚合外,大部分乙烯类 单体都能进行自由基聚合。
共轭烯烃:
带有共轭体系的烯类,如苯乙烯、α-甲基苯乙烯、 丁二烯、异戊二烯等,由于共轭效应,电子离域程度 大,易诱导极化,能按上述三种机理进行聚合。
第三章 自由基聚合
结论: 乙烯基单体对离子聚合有较强的选择性,但对
n H2C CH X
* CH2 CH n * X
第三章 自由基聚合
在一般条件下,烯类单体并不能自动打开π键而 聚合,而是有赖于引发剂或者外加能量。
引发剂一般带有易分解的弱键,有均裂和异裂两种倾向。
均裂时形成各带一个电子的中性自由基:
R
R
2R
异裂时产生一对带电荷的阴离子和阳离子:
AB
A+ B
第三章 自由基聚合(PDF)
不过,带代一个推电子甲基的丙烯却不能进行阳离子 聚合,只能进行配位聚合。
3)具有共轭效应的单体,三种聚合都能进行。 乙烯分子高度对称,聚合活性很低。由于取代基使烯 烃分子对称性改变,从而导致其聚合活性的提高。 取代基与聚合反应类型简列:
_
NO2 ;
_
CN;
_
_ CH=CH ; _ C H ; _ CH ; _ OR COOR; 2 6 5 3 自由基聚合 阳离子聚合
CH3 CH2 C COOCH3 CH3 CH2 C CH3 CH3 CH2 C
-△H=56 .5
51.5
35 KJ/mol
2)、共轭效应使聚合热降低
CH2 CH CH2 CH CN CH2 CH CH CH2
-△H=69.9
72.4
72.8 KJ/mol
3)、强电负性取代基使聚合热升高
CH2 CH Cl
.
CH3 CH3 H3C C N N C CH3 CN CN
CH3 2 H3C C CN
+ N2
偶氮二异丁腈(AIBN)
v 发生单电子转移的氧化还原反应:
HO
OH + Fe
2+
HO + OH + Fe3+
-
2)自由基的活性
a. 不稳定原因 b. 影响活性的因素:共轭效应,吸电子诱导效应,位阻效应 c. 活性顺序 d.适合自由基聚合的活性范围(与单体的活性有关)
双键断裂能 例如:乙烯 ⊿ Ef=ε m+ε p=607 - 2×347.7 = - 88.4 kJ.mol -1 (实测值? H=-95 kJ.mol -1)
化学键键能
化学键 键能 (kJ/mol) 138.9 160.7 259.4 291.6 化学键 键能 (kJ/mol) 328.4 347.7 351.5 390.8 化学键 键能 (kJ/mol) 413.4 436.0 462.8 607
第3章 自由基聚合
R i 1/2 [M ] ( ) 2k t
.
( 10)
4. 聚合总速率的推导:
(3)第三个假定:
基元反应中,链引发和链增长这两 步都消耗单体,对于高分子,聚合度很 大,用于引发的单体远远少于增长消耗 的单体,因此第三个假定:增长速率远远 大于引发速率,Rp≥Ri
聚合总速率就等于链增长速率:
d[M] . R R p R i R p k p [M][M ] dt
( 11)
将稳定态时自由基浓度,即式(10)代入, 得总聚合速率的普适方程(适合于引发剂、 光、热和辐射等不同作用引发的聚合反应):
R i 1/2 R Rp k p [M]( ) (12) 2k t
引发剂引发的自由基聚合反应的总聚合速率为:
增长速率:Rp = kp[M][M .] = 10-4~ 10-6 mol/L. s 终止速率:Rt = kt[M .]2 = 10-8~ 10-10 mol/L. s 因此最终可得高分子,聚合度为103 ~ 105。 总聚合速率由最慢的引发反应来控制。
四、温度对聚合速率的影响
由前面推导可知:
k d 1/2 k kp ( ) kt
fk d 1/2 1/2 Rp kp ( ) [I] [M] kt
聚合速率与引发剂浓度 平方根成正比,与单体 浓度一次方成正比。
( 13)
总聚合速率常数K:K=kp(kd/kt)1/2
若假设以下条件成立: 1. 由于聚合动力学的研究在聚合初期(通常转 化率在5%~10%以下),各速率常数可视为 恒定; 2. 引发剂的活性较低,在短时间内其浓度变化 不大,也可视为常数; 3. 引发剂效率和单体浓度无关。
Et Ed 17 50 E 2 (E p ) 29 45.5 2 2 2 2
三章节自由基聚合
不论氟代旳数量和位置,均极易聚合。
17
第三章 自由基聚合
中文名称 乙烯 丙烯 正丁烯 异丁烯 丁二烯 异戊二烯 氯丁二烯 苯乙烯 α-苯乙烯 氯乙烯 偏二氯乙烯
表3—1 常见烯类单体旳聚合类型
单体 分子式
自由基
聚合类型 阴离子 阳离子
CH2=CH2 CH2=CHCH3 CH2=CHCH2CH3 CH2=C(CH3)2 CH2=CHCH=CH2 CH2=C(CH3)CH=CH2 CH2=CClCH=CH2 CH2=CHC6H5 CH2=C(CH3)C6H5 CH2=CHCl CH2=CCl2
12
第三章 自由基聚合
卤素原子既有诱导效应(吸电子),又有共轭 效应(推电子),但两者均较弱,所以既不能进行 阴离子聚合,也不能进行阳离子聚合,只能进行自 由基聚合。如氯乙烯、氟乙烯、四氟乙烯均只能按 自由基聚合机理进行。
13
第三章 自由基聚合
除了少数具有很强吸电子基团旳单体(如偏二 腈乙烯、硝基乙烯)只能进行阴离子聚合外,大部 分含吸电子基团旳单体均可进行自由基聚合。
3
第三章 自由基聚合
自由基聚合是至今为止研究最为透彻旳高分子合 成反应。其聚合产物约占聚合物总产量旳60%以上。
特点:单体起源广泛、生产工艺简朴、制备措施 多样。
自由基聚合是最主要旳高分子合成反应之一
4
第三章 自由基聚合
主要旳自由基聚合产物: 高压聚乙烯、聚氯乙烯、聚苯乙烯、聚四氟乙 烯、聚醋酸乙烯酯、聚(甲基)丙烯酸及其酯类、 聚丙烯酰胺、ABS树脂等; 聚丙烯腈、聚乙烯醇(缩甲醛)等; 丁苯橡胶、丁腈橡胶、氯丁橡胶等。
取代基 X:
阳离子聚合
NO2 CN COOCH3 CH CH2 C6H5 CH3 OR
第3章 自由基聚合
引发剂分解速率常数与温度的关系遵循Arrhenius公式
作lnkd与1/T图,应得一直线, 由截距可求得 频率因子Ad 由斜率求出分解活化能Ed
2 引发效率
定义用于引发聚合的引发剂量占引发剂分解或 消耗总量的百分率为引发效率,以 f 表示
① 引发剂的诱导分解
自由基向引发剂分子的链转移反应 自由基总数并没有增加,却消耗了一个引发剂分 子,使引发效率降低
macromolecle chemistry and physic
高分子化学与物理A
主要参考教材:《高分子化学与物理基础》魏 无际 俞强 崔益华主编
主讲教师:陈娜丽
Chapter 3
自由基聚合
3.1 3.2 3.3 3.4 3.5 3.6
自由基聚合机理 引发剂和引发反应 自由基聚合速率 分子量与链转移反应 聚合热力学 聚合方法
3.2 引发剂和引发反应
3.2.1 引发剂的种类 3.2.2 引发剂分解动力学
引发剂分解速率 引发剂效率 引发剂的选择
3.2.3 其它引发作用
热引发, 光引发聚合 高能辐射引发聚合
3.2.1 引发剂的种类
偶氮类引发剂, 有机过氧化物类引发剂,无机过 氧类引发剂, 氧化还原引发体系
1 偶氮类引发剂
பைடு நூலகம்
(iii) 具有共轭体系的烯类单体
p电子云流动性大,易诱导极化,可随进攻试 剂性质的不同而取不同的电子云流向,可进行自由 基、阳离子、阴离子的聚合反应。如苯乙烯、丁二 烯等。
归纳
依据单烯CH2=CHX中取代基X电负性次 序和聚合倾向的关系排列如下:
阳离子聚合 取代基X : NO2 CN COOCH3 CH=CH2 C6H5 OR
第3章自由基聚合反应
tr,I Mx I Mx R
k
Rtr,I ktr,I [M ][I]
Rtr,S ktr,S[M ][S]
Rp Rt Rtr Rp C ( D) Rt Rtr 2
tr,S Mx S Mx S
k
聚合度的表达式应是:
高分子化学
3.5 聚合中期聚合反应速率
聚合初期的恒速阶段一般可持续到转化率达10~15%。
fkd 1/2 Rp k p [M ] [I ] kt
1/2
自动加速效应(autoacceleration)——聚合反应速率 自动加快的现象称为自动加速现象。
一般单体的聚合体系都会存在自动加速现象,差别是 体系不同,出现的早晚和程度不同。 主要原因 3.5.3.1 凝胶效应 ——由于反应过程体系粘度的增加引起的自动加速现象称为 凝胶效应(gel effect)。
Rp k p [M ][M ]
Rt 2kt [M ]2
ktr , M ktr , I [ I ] ktr , S [ S ] ktr , P [ P ] 2 kt R p 1 C ( D ) 2 2 2 k p [M ] kp k p [M ] k p [M ] k p [M ] Xn
凝胶效应的主要原因在于链终止反应是受扩散控制的反应。
高分子化学
第3章 自由基聚合反应
3.5-3.9
对于正常的双基终止,链自由基双基终止过程可以分为 三步:链自由基质心的平移、链段重排(控制步骤)和双基 碰撞发生反应。体系黏度是影响的主要因素。
fk R p k p [ M ] d [ I ]1/2 kt
k p [M ] (2kt )1/2 Ri1/2
高分子化学第三章自由基聚合
衬底1
3.1 连锁聚合反应
高分子化学
p电子云流动性大,易诱导极化,可随进攻试剂性质的不同而取不同的电子云流向,可进行多种机理的聚合反应。如苯乙烯、丁二烯等。
(iii) 具有共轭体系的烯类单体
*
3.1 连锁聚合反应
高分子化学
依据单烯CH2=CHX中取代基X电负性次序和聚合倾向的关系排列如下:
(4)两个取代基中,一个是弱给电子性,另一个是强吸电子性, 如甲基丙烯酸酯类,这类单体易发生自由基聚合反应。
衬底1
3.1 连锁聚合反应
高分子化学 但若取代基体积较大时,聚合不能进行。 例如,1,1-二苯基乙烯,则只能形成二聚体: 1,1-二苯基乙烯聚合反应式 说明
*
衬底1
3.1 连锁聚合反应
3.1 连锁聚合反应
高分子化学
单体的聚合能力和对不同聚合机理的选择
烯类单体聚合能力的差异和聚合机理的不同主要取决于双键碳原子上取代基的种类、数量和位置,也就是取代基的电子效应(诱导效应、共轭效应)和空间位阻效应。
电子效应
醛、酮中的羰基π键异裂后,具有类似离子的特性,可发生阴离子或阳离子聚合,不能进行自由基聚合。
自由基
阴离子
阳离子
CH2=CH2
CH2=C(CH3)2
CF2=CF2
CH2=CHOR
CH2=CHCOOCH3
+
*
衬底1
3.1 连锁聚合反应
高分子化学
1. 一取代烯烃类单体
CH2=CHX,取代基X的大小并不影响聚合,例如乙烯基咔唑,虽然取代基体积较大,但也能进行聚合:
归纳
取代基X : NO2 CN COOCH3 CH=CH2 C6H5 CH3 OR