
中国药典2010版药品微生物检查指导原则
12
抑菌剂效力检查法系用于测定灭菌、非灭菌制 剂中抑菌剂的活性,以评价最终产品的抑菌效力, 同时也可用于指导生产企业在研发阶段制剂中抑菌 剂的确定。
1980年版《药品卫生检验方法》中收载了破伤风梭 菌检查法,并对用于深部组织、创伤、溃疡及阴道用药开 始检查破伤风梭菌。至此形成了我国药品微生物限度检查 法及限度标准的基本框架。
5
中国药典1990年版第二增补本收栽20个化 学药品种的微生物限度标准。中国药典1995年版 收载了微生物限度检查法,对少数剂型收载了微生 物限度。按剂型制订微生物限度标准,是根据我国 国情决定的。从发展看,以品种来制定标准较为合 理。
我国药品微生物限度检查起步较 晚,始于1972年。
4
1972年我国开展药品微生物污染检查工作,经几年 的调查研究,1978卫生、化工、商业三部联合颁发了我国 第一个“药品卫生标准”。该标准主要为中药、化学药, 按丸、片、散、冲及糖浆、合剂、水剂等剂型规定了微生 物限度。包括细菌总数、霉菌总数;口服药品1g或1ml不 得检出大肠埃希菌、沙门菌,外用药品1g或1ml不得检出 铜绿假单胞菌、金黄色葡萄球菌;口服药品不得检出活螨。
7
2010版药典起草的基本原则
一、坚持保障药品质量、维护人民 健康的原则
二、坚持继承、发展、创新的原则 三、坚持科学、实用、规范的原则 四、坚持质量可控性原则 五、坚持标准先进性原则 六、坚持标准发展的国际化原则
8
2010版药典在2005版的基础上增订了白色念珠 菌的检查,规定眼用制剂按无菌制剂要求,明确用 于烧伤或严重创伤的外用剂型均按无菌要求。中药 橡胶膏剂首次提出不得检出致病菌检查要求。新增 抑菌效力检查法指导原则、药品微生物检验替代方 法验证指导原则、微生物限度检查法应用指导原则、 药品微生物实验室规范指导原则等,以缩小附录在 微生物检查方面与国外药典的差距。
13
所有抑菌剂都具有一定的毒性,制剂中抑菌剂 的量应为最低有效量。同时,为保证用药安全,最 终包装容器中的抑菌剂有效浓度应低于对人体有害 的浓度并在药品包装上注明添加抑菌剂的名称和数 量。
在制剂通则中要求具有抗菌活性的制剂,不管 是添加的抑菌剂,还是药物本身具有抗菌活性,在 药物研发阶段,均应确认其抗菌效力。抑菌剂的抗 菌效力在贮存过程中有可能因药物的成分或包装容 器等因素影响而提高或降低,因此,应验证最终容 器中的抑菌剂效力在效期内不因贮藏条件而降低。
如果药物本身不具有充分的抗菌活性,那么应 根据制剂特性(如水溶液制剂)添加适宜的抑菌剂, 以防止制剂在正常贮藏和使用过程中可能发生的微 生物污染和繁殖使药物发生变质而对使用者造成危 害,尤其是多剂量包装的制剂。
在药品生产过程中,抑菌剂不能用于替代药品 生产的GMP管理,不能作为非灭菌制剂降低微生物 污染的唯一途径,也不能作为控制多剂量包装制剂 灭菌前的生物负载的手段。
菌和微生物限度检查法中首次明确了方法验证的概
念。
6
2010版药典起草的指导思想
一、以科学发展观为统领,服务于资源节约 型社会、环境友好型社会的要求;落实科学监 管理念,着力解决发展中的问题。
二、与时俱进,广泛吸纳先进技术与成果; 坚持自主与创新;积极推进药品标准化战略, 提高我国药品标准总体水平,着力提升《中国 药典》在国际社会中的地位和作用,提高综合 竞争力,促进医药产业的健康发展,为构建社 会主义和谐社会作出贡献。
由于新剂型层出不穷,按剂型制订微生物限
度标准十分复杂,中国药典2005年版开始根据用
药途径制订药品微生物限度标准,无论化学药或中
药制剂的微生物限度,都有大的变动,同时对含药
材原粉和含豆豉、神曲等发酵成分的制剂增订了检
查大肠菌群及含豆豉、神曲等发酵成分的制剂还增
订了细菌数、霉菌和酵母菌数。2005版药典在无
2010版中国药典,我国药品无菌 轨方面均有了长足进展,使我国药品无菌和微生物 限度检查步入了一个崭新的时期。
9
抑菌剂效力检查法指导原则
10
如果药物本身无足够的抗菌力,在正常储存和
使用过程中(尤其是多剂量制剂)可能发生微生物 污染和大量繁殖,对患者造成感染或引起药物变质。 最近我国白内障病人感染铜绿假单胞菌事件,以及 目前国外尚在调查的博士伦护理液的问题,足以提 醒我们此类制剂微生物污染的严重后果。在生产过 程中添加适合的抑菌剂可以保证药品在正常储存和 使用过程中的质量。
中国药典2010版药品微生物检查 指导原则
1
我国微生物检查发展概况 抑菌剂效力检查法指导原则 药品微生物检验替代方法验证指导原则 微生物限度检查法应用指导原则 药品微生物实验室规范指导原则
2
我国微生物检查发展概况
3
我国开展药品无菌检查和微生物 限度检查已有数十年的历史。
新中国第一部药典(1953年版) 收载了无菌检查法,以后每部进行了 不断的修订和完善,从样品的取样量 到培养时间的变化都更加的科学,合 理。
本试验方法和抑菌剂抑菌效力判断标准用于包 装未启开的成品制剂。
14
抑菌剂效力测定实验
1.培养基:胰酪胨大豆肉汤培养基;胰酪 胨大豆琼脂培养基;沙氏葡萄糖液体培养基; 沙氏葡萄糖琼脂培养基。
用于抑菌剂效力测定的培养基必须通过 适用性检查。
测定细菌用胰酷胨大豆琼脂培养基,测 定真菌用沙氏葡萄糖琼脂培养基。
目前欧洲、美国、英国等国药典均已在附录中 收载了抑菌剂效力测定,我国2010版药典增订抑菌 剂效力检查法指导原则,目的在于缩短与欧美国家 的距离,评价最终产品的抑菌效力,同时也可用于 指导生产企业在研发阶段制剂中抑菌剂的确定。
11
所有抑菌剂都具有一定的毒性,而且 在贮存过程中其有效性有可能因药物的活 性成分提高或降低,为保证药品的质量和 用药安全,添加抑菌剂的量应根据制剂本 身是否具抗菌活性,保持最低有效量。
2010版中国药典知识
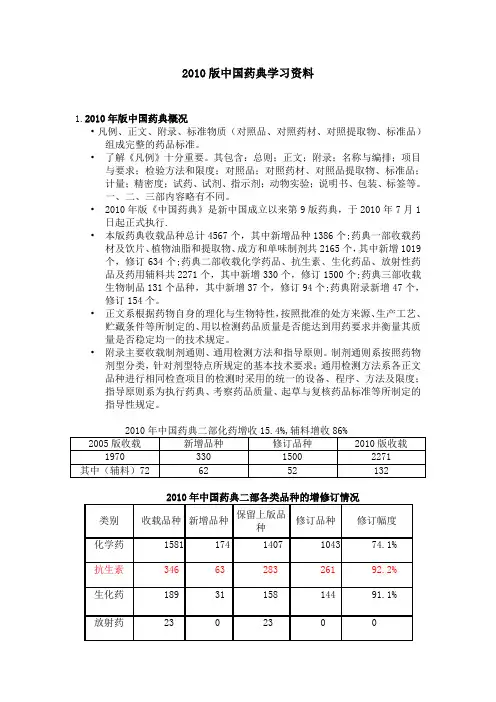
2010版中国药典学习资料1.2010年版中国药典概况•凡例、正文、附录、标准物质(对照品、对照药材、对照提取物、标准品)组成完整的药品标准。
•了解《凡例》十分重要。
其包含:总则;正文;附录;名称与编排;项目与要求;检验方法和限度;对照品;对照药材、对照品提取物、标准品;计量;精密度;试药、试剂、指示剂;动物实验;说明书、包装、标签等。
一、二、三部内容略有不同。
•2010年版《中国药典》是新中国成立以来第9版药典,于2010年7月1日起正式执行.•本版药典收载品种总计4567个,其中新增品种1386个;药典一部收载药材及饮片、植物油脂和提取物、成方和单味制剂共2165个,其中新增1019个,修订634个;药典二部收载化学药品、抗生素、生化药品、放射性药品及药用辅料共2271个,其中新增330个,修订1500个;药典三部收载生物制品131个品种,其中新增37个,修订94个;药典附录新增47个,修订154个。
•正文系根据药物自身的理化与生物特性,按照批准的处方来源、生产工艺、贮藏条件等所制定的、用以检测药品质量是否能达到用药要求并衡量其质量是否稳定均一的技术规定。
•附录主要收载制剂通则、通用检测方法和指导原则。
制剂通则系按照药物剂型分类,针对剂型特点所规定的基本技术要求;通用检测方法系各正文品种进行相同检查项目的检测时采用的统一的设备、程序、方法及限度;指导原则系为执行药典、考察药品质量、起草与复核药品标准等所制定的指导性规定。
凡例的增修订情况•新版药典凡例进行了重大修订:•1)、首次在凡例中设置总则一节。
增加了“总则”一节,将中国药典中最重要、最原则、最通用、最基础的内容集中阐明,并且做到一、二、三部之凡例的体例、结构的一致性。
内容在保留特点的基础上也基本一致。
•2)、首次明确药典制定颁布依据。
新版药典凡例总则之一明确“《中华人民共和国药典》简称《中国药典》。
《中国药典》依据《中国人民共和国药品管理法》组织制定和颁布实施”。
2010年版药典微生物限度检查法
附录Ⅺ J 微生物限度检查法微生物限度检查法系检查非规定灭菌制剂及其原料、辅料受微生物污染程度的方法。
检查项目包括细菌数、霉菌数、酵母菌数及控制菌检查。
微生物限度检查应在环境洁净度10000级下的局部洁净度100级的单向流空气区域内进行。
检验全过程必须严格遵守无菌操作,防止再污染。
单向流空气区域、工作台面及环境应定期按《医药工业洁净室(区)悬浮粒子、浮游菌和沉降菌的测试方法》的现行国家标准进行洁净度验证。
供试品检查时,如果使用了表面活性剂、中和剂或灭活剂,应证明其有效性及对微生物无毒性。
除另有规定外,本检查法中细菌及控制菌培养温度为30℃~35℃;霉菌、酵母菌培养温度为23℃~28℃。
检验结果以1g、1ml、10g、10ml、10cm2为单位报告,特殊品种可以最小包装单位报告。
检验量检验量即一次试验所用的供试品量(g、ml或cm2)。
除另有规定外,一般供试品的检验量为10g或10ml;膜剂为100cm2;贵重药品、微量包装药品的检验量可以酌减。
要求检查沙门菌的供试品,其检验量应增加20g或20ml(其中10g用于阳性对照试验)。
检验时,应从2个以上最小包装单位中抽取供试品,膜剂还不得少于4片。
一般应随机抽取不少于检验用量(两个以上最小包装单位)的3倍量供试品。
供试液的制备根据供试品的理化特性与生物学特性,采取适宜的方法制备供试液。
供试液制备若需加温时,应均匀加热,且温度不应超过45℃。
供试液从制备至加入检验用培养基,不得超过1小时。
除另有规定外,常用的供试液制备方法如下。
1.液体供试品取供试品10ml,加pH7.0无菌氯化钠-蛋白胨缓冲液至100ml,混匀,作为1∶10的供试液。
油剂可加入适量的无菌聚山梨酯80使供试品分散均匀。
水溶性液体制剂也可用混合的供试品原液作为供试液。
2.固体、半固体或黏稠性供试品取供试品10g,加pH7.0无菌氯化钠-蛋白胨缓冲液至100ml,用匀浆仪或其他适宜的方法,混匀,作为1∶10的供试液。
2010年版《药典》微生物限度标准
《中国药典》2010年版二部附录XI J (附录115页)《微生物限度检查法》微生物限度标准非无菌药品的微生物限度标准是基于药品的给药途径及对患者健康潜在的危害而制订的。
药品的生产、贮存、销售过程中的检验,原料及辅料的检验,新药标准制订,进口药品标准复核,考察药品质量及仲裁等,除另有规定外,其微生物限度均以本标准为依据。
1.制剂通则、品种项下要求无菌的制剂及标示无菌的制剂应符合无菌检查法规定。
2.口服给药制剂细菌数每1g不得过l000CFU 。
每lml 不得过100CFU 。
霉菌和酵母菌数每lg或lml 不得过100CFU 。
大肠埃希菌每1g 或lml不得检出.3 .局部给药制剂3.1用于手术、烧伤及严重创伤的局部给药制剂应符合无菌检查法规定。
3.2 耳、鼻及呼吸道吸入给药制剂细菌数每1g、lml 或l0cm2,不得过100CPU 。
霉菌和酵母菌数每1g、lml 或l0cm2,不得过10CPU 。
金黄色葡萄球菌、铜绿假单胞菌每1g、lml 或l0cm2不得检出。
大肠埃希菌鼻及呼吸道给药的制剂,每1g、lml 或l0cm2,不得检出。
3.3 阴道、尿道给药制剂细菌数每1g、lml 或l0cm2,不得过100CFU 。
霉菌数和酵母菌数每1g、lml 或l0cm2应小于10CFU 。
金黄色葡萄球菌、铜绿假单胞菌、白色念珠菌每1g、lml 或l0cm2,不得检出。
3 .4 直肠给药制剂细菌数每1g不得过l000CFU。
每lml 不得过100CFU 。
霉菌和酵母菌数每1g 或lml 不得过100CFU 。
金黄色葡萄球菌、铜绿假单胞菌每lg 或lml 不得检出。
3.5 其他局部给药制剂细菌数每1g、lml 或l0cm2不得过100CFU 。
霉菌和酵母菌数每1g、lml 或l0cm2不得过100CFU 。
金黄色葡萄球菌、铜绿假单胞菌每1g、lml 或l0cm2不得检出。
4.含动物组织(包括提取物)的口服给药制剂每10g 或10ml 还不得检出沙门菌。
2010版药典微生物与无菌_

三:微生物限度检查增修定内容 四:新增微生物限度检查法指导原则
⒑结果的判断
由于微生物试验的特殊性,在实验 由于微生物试验的特殊性, 结果分析时, 结果分析时,应从各个可能的方面去 考虑,不但要假设被污染,而且要考 考虑,不但要假设被污染, 虑微生物在原料、 虑微生物在原料、辅料或试验环境中 存活的可能性。此外, 存活的可能性。此外,还应考虑微生 物生长特性。 物生长特性。
甘油冷冻管保存法
甘油冷冻管保存法适用于保存传代用菌种,一般 可保存2 可保存2年。 ①将待保存用菌种接种至平板或琼脂斜面,经 37℃24~48h培养后,用无菌接种环轻轻刮 37℃24~48h培养后,用无菌接种环轻轻刮 取菌苔,移至预先装有无菌蒸馏水的试管中,调 整菌液浓度,使其等同于1 整菌液浓度,使其等同于1单位麦氏比浊管。 ②向已制备好的菌悬液中加入等体积,浓度为 20%的无菌甘油,得到10%甘油菌悬液。 20%的无菌甘油,得到10%甘油菌悬液。 ③轻轻振摇,使10%甘油菌悬液充分混合,分装 ③轻轻振摇,使10%甘油菌悬液充分混合,分装 于无菌小试管中,在-30℃ 于无菌小试管中,在-30℃条件下贮存。
一、进一步确定了无菌检查法的定义: 进一步确定了无菌检查法的定义: 无菌检查法系用于检查要求无菌的药品、 无菌检查法系用于检查要求无菌的药品、医 疗器具、原料、辅料、 疗器具、原料、辅料、及其他品种是否无菌 一种方法。 的一种方法。 二、进一步明确了无菌检查保障 1、检验全过程必须严格遵守无菌操作,防止 检验全过程必须严格遵守无菌操作, 再污染 ,但采用的措施不得影响微生物的生 长。 2 、无菌检查要进行环境检测增加了日常检验 无菌检查要进行环境检测增加了日常检验 要进行环境检测增加了 还需进行环境检测。 还需进行环境检测。 2、无菌检查人员必须具备微生物专业知识, 无菌检查人员必须具备微生物专业知识, 并经过无菌技术的培训。 并经过无菌技术的培训。
2010版药典微生物限度检查法及指导原则培训
无
增加贴膏剂供试液制备 增加贴膏剂供试液制备 贴膏剂供试液 取规定量供试品,去掉贴剂的保护层, 取规定量供试品,去掉贴剂的保护层,放置 在无菌玻璃或塑料片上,粘贴面朝上。 在无菌玻璃或塑料片上,粘贴面朝上。用适 宜的无菌多孔材料(如无菌纱布) 宜的无菌多孔材料(如无菌纱布)覆盖贴剂 的粘贴面以避免贴剂粘贴在一起。 的粘贴面以避免贴剂粘贴在一起。然后将其 置于适宜体积并含有灭活剂(如山梨酯80 80或 置于适宜体积并含有灭活剂(如山梨酯80或 卵磷脂)的稀释剂中,用力振摇至少30 30分钟 卵磷脂)的稀释剂中,用力振摇至少30分钟 或以其它方法制备成供试液。 ,或以其它方法制备成供试液。
细菌、 4、细菌、霉菌及酵母菌计数
---计数培养基的适用性检查 ---计数培养基的适用性检查
CP2005 无 CP2010 结果判断 被检培养基上的菌落平均数与对照培养基上的菌落平均数的比值大 70%,且菌落形态大小应与对照培养基上的菌落一致, 于70%,且菌落形态大小应与对照培养基上的菌落一致,判该培养 基的适用性检查符合规定。 基的适用性检查符合规定。
CP2010
接种黑曲霉的新鲜培养物至改良马丁琼脂 斜面培养基中,培养5 加入3 斜面培养基中,培养5~7天,加入3~ 0.05%(v/v)聚山梨酯80 %(v/v 80的 5ml 含0.05%(v/v)聚山梨酯80的0.9% 无菌氯化钠溶液,将孢子洗脱。然后, 无菌氯化钠溶液,将孢子洗脱。然后,用 适宜方法吸出孢子悬液至无菌试管内 至无菌试管内, 适宜方法吸出孢子悬液至无菌试管内,用 0.05%(v/v)聚山梨酯80 0.9%无菌 %(v/v 80的 含0.05%(v/v)聚山梨酯80的0.9%无菌 氯化钠溶液制成每1ml含孢子数50~ 制成每1ml含孢子数50 氯化钠溶液制成每1ml含孢子数50~100 cfu的孢子悬液。 cfu的孢子悬液。 的孢子悬液 菌悬液在室温下放置应在2小时内使用, 菌悬液在室温下放置应在2小时内使用, 若保存在2 8℃可以在24小时内使用 可以在24小时内使用。 若保存在2~8℃可以在24小时内使用。 黑曲霉孢子悬液可保存在2 8℃, 黑曲霉孢子悬液可保存在2~8℃,在验证 过的贮存期内使用。 过的贮存期内使用。
药品微生物实验室规范指导原则
测实验室质量控制规范(征求意见稿)》 《药品微生物学检验技术 》
整理课件
无菌/微生物限度检查理念
环境保证
培养基保证ຫໍສະໝຸດ 无菌性检查 灵敏度检查SOP操作
有效的方法
方法验证
有效的结果 可靠的结论
结果判断
整理课件
污染微生物的来源
人员
原料 环境
对所有人员的培训、考核内容和结果均应记录。
整理课件
二、培养基 培养基是绝大多数微生物试验的基础。
因此,培养基的质量是微生物试验成功与 否的关键因素。适宜的培养基制备方法、 贮藏条件和质量控制试验是提供优质培养 基的保证。
整理课件
⑴培养基的制备: 可按处方制备也可使用按处方生产的 符合规定的商品化成品培养基,脱水培养 基除附有处方和使用说明外还应注明有效 期、贮存条件、适用性试验的质控菌株和 用途。配制时应按使用说明上的要求操作, 受潮结块不能使用,以确保培养基的质量 符合要求。
洁净实验条件的维护、验证
阳性菌实验室达到P2生物安全标准
整理课件
整理课件
整理课件
药品微生物实验室规范指导原则用于指导 药品微生物检验实验室的质量控制。
药品微生物的检验结果受到很多因素的影 响,如实验人员在取样或试验过程中可能引入 了污染微生物;微生物学分析方法本身的误差 较大;样品中或环境中微生物可能分布不均匀 等因素均影响药品微生物实验结果。因此,在 药品检验中,为保证微生物试验数据的可靠性 和重现性,药品微生物实验室必须使用经验证 的检测方法并按良好的实验室规范指导试验。
整理课件
配制培养基使用的容器应是玻璃器皿或搪 瓷器皿如搪瓷筒、量筒、漏斗、三角烧瓶、刻 度吸管、试管、培养皿等。洗净,用蒸馏水冲 净,烘干后方可使用。禁用金属容器如铁、铜、 铝容器,避免金属离子与培养基成分结合,生 成有害物质,影响细菌生长。
2010版中国药典
1019
634
2165
1146
《中国药典》发展与展望
2010版药药典二部化药增收15.4%,辅料增收86%
2005版收载 1970
新增品种 修订品种 2010版收载
330
1500
2271
其中(辅料) 72
62
52
132
《中国药典》发展与展望
2010版药药典三部(生物制品)增收29.7%
类别
收载总数
140
新增 14 15 18
修订
2010版 收载
47
112
69
152
39
149
《中国药典》发展与展望
中国药典2010版概况
管理创新 强化系统性、规范性、基础性工作
标准验证和复核;一般检查项目的增补和完善;中药材拉丁名词序 变更;规范功能与主治等。
注重体现中药 特色,表达中药特点
重视中药材与中药材饮片标准,注重质量控制的专属性,一测多 评技术,多指标成分定量;特征和指纹图谱技术的应用。
2010版中国药典概述来自010版中国药典一、 《中国药典》发展与展望 二、 《中国药典》2010年版通用检测方法和指导原则 三、 2010年版中国药典凡例附录简介 四、 《中国药典》 2010年版一部增修订情况简介 五、 《中国药典》2010年版药用辅料概述 六、 《中国药典》2010年版无菌检查和微生物限度检查部分增修订内容
新增品种
修订品种
未收载 2010版收载
3217
1386(43%) 2237(70%) 36
4567
《中国药典》发展与展望
2010版药药典品种收载情况
内容
新增
修订 2010年版 2005年版
中国药典2010版药品微生物检验指导原则
整理课件
7
2010版药典起草的基本原则
一、坚持保障药品质量、维护人民健 康的原则
二、坚持继承、发展、创新的原则 三、坚持科学、实用、规范的原则 四、坚持质量可控性原则 五、坚持标准先进性原则 六、坚持标准发展的国际化原则
整理课件
8
2010版药典在2005版的基础上增订了白色念珠 菌的检查,规定眼用制剂按无菌制剂要求,明确用 于烧伤或严重创伤的外用剂型均按无菌要求。中药 橡胶膏剂首次提出不得检出致病菌检查要求。新增 抑菌效力检查法指导原则、药品微生物检验替代方 法验证指导原则、微生物限度检查法应用指导原则、 药品微生物实验室规范指导原则等,以缩小附录在 微生物检查方面与国外药典的差距。
整理课件
24
微生物检验的新技术与传统的检验方法比较, 具有检验简便,速度快的特点,有实时或近实时监 控的潜力,能够对生产过程的关键工艺环节作出及 时的微生物质量评价,使生产早期采取纠正措施及 监控和指导优良生产成为可能,同时,新技术的使 用也促进了生产成本降低及检验水平的提高,因此 在医药行业完全有必要也有可能使用微生物检验的 替代方法。
蛋白胨缓冲液稀释成1:10;1:100;1:
1000等稀释级,按验证过的菌数测定方法
(由于供试品中含有抑菌活性,所以菌
数测定方法应进行验证)测定供试品中
ห้องสมุดไป่ตู้
所含的菌数,并换算成lg值。
整理课件
19
6.结果判断:计数结果与初始值(0时 菌数)的常用对数值比较,根据表2进行 判断。试验结果按有效数字的修约规则进
在制剂通则中要求具有抗菌活性的制剂,不管 是添加的抑菌剂,还是药物本身具有抗菌活性,在 药物研发阶段,均应确认其抗菌效力。抑菌剂的抗 菌效力在贮存过程中有可能因药物的成分或包装容 器等因素影响而提高或降低,因此,应验证最终容 器中的抑菌剂效力在效期内不因贮藏条件而降低。
微生物(无菌)检查讲义
2010年无菌、微生物限度检查培训班讲义《中国药典》2010年版微生物限度(无菌)检查新增修订情况2010年版《中国药典》为建国以来的第九版药典。
2007年底开始工作,2010元月正式出版,2010年10月1日起实施(中华人民共和国卫生部公告(第5号))国家局、国家药典委员会、 120多家参与单位、数百位专家第一部分:无菌检查的新增修订前言部分1、新增规定:“防止污染的措施不得影响供试品中微生物的检出。
”2、新增规定:“日常检验还需要对环境进行监控。
”3、新增规定:“无菌检查人员必须具备微生物专业知识,并经过无菌技术的培训。
培养基部分1、删除:1. 硫乙醇酸盐流体培养基后括号(用于培养好氧菌、厌氧菌)的说明2、删除:2. 改良马丁培养基后括号(用于培养真菌)的说明3、删除:3. 选择性培养基项下加入适量中和剂或表面活性剂后面的“如对氨基苯甲酸(用于磺胺类供试品)、聚山梨酯80(用于非水溶性供试品)或β-内酰胺酶(用于β-内酰胺类供试品)¡±等说明。
修订为:在培养基灭菌或使用前加入适宜的中和剂、灭活剂或表面活性剂,其用量同验证试验。
(中和剂、灭活剂见微生物限度检查法中表1)4、将原第 6. 0.5%葡萄糖肉汤培养基(用于硫酸链霉素等抗生素的无菌检查)修订排列为第 4. ——按顺序排列归类培养基1.~4. 均为直接用于无菌检查的液体培养基。
培养基灵敏度检查部分1、修订了黑曲霉的孢子悬液制备方法:规定应使用含0.05%(v/v)聚山梨酯80的0.9%无菌氯化钠溶液,洗脱孢子及稀释孢子液,制成每1ml中含孢子数小于100 cfu的孢子悬液。
删除了:(用管口带有薄的无菌棉花或纱布能过滤菌丝的无菌毛细吸管)吸出孢子悬液的操作方法2、新增加稀释后的工作用菌液的保存条件和保存期限:“菌液制备后若在室温下放置,应在2小时内使用,若保存在2~8℃,可在24小时内使用。
黑曲霉孢子悬液可保存在2℃~8℃,在验证过的贮存期内使用。
微生物限度检查标准操作规程
微生物限度检查标准操作规程1 目的与适用范围本规程规定了微生物限度检查方法和操作要求。
本规程适用公司所需进行微生物限度的检查。
2 职责质量保证部负责本规程的实施。
3 内容3.1 引用标准:《中国药典》2010年版二部。
3.2 药品微生物限度检查法总则3.2.1 抽样3.2.1.1 供试品一般按批号随机抽样。
3.2.1.2 一般抽样量为检验用量(2个以上最小包装单位)的3倍量。
3.2.1.3 抽样时,凡发现有异常可疑的样品,应选有疑问的样品,但因机械损伤明显破裂的包装不得作为样品,凡已能从药品、瓶口(外盖内侧及瓶口周围)外观看出长螨、长霉、虫蛀及变质的药品,可直接判为不合格,无需要再抽样检验。
3.2.2 供试品保存供试品在检验之前,应保存在阴凉干燥处,以防供试品中的污染菌因保藏条件所引起致死、损伤或繁殖。
3.2.2.2 供试品在检验之前,应该保持原有包装状态,严禁开启,包装已开启的样品不得作为供试品。
3.2.3 检验3.2.3.1 供试品检验项目按《中国药典》2010年版二部微生物限度标准确定。
3.2.3.2 检验的全过程,均应严格遵守无菌操作,严防再污染。
3.2.3.3 除另有规定外,供试品制备成供试液后,应在均匀状态取样。
3.2.3.4 制成供试液后,应该在60分钟内注皿操作完毕。
3.2.4 培养3.2.4.1 除另有规定外,本检查法中细菌培养温度为30~35℃,霉菌、酵母菌培养温度为25~28℃,控制菌培养温度为36℃±1℃。
3.2.5 复检3.2.5.1 菌数测定不合格者应复检,控制菌检查以一次检出为准,不再复试,但应保留检出菌株一个月备查。
3.2.5.2 复试项目以不合格项目为准,作单项复试。
3.2.5.3 复试需另取同批号样品,复试2次。
3.2.5.4 复试报告,以3次测定结果的平均值报告。
3.2.6 检验报告3.2.6.1 检验报告以1g、1ml或10cm2为单位。
3.2.6.2 测定菌数报告,依3.10.2.4菌数报告规则报告。