
食品灰分的不确定度分析
重量法测定食品中灰分的不确定度分析
1、材料与方法
1.1 实验仪器:梅特勒-托利多1/万电子天平 高温马弗炉
1.2 测定方法:按照GB/T 5009.4-2003中的测定方法,用电子天平称取样品置马弗炉中550℃灼烧4h ,冷至200℃取出,放入干燥器中冷却30min 后准确称量,重复灼烧至前后2次称量相差小于0.5mg 。
1.4 计算方法1000
1⨯-=
m
m m x (g/100g ) 2、不确定度来源分析
测定过程中的不确定度来源有:
(1)坩埚和灰分质量m 1的不确定度; (2)坩埚质量m 0的不确定度
(3)样品质量称量m 的不确定度。
3、不确定度分量的计算
3.1坩埚和灰分质量的不确定度分量由电子天平校准的不确定度u 1(m 1) 和重复性测量的不确定度u 2(m 1)
3.1.1电子天平校准的不确定度u 1 天平检定证书上扩展不确定度U 95=0.04mg ,
K 95=1.96 u 1=0.04÷1.96÷1000=2×10⁻⁵
3.1.2重复性测量的不确定度u 2(m 1) 做6组实验,每组实验测量2次,结果x 1为:31.5654、24.8657、31.9135、33.0574、 30.3189、31.0159;x 2(g)为:31.5651、24.8656、31.9134、33.0570、30.3186、31.0155,平均值m 1=30.4559g ,其重复性标准偏差通过合成样本标准偏差s p 求得,属A 类。
合成样本标准偏差s p 可简化为:
p n s
s p
i i p
i i
p -⎥⎦
⎤
⎢⎣⎡=
∑∑==112=
()()[]
()
()()
1211
2
211
2
2
2
1--=
--+-∑∑==i p
i i i i p i i
i i
i n p x x n p x x
x x
式中:s i 为由第i 个样品所得的标准偏差;n i 为第i 个样品平行样测试的数目n i==2
P 为样品数目
()p p s m u g s =⨯=⨯=--1248
,1033.412
1052
坩埚和灰分质量m1的不确定度分量u m1为:
()()
g u u u m m m 42
425)1(22)1(1211033.41033.4102---⨯=⨯+⨯=
+=
3.2坩埚质量m 0的不确定度
按同样方法可求得坩埚质量m 0的不确定度分量为:
()()
g u u u m m m 42
42
5)0(22)0(1201076.21075.2102---⨯=⨯+⨯=
+=
3.3样品质量m 的不样品坩埚质量m 的不确定度分量为:
()()
g u u u m m m 42
42
5)(22)(121014.11012.1102---⨯=⨯+⨯=
+=
4、合成标准不确定度
()
()()()
g
u m m m u m u m u m
m m x 42
42
32
4
22
422
2
210202
212
1036.21014.11034.61076.246.01033.446.011-----⨯=⨯⨯⨯+⨯⨯+⨯⨯=⋅⎥⎦⎤⎢⎣⎡-+⋅⎥⎦⎤⎢⎣⎡-+⋅⎥⎦⎤⎢⎣⎡=
合成相对标准标准不确定度
%011.01001712
.21036.24=⨯⨯=-rel
u
根据JJF1135-2005和EURACHEM/CITAC 量化分析测量不确定度指南,在化学分析结果不确定度评定中,推荐采用k=2计算扩展不确定度U
U=2×0.011=0.022%
食品中灰分为(1.38±0.02)%。
食品中灰分测定操作规程
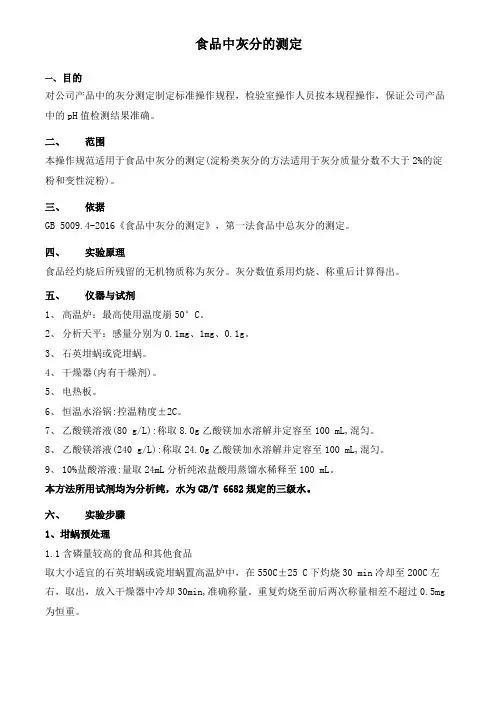
食品中灰分的测定一、目的对公司产品中的灰分测定制定标准操作规程,检验室操作人员按本规程操作,保证公司产品中的pH值检测结果准确。
二、范围本操作规范适用于食品中灰分的测定(淀粉类灰分的方法适用于灰分质量分数不大于2%的淀粉和变性淀粉)。
三、依据GB 5009.4-2016《食品中灰分的测定》,第一法食品中总灰分的测定。
四、实验原理食品经灼烧后所残留的无机物质称为灰分。
灰分数值系用灼烧、称重后计算得出。
五、仪器与试剂1、高温炉:最高使用温度崩50°C。
2、分析天平:感量分别为0.1mg、1mg、0.1g。
3、石英坩蜗或瓷坩蜗。
4、干燥器(内有干燥剂)。
5、电热板。
6、恒温水浴锅:控温精度±2C。
7、乙酸镁溶液(80 g/L):称取8.0g乙酸镁加水溶解并定容至100 mL,混匀。
8、乙酸镁溶液(240 g/L):称取24.0g乙酸镁加水溶解并定容至100 mL,混匀。
9、10%盐酸溶液:量取24mL分析纯浓盐酸用蒸馏水稀释至100 mL。
本方法所用试剂均为分析纯,水为GB/T 6682规定的三级水。
六、实验步骤1、坩蜗预处理1.1含磷量较高的食品和其他食品取大小适宜的石英坩蜗或瓷坩蜗置高温炉中,在550C±25 C下灼烧30 min冷却至200C左右,取出,放入干燥器中冷却30min,准确称量。
重复灼烧至前后两次称量相差不超过0.5mg 为恒重。
1.2淀粉类食品先用沸腾的稀盐酸洗涤,再用大量自来水洗涤,最后用蒸馏水冲洗。
将洗净的坩蜗置于高温炉内,在900°C±25°C下灼烧30min,并在干燥器内冷却至室温,称重,精确至0.0001g。
2、称样含磷量较高的食品和其他食品:灰分大于或等于10g/100g的试样称取 2 g—3g(精确至0.0001g);灰分小于或等于10g/100g的试样称取3g-10g(精确至0.0001g,对于灰分含量更低的样品可适当增加称样量)。
饲料中盐酸不溶灰分测定不确定度评定

饲料中盐酸不溶灰分测定不确定度评定作者:余春华来源:《现代农业科技》2018年第01期摘要本文根据《饲料中盐酸不溶灰分的测定》(GB/T 23742—2009)测量饲料中盐酸不溶灰分的含量,并依据《测量不确定度评定与表示》(JJF 1059.1—2012)对检测结果进行了不确定度的评定。
结果表明,饲料中盐酸不溶灰分测定的扩展不确定度为±0.012%。
该评定结果可用于检测时的合格判定等。
关键词饲料;盐酸不溶灰分;不确定度评定中图分类号 S816.17 文献标识码 A 文章编号 1007-5739(2018)01-0228-02盐酸不溶灰分是指在规定的条件下不溶于稀盐酸的灰分。
同时这部分灰分也不会被动物吸收,从而影响动物的消化率。
当检测结果处于临界值时,很容易造成误判,因而评定不确定度具有重要意义。
本文将根据《测量不确定度评定与表示》(JJF 1059.1—2012)[1],评估饲料中盐酸不溶灰分测定的不确定度。
1 测量方法1.1 测量依据根据《饲料中盐酸不溶灰分的测定》(GB/T 23742—2009)[2]测量饲料中盐酸不溶灰分的含量。
原理:通过灰化将试样中的有机物分解,获得的灰分用盐酸处理,过滤混合物,然后干燥,称取残渣的质量。
1.2 仪器及试剂规格本试验用水符合《分析实验室用水规格和试验方法》(GB/T 6682—2008)三级水规格,所用试剂均为分析纯。
试验中所使用的玻璃器皿均为A级。
测量仪器为分析天平、马弗炉、干燥箱、电热板。
1.3 试验方法1.3.1 样品制备。
试样制备按《动物饲料试样的制备》(GB/T 20195—2006)[3]执行。
1.3.2 试样称量。
将坩埚放入马弗炉中,于550 ℃条件下灼烧30 min以上,移入干燥器中冷却至室温,称重精确至 0.001 g。
称量5 g试样至恒重的坩埚中,精确至0.001 g。
1.3.3 测定。
将盛有试样的坩埚放在电热板上,逐渐加热至试样炭化,转入马弗炉中,设定温度为550 ℃,灼烧3 h,仔细观察灰分中是否有碳粒,如果没有碳粒,将坩埚放入马弗炉中继续灼烧1 h[4]。
食用菌中灰分测定结果的不确定度评定
食用菌中灰分含量是食用菌品质判定的重要指标之一,如国家标准GB/T 23189-2008《平菇》中规定平菇灰分含量(以干重计)≤8.0%[1],GB/T 6192-2008《黑木耳》中规定黑木耳灰分含量应≤6.0%[2]。
灰分测定结果的质量关系到食用菌品质评价是否准确,为了评定灰分测定结果的准确性,通常用不确定度进行评定。
本文依据国家标准GB/T 12532-2008《食用菌灰分测定》中的分析步骤[3],对食用菌中灰分含量进行了测定,并对所得测定结果进行了不确定度评定。
1测定方法与数学模型1.1测定方法将洗净的空坩埚放入高温炉中,525℃±25℃下灼烧1h,冷至200℃后,将坩埚移入干燥器中,冷却至室温,称重,重复灼烧、冷却、称重,直至恒重,即前后两次称量质量差不超过0.0002g。
称取4.0~25.0g 试样(精确至0.0001g)于灼烧至恒重的坩埚中,先以小火加热使试样充分炭化至无烟,再将炭化完全的试样放入高温炉中,于525℃±25℃反复灼烧、冷却、称重,直至恒重。
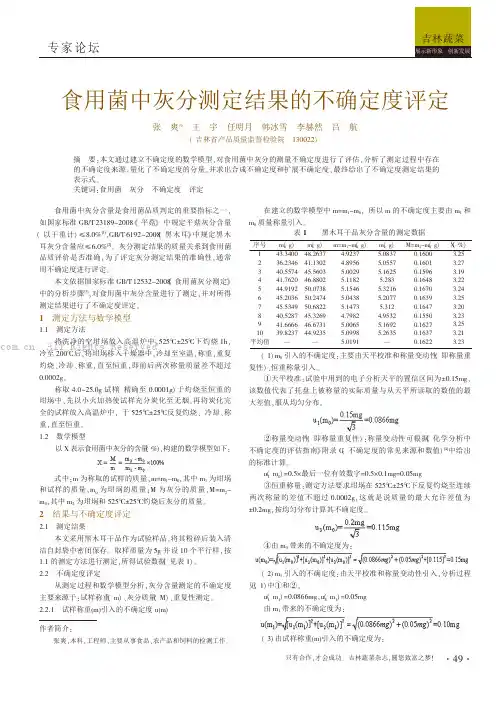
1.2数学模型以X 表示食用菌中灰分的含量(%),构建的数学模型如下:式中:m 为称取的试样的质量,m=m 1-m 0,其中m 1为坩埚和试样的质量,m 0为坩埚的质量;M 为灰分的质量,M=m 2-m 0,其中m 2为坩埚和525℃±25℃灼烧后灰分的质量。
2结果与不确定度评定2.1测定结果本文采用黑木耳干品作为试验样品,将其粉碎后装入清洁自封袋中密闭保存。
取样质量为5g 并设10个平行样,按1.1的测定方法进行测定,所得试验数据(见表1)。
2.2不确定度评定从测定过程和数学模型分析,灰分含量测定的不确定度主要来源于:试样称重(m )、灰分质量(M )、重复性测定。
2.2.1试样称重(m)引入的不确定度u(m)在建立的数学模型中m=m 1-m 0,所以m 的不确定度主要由m 1和m 0质量称量引入。
小麦粉灰分测量结果不确定度的评定

M
线性 线性 恒重 天平校准 分辨力 天平校准
把坩埚放在高温炉口片刻 , 再移入炉膛内 , 在 500 ̄550 ℃下灼烧 2 ̄3 小时
取出坩埚冷却至室温 , 称重 , 再灼烧 30 分钟至恒重
m1
m2
分辨力
图2
不确定度的主要来源
计算小麦粉中灰分含量
4
不确定度分量的量值及其相对贡献
小麦粉灰分的标准不确定度为 2.72%; 表 1 中列出
参 考 文 献 [ 1 ] GB/T5505- 1985 《 粮食、 油料检验灰分测定法》 [ 2 ] 测量不确定度表达指南 [M]. 北京 : 中国计量出版社 , 1994. [ 3 ] 测量不确定度表达 [M]. 北京 : 中国计量出版社 , 1999. [ 4 ] 中 华人民共和国技术规范 JJF1059- 1999 , 测量不确定度表达
又 m′ =m1- m0=m1+0m2- m0, m″ =m2- m0=0m1+m2- m0 其相关系数 , m″ )= r( m′
5.4
各分量的相对贡献 将每个 分 量 的 标 准 不 确 定度 换 算 成 对 被 测 量 灰 分
产生的标准不确定度 , 除以灰分测量结果的合成标准不
1× 0+0× 1+1× 1 =0.5 !( 1+0+1) ( 0+1+1)
6
结论
本文通 过 对 影 响 样 品 测 试过 程 的 不 确 定 度 分 量 进
行分析和量化 , 求出被测量 (灰分 )的标准不确定 度 和扩 展不确定度 , 给出了各分量对总测量不确定度的相对贡 献 , 对如何确定小麦粉中灰分测量结果不确定度进行了 系统评定 , 建立了小麦粉中灰分测量结果不确定度的评 定方法。
[S]. 北京 : 中国标准出版社 , 1999.
灰分不确定度评定
灰分不确定度评定
灰分是表示固体样品中非有机物质质量的指标,通常来说,灰分的确定度是通过实验室的分析方法测定得出的。
然而,由于样品本身的特殊性、分析仪器的误差等因素,灰分的实际值并非绝对准确的,因此需要对其不确定度进行评定。
灰分的不确定度评定可以通过以下步骤来实现:
1. 确定灰分实际值的测量误差来源,包括样品制备、测量仪器等因素。
2. 对测量误差来源进行逐一分析,确定其产生误差的类型和大小。
3. 将误差类型、大小和产生的可能性进行综合,确定灰分测量结果的不确定度。
4. 使用统计方法(如标准偏差、置信区间等)对灰分测量结果进行评估,得出最终的测量结果和不确定度范围。
需要注意的是,灰分的不确定度评定是一个相对复杂的过程,需要严谨的实验设计和分析。
在评定过程中,应该充分考虑各种因素的影响,尽可能确保结果的准确性和可靠性。
灰分测定实验报告讨论(3篇)

第1篇一、实验背景灰分测定是分析化学中的一项基本实验技术,主要用于测定物质中无机成分的含量。
灰分含量可以反映物质的纯净程度,对于食品、药品、土壤等物质的品质评价具有重要意义。
本实验旨在通过测定粮食灰分含量,了解不同品种、土壤、气候、肥料及灌溉等条件对粮食灰分含量的影响。
二、实验目的1. 掌握粮食灰分测定的原理和方法;2. 了解不同品种、土壤、气候、肥料及灌溉等条件对粮食灰分含量的影响;3. 学会使用高温炉、分析天平、瓷坩埚等仪器设备;4. 提高实验操作技能和数据处理能力。
三、实验原理灰分测定原理:将试样在高温下灼烧,使有机物质氧化成气体逸出,残留的无机物质即为灰分。
通过称量灰分的质量,可以计算出试样中无机成分的含量。
四、实验方法本实验采用550℃灼烧法进行灰分测定。
1. 样品处理:将粮食样品在105℃下烘干至恒重,然后研磨成粉末。
2. 灼烧:将研磨好的样品放入瓷坩埚中,用高温炉在550℃下灼烧30~60分钟。
3. 冷却:将灼烧后的瓷坩埚放入干燥器中冷却至室温。
4. 称量:用分析天平称量瓷坩埚及其中灰分的质量。
5. 计算灰分含量:灰分含量(%)=(灰分质量/试样质量)×100%五、实验结果与讨论1. 不同品种粮食灰分含量的差异实验结果显示,不同品种粮食的灰分含量存在明显差异。
如小麦籽粒全粒灰分的质量分数(占干物)约为 1.7%,胚乳中灰分的质量分数约为0.6%;加工精度高的米、面灰分含量低,反之则高。
这可能与不同品种粮食的化学成分和结构有关。
2. 土壤、气候、肥料及灌溉等条件对粮食灰分含量的影响实验结果显示,土壤、气候、肥料及灌溉等条件对粮食灰分含量有显著影响。
例如,土壤中无机盐的含量、气候条件、肥料种类及施用量、灌溉方式等都会影响粮食的灰分含量。
这说明,在农业生产中,应充分考虑这些因素,以优化粮食品质。
3. 灼烧温度对灰分测定结果的影响实验结果显示,灼烧温度对灰分测定结果有一定影响。
当灼烧温度过高时,可能导致部分无机物质挥发,从而影响测定结果;当灼烧温度过低时,可能导致有机物质未完全氧化,同样影响测定结果。
测定人参水分、总灰分、酸不溶性灰分含量的不确定度评估
b .由供 试样 品 干燥过 程 中或 灰 化过 程 中所 引起 的不 确定 度 , 为 u( ; 记 zm) C .由平 行 试 验 数 据 重 复 性 引起 的 测 量 不 确 定
度, 记为 u ( 。 3m)
43 1 供试 样 品称量 带来 的不确 定度 u( 的计 算 .. m)
称 量 178 9 人 参 样 品 , 10C~ 15 . 28 g 经 0 ̄ 0 ℃温 度 下干
I3样 品重量 T: I
燥5, h 至恒重后精密称定 , 品中水分含量数据见表 样
l 。
4 2 测定人参水分 、 . 总灰分 、 酸不溶性灰分 的不确定 度 主要 来源 于样 品 的质 量
一
1 2 1 2 人参 属 草 本 根类 少 含 挥 发 性 成 分 的药 材 , .. .
洗 于滤 纸上 , 洗 涤至洗 液不 显氯 化 物反 应 为 止 。滤 并 渣 连 同滤 纸移 制 置 同 一 坩 埚 中 , 干燥 , 灼 至 恒 重 。 炽
适合 采 用此 法测 定水分 含量 。 12 13 测 定方 法 : 密称 取供 试 品 2 g 平铺 于 .. . 精 —3 , 干燥至 恒重 的扁 型称 量瓶 中 , 度 不 超过 5 厚 mm, 密 精 称 定 。打开瓶 盖 , loC ̄ 15 在 o ̄ o ℃干燥 5 , 瓶 盖盖 h将 好 , 置 干燥器 中 , 移 冷却 3 mi, 0 n 精密 称 定 。再 在上 述 温 度干 燥 1 , h 冷却 3 mi, 重 , 0 n称 直至 连续 两次 称重 的 差异 不 超 过 5 mg为止 。根 据 减 失 的重 量 , 算 供 试 计
分 的含 量 ( ) 。
112 总灰 分 、 不溶 性灰 分含量 测定 的标 准依 据 .. 酸 标准 依据 : 中华人 民共 和 国药典 20 0 5年版 , 部 一
浅析食品中灰分含量测定的关键点
3 . 5 坩 埚 的 取 出
3 . 2 样 品 的 预 处 理
坩埚从高温炉 中取 时 , 要放在炉 口停 留片刻 , 使坩埚 冷却 , 样 品 炭 化 时 一 定 要 小 火 缓 慢 进 行 , 只允 许 发 烟 不 准 起 火 , 以 防止因温度巨变而使坩埚破裂 。 灼烧后 的坩埚应冷却到2 0 0 。 c 以下
最是 保 障 检 验 结 果 准 确 性 的 基 石 。
关键词 : 灰分; 炭化 ; 灼烧 ; 灰 化
1 概 述
碳粒易被包住 , 灰化不完全 。
样 品的炭化是样 品放入高温 炉之前的必要前提 , 将样 品均匀 1 . 1 灰 分 的概 念 地放在坩 埚内 , 置 于电炉上缓慢加热至不再 冒烟为止 。因为灰化 食 品经高温灼烧后所遗 留的无 机物称为灰分 , 其成 分主要是 条件 是将 试样放人达到规定温度 的高温炉 内 , 如果不经 炭化直接 钾、 钠、 钙、 铁、 硅、 磷等元素的氧化 物或无机盐 。 则试 样会 急剧灼烧 , 一部分灰分将 飞散 , 造 成检验结 食品灰化后 , 残 留物 与食品 中原 有 的无机物 并不相 同 , 有些 将试 样放人 , 有些样 品会 因高温发生膨 胀而溢 出坩 无机物可能会挥发散失 ( 含氯 的无 机物中 的部分氯 ) , 而某些有机 果偏 低。如粉丝等 。此外 , 组分 , 如碳 则 可 能 经 一 系 列 变 化 而 形 成 了无 机盐 一 碳 酸 钠 。因此 严 埚 , 致使此次检验失败 。如砂糖等。 样品灰化 后应成灰 白色 , 个别 样 品比较难灰 化 , 灰化 后依 然 格说来应把灼烧后的残留物叫粗灰分 。 呈黑色 , 没有灰化完全 , 为了使样 品达 到完 全灰化可添加硝 酸 、 过 1 . 2 灰 分 的分 类 碳酸铵等助灰剂 , 这类物质在灼烧 后完全消失 , 不增加 残 灰分有 水溶性 灰分与 水不溶性 灰分 。水溶 性灰分 大部分 为 氧化氢 、 但可起 到加速灰化 的作用 。例 如灰分 中杂有炭微粒 , 样 钾、 钠、 钙、 镁等化合物及 可溶 性盐 类 ; 水 不溶性灰分 除泥沙外 , 还 灰 的重量 , 有铁 、 铝等金属氧化物 和碱 土金属的碱式磷 酸盐 。水不溶性 灰分 品冷却后逐滴加入硝酸( 1 : 1 ) 溶液4 — 5 滴, 以加速灰化 。 分为酸溶性灰分 和酸不溶性灰分 。酸不溶性灰分 大部 分为泥沙 , 3 . 4 灼烧温度及灰化时间 在 测 定 样 品 的 灰 分 时 ,应 根 据 样 品 的 标 准 要 求 设 定 灼 烧 温 包 括 存 在 食 品 中 的二 而影 响测定 的结果 。也不允许样 品 再移入干燥器 中, 否则因热的对流作用 , 易造 成残灰飞散 , 冷却 的 有 喷溅现象 , 否则造成结果不准确 。由此 可见 , 对于不 同的样 品 , 速度也慢 。如若放入干燥器 中, 干燥器 内形成较大真空 , 盖子不宜 样 品 的 预处 理 显得 格 外 重 要 。 打开。 对 于 各 种 样 品 应 取 多 少 克 应 根 据 样 品种 类 而 定 , 另 外 对 于 一 4 结 论 些 不能直接进行灰化 的样 品首先进行预处理才能再灰化。液体样 食 品 中 除 含 有 大 量 的 有 机 物 质 外 ,还 含 有 较 丰 富 的 无 机 成 品需先在水 浴上蒸 十湿样 , 不 能用高温 炉直接灰 化 , 否 则 样 品沸 分 , 这些无 机成分维 持人体 的正 常生理功 能 , 在构 成人体 组织方 腾会 飞溅 , 使样品损失 , 影 响检验结果 。含水分多的样 品应先在干 面有十分 重要 的作用 。 燥 箱内干燥 ,富含脂肪 的样 品则需准确称取 制备均匀 的试样 , 先 在食品检验 中, 灰分 用来评定食 品是否卫生 、 有没有污染 、 判 提 取脂 肪 , 再 将 残 留 物 移 人 已 知 重 量 的坩 埚 中 , 进 行 炭 化 。 对 含 断食 品是否掺假 、 评 价营养 的参考 指标 。测定灰 分具 有十分重要 糖、 蛋 白质 、 淀粉 的样 品在炭化 前加几滴植物 油 , 防止发泡 。对水 的意义 。只有完全掌握 了灰 分含量测定 的关 键点 , 才能得到具有 分 含量较少 的同体试样 , 取适量粉碎 均匀 的试样 于已称取重量 的 准确性 、 权威性 的检验结果。 坩 埚 中 直接 进 行 炭 化 。 参 考 文 献
食品灰分的不确定度分析
重量法测定食品中灰分的不确定度分析1、材料与方法1.1 实验仪器:梅特勒-托利多1/万电子天平 高温马弗炉1.2测定方法:按照GB/T5009.4-2003中的测定方法,用电子天平称取样品置马弗炉中550℃灼烧4h ,冷至200℃取出,放入干燥器中冷却30min 后准确称量,重复灼烧至前后2次称量相差小于0.5mg 。
1.4计算方法10001⨯-=mm m x (g/100g ) 2、不确定度来源分析测定过程中的不确定度来源有:(1)坩埚和灰分质量m 1的不确定度; (2)坩埚质量m 0的不确定度(3)样品质量称量m 的不确定度。
3、不确定度分量的计算3.1坩埚和灰分质量的不确定度分量由电子天平校准的不确定度u 1(m 1)和重复性测量的不确定度u 2(m 1)3.1.1电子天平校准的不确定度u 1天平检定证书上扩展不确定度U 95=0.04mg , K 95=1.96u 1=0.04÷1.96÷1000=2×10⁻⁵ 3.1.2重复性测量的不确定度u 2(m 1)做6组实验,每组实验测量2次,结果x 1为:31.5654、24.8657、31.9135、33.0574、30.3189、31.0159;x 2(g)为:31.5651、24.8656、31.9134、33.0570、30.3186、31.0155,平均值m 1=30.4559g ,其重复性标准偏差通过合成样本标准偏差s p 求得,属A 类。
合成样本标准偏差s p 可简化为:p n ss pi i pi ip -⎥⎦⎤⎢⎣⎡=∑∑==112=()()[]()()()121122112221--=--+-∑∑==i pi i i i p i ii ii n p x xn p x xx x式中:s i 为由第i 个样品所得的标准偏差;n i 为第i 个样品平行样测试的数目n i==2P 为样品数目 坩埚和灰分质量m1的不确定度分量u m1为: 3.2坩埚质量m 0的不确定度按同样方法可求得坩埚质量m 0的不确定度分量为: 3.3样品质量m 的不样品坩埚质量m 的不确定度分量为: 4、合成标准不确定度合成相对标准标准不确定度根据JJF1135-2005和EURACHEM/CITAC量化分析测量不确定度指南,在化学分析结果不确定度评定中,推荐采用k=2计算扩展不确定度UU=2×0.011=0.022%食品中灰分为(1.38±0.02)%。
批煤的灰分检测结果的不确定度的评定
v 2 。 赢 删 2 叫
( 三) 天平称量带来的不确定度的评定 天 平 计 量证 书 中给 出 了 ±0 . 2 m g的 线 性 分 量 ,该 数 值 代 表 了 天平上被称量 的实际质量与从天平所读取的数值的最大差值 。线 性分量被假设成矩形分布 , 换算成标准 不确定度为 : 0 . 2 / 3 / 2 = 0 . 1 2
其 估 算 值 可 靠程 度 为 9 0 %, 故 自由度 为 :
1 1 一
Hale Waihona Puke = l 6 ( 五) 扩 展 不 确 定 度 评 定
取 置信 概 率 P = 9 5 % , K 。 5 = 1 . 9 6 U = K P U h ( M a d ) = 1 . 9 6 ×0 . 0 3 3 7 9 = 0 . 0 7
样、 灰分测定并对灰分测定全过程 的不确定度各分量进行分析 、 计 算、 合成 , 初步结论如下: ( 1 ) 在整 个实验室不确定度评定 中, 采制化三个环节 , 其 中采 样不确定度 为 0 . 1 3 3 , 制 样 不 确 定度 为 0 . 0 6 3 , 化验 M 的 不 确 定度分别为 0 . 0 7 、 0 . 0 9 , 说明采样 环节对不确定度的影响最大 。 ( 2 ) 根据 M a d 、 A a d 测 定结 果 合 成 标 准 不 确 定 度 , 重 复 性 和 干 燥 ( 灼烧) 后称量质量对不确定度影响较大 。 所 以在煤质检验工作中, 要严 格执 行 国 家 标 准 , 降低 重 复 性 和 干 燥 ( 灼烧 ) 后 称 量 质 量 导 致 的 不确 定 度 , 最大 程 度 提 高检 测 结果 准 确 度 和精 密度 。 ( 3 )U 的不 确 定 度 为 0 . 0 7 , 小于其重复性限 0 . 2 0 ; A 的不 确 定度 分别 为 0 . 0 9 , 小于 其 重 复 性 限 0 . 3 0 ; A 的不 确 定度 为 0 . 3 0 , 小 于其 重 复 性 限 0 . 3 1 和 再 现 临 界差 值 0 . 5 0 。