
ddpcr绝对定量拷贝数计算
ddpcr绝对定量拷贝数计算
做PCR的时候经常需要计算DNA拷贝数(Copy Number),比较烦,
用下面的方法这就方便多了。其实计算方法是相通的,只不过一个是
带有分步推理过程,一个是直接计算而已!
一、分步推理如何计算核酸拷贝数
1A260吸光度值=dsDNA 50ug/ml=ssDNA 33ug/ml=ssRNA 40ug/ml
核酸浓度=(OD260)×稀释倍数×(33或40或50)=ng/ul
MW代表克/摩尔,单位dolton:1dolton即表示1g/mol
1摩尔=6.02×10²³摩尔分子(拷贝数)
平均分子量(MW):dsDNA=碱基数×660道尔顿/碱基
ssDNA=碱基数×330道尔顿/碱基
ssRNA=碱基数×340道尔顿/碱基
得到拷贝数计算公式:6.02×10²³拷贝数/摩尔×(浓度)/(MW
g/mol)=copies/ml.
即(6.02×10²³)×(g/ml)/(DNA length×660)=copies/ml.
或(6.02×10²³)×(ng/ul×10-9)/(DNA length×
660)=copies/ul.
例:3000碱基质粒,浓度100 ng/ul
MW=3000bp×660dalton/bp=1.98×106daltons,即1mol=1.98×
106g(100ng×10-9)g/1.98×106=摩尔数
copy数=摩尔数×6.02×1023=3×10¹⁰copies/ul.
如何计算拷贝数?
计算方法:(6.02×10²³拷贝数/摩尔)×(浓度g/ml)/(MW
g/mol)=copies/ml
[平均分子量(MW g/mol):dsDNA=(碱基数)×(660道尔顿/碱基);
ssDNA=(碱基数)×(330道尔顿/碱基);ssRNA=(碱基数)×(340道尔
顿/碱基)]
pcr结果分析ct值计算公式
pcr结果分析ct值计算公式
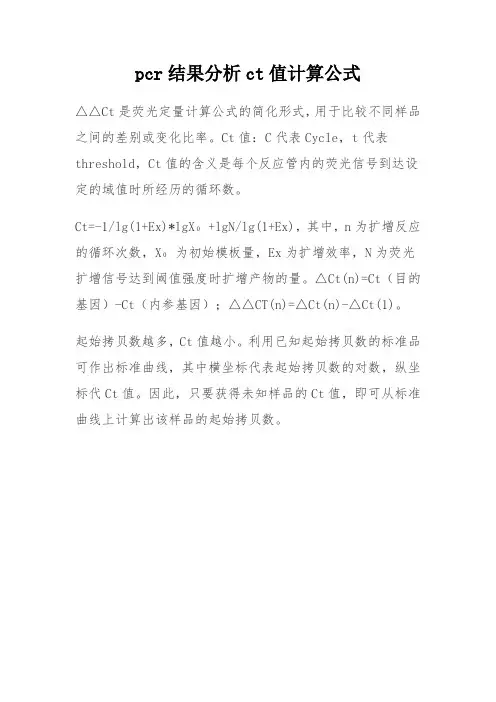
△△Ct是荧光定量计算公式的简化形式,用于比较不同样品之间的差别或变化比率。
Ct值:C代表Cycle,t代表threshold,Ct值的含义是每个反应管内的荧光信号到达设定的域值时所经历的循环数。
Ct=-1/lg(1+Ex)*lgX₀+lgN/lg(1+Ex),其中,n为扩增反应的循环次数,X₀为初始模板量,Ex为扩增效率,N为荧光扩增信号达到阈值强度时扩增产物的量。
△Ct(n)=Ct(目的基因)-Ct(内参基因);△△CT(n)=△Ct(n)-△Ct(1)。
起始拷贝数越多,Ct值越小。
利用已知起始拷贝数的标准品可作出标准曲线,其中横坐标代表起始拷贝数的对数,纵坐标代Ct值。
因此,只要获得未知样品的Ct值,即可从标准曲线上计算出该样品的起始拷贝数。
线粒体拷贝数 计算公式
线粒体拷贝数计算公式全文共四篇示例,供读者参考第一篇示例:线粒体是细胞中的一个重要细胞器,主要功能是产生细胞所需的能量。
线粒体内含有自己的DNA,与细胞核的DNA不同。
线粒体的DNA含有一些特殊的序列,可以用来计算细胞内线粒体的拷贝数。
线粒体拷贝数的计算可以帮助我们更好地了解细胞的代谢状态,以及细胞的功能活动。
在本文中,我们将介绍线粒体拷贝数的计算公式及其应用。
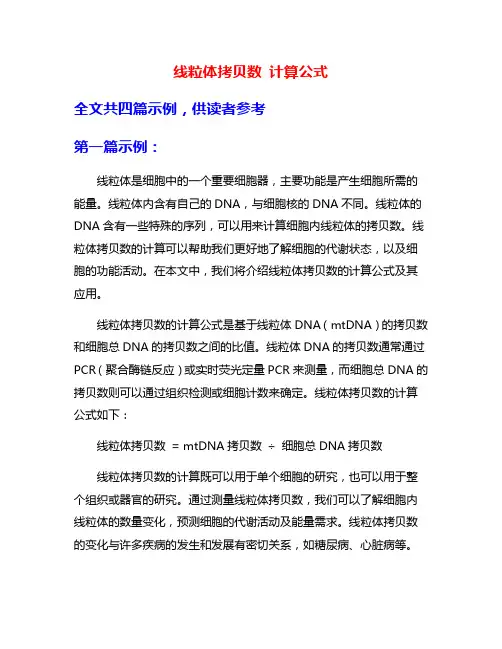
线粒体拷贝数的计算公式是基于线粒体DNA(mtDNA)的拷贝数和细胞总DNA的拷贝数之间的比值。
线粒体DNA的拷贝数通常通过PCR(聚合酶链反应)或实时荧光定量PCR来测量,而细胞总DNA的拷贝数则可以通过组织检测或细胞计数来确定。
线粒体拷贝数的计算公式如下:线粒体拷贝数= mtDNA拷贝数÷ 细胞总DNA拷贝数线粒体拷贝数的计算既可以用于单个细胞的研究,也可以用于整个组织或器官的研究。
通过测量线粒体拷贝数,我们可以了解细胞内线粒体的数量变化,预测细胞的代谢活动及能量需求。
线粒体拷贝数的变化与许多疾病的发生和发展有密切关系,如糖尿病、心脏病等。
线粒体拷贝数的计算对于研究疾病的发病机制及治疗方法具有重要的意义。
线粒体拷贝数的计算还可以用于研究不同细胞类型之间的线粒体数量差异。
在心肌细胞中线粒体拷贝数往往较高,因其需要大量能量来维持心肌的收缩功能。
而在肝细胞中,线粒体拷贝数也相对较高,因为肝细胞负责代谢和解毒。
不同细胞类型之间的线粒体拷贝数差异反映了细胞的功能特异性和代谢活动。
除了在生理学和疾病研究中的应用,线粒体拷贝数的计算还可以用于评估环境压力对生物体的影响。
环境因素如UV辐射、氧化压力等都可以影响线粒体的数量和功能,导致细胞代谢紊乱和细胞损伤。
通过测量线粒体拷贝数的变化,我们可以评估环境因素对细胞的影响,为环境保护和生物安全提供科学依据。
第二篇示例:线粒体是细胞内的一种细胞器,其主要功能是产生能量。
线粒体内含有自己的DNA,与细胞核DNA不同。
定量PCR的实验步骤。

定量PCR的实验步骤一、标准曲线的标准DNA样品准备1.将目的片段进行克隆,对克隆得到的阳性菌落进行质粒DNA的提取和纯化(试剂盒),纯化后的质粒DNA纯度用DO260/DO280的比值来鉴定,纯的DNA比值应该在1.8-1.9之间,如果比值大于1.9的时候表示有RNA污染,小于1.6的时候表示有蛋白质的污染(DO260的1OD值相当于50ng/ul的双链DNA 或33ng/ul的单链DNA或40ng/ul的RNA);2.采用紫外分光光度法(DO260 nm)测定质粒DNA的吸光度DO260值为A,(B=1DO260=50 ng/ul),由于载体质粒序列和插入的目标片段的序列都是已知的,这样通过核苷酸的相对分子量和标准品序列信息估算出单个质粒DNA (阳性质粒)的分子量C (ng/mol),进而计算标准品的拷贝数D(copy/uL):拷贝数D=A×BC×6.02×1023(copy/ul)3.将2步骤中计算出来的已知拷贝数的质粒DNA以10倍为梯度进行稀释,稀释7个系列(各个梯度的浓度一般为101~107),作为标准曲线的DNA模板;二、未知样品的定量标定模板质粒DNA每个梯度设置3个平行样。
未知样品设置2个平行样,同时设置一个没有质粒DNA的阴性对照。
(定量实验,误差是不可避免的,设立平行样,对数据进行统计处理,可以将误差降低到最小,以满足小样本统计的要求;确保数据的有效性,排除假阳性的干扰,必须设置阴性对照,阳性对照有标准样品就做,没有标准样品就可以省略不做);2.按照下面的程序进行荧光定量PCR反应:95℃ 3 min95℃10 s58℃20 s 40个循环72℃20 s95℃30 s58℃10 s 溶解曲线,并且在72℃和58℃时候读盘。
95℃3.程序完成后进行溶解曲线分析,确定反应过程的特异性;同时用琼脂糖凝胶电泳对定量PCR的产物进行检验;4.根据求得的未知样品中目的基因的拷贝数E( copy/ul)以及根据相关文献记载的单个细胞中含有的目标基因的拷贝数F(copy/cell,在相关的文献中能够找到假定的每个细胞中含有的目的基因的拷贝数),进而计算出单位样品中所含有的细胞当量数CEN:CEN=EF(cell/ul)这样既对目标基因进行了定量也对细胞数进行了定量(用细胞当量数表示)荧光定量PCR为什么使用外标定量,而不是内标定量?A、内标对实时荧光定量PCR的影响若在待测样品中加入已知起始拷贝数的内标,则PCR反应变为双重PCR,双重PCR反应中存在两种模板之间的干扰和竞争,尤其当两种模板的起始拷贝数相差比较大时,这种竞争会表现得更为显著。
DNA拷贝数的计算方法
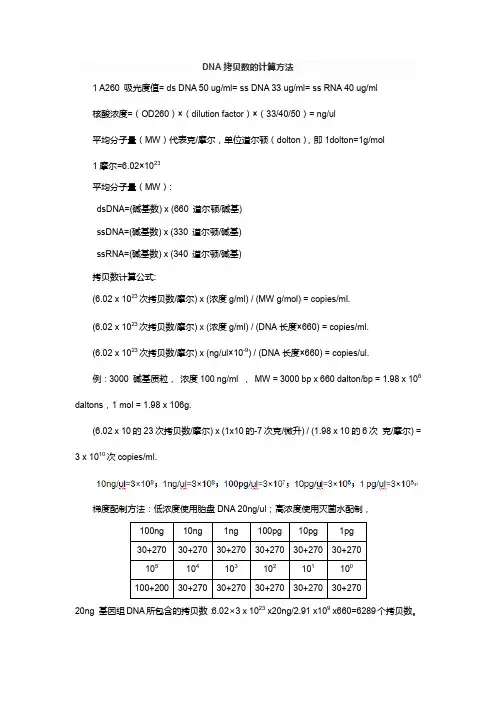
DNA拷贝数的计算方法1 A260 吸光度值= ds DNA 50 ug/ml= ss DNA 33 ug/ml= ss RNA 40 ug/ml核酸浓度=(OD260)×(dilution factor)×(33/40/50)= ng/ul平均分子量(MW)代表克/摩尔,单位道尔顿(dolton),即1dolton=1g/mol1摩尔=6.02×1023平均分子量(MW):dsDNA=(碱基数) x (660 道尔顿/碱基)ssDNA=(碱基数) x (330 道尔顿/碱基)ssRNA=(碱基数) x (340 道尔顿/碱基)拷贝数计算公式:(6.02 x 1023次拷贝数/摩尔) x (浓度g/ml) / (MW g/mol) = copies/ml.(6.02 x 1023次拷贝数/摩尔) x (浓度g/ml) / (DNA长度×660) = copies/ml.(6.02 x 1023次拷贝数/摩尔) x (ng/ul×10-9) / (DNA长度×660) = copies/ul.例:3000 碱基质粒,浓度100 ng/ml ,MW = 3000 bp x 660 dalton/bp = 1.98 x 10⁶ daltons,1 mol = 1.98 x 10⁶g.(6.02 x 10的23次拷贝数/摩尔) x (1x10的-7次克/微升) / (1.98 x 10的6次克/摩尔) = 3 x 10¹⁰次copies/ml.梯度配制方法:低浓度使用胎盘DNA 20ng/ul;高浓度使用灭菌水配制,20ng 基因组DNA所包含的拷贝数:6.02×3 x 1023 x20ng/2.91 x109 x660=6289个拷贝数。
拷贝数换算

拷贝数换算小鼠基因组大小约为6×10⁹Bp,则相对分子质量(MW)=6×109 Bp×660 Dalton1拷贝小鼠基因组的质量=MW/阿伏伽德罗常数≈6.6×10-12 g 取400 ng野生型基因组DNA,按照以下公式计算对应的1细胞1拷贝质粒DNA的量,将两者混合作为PCR模板:W=[400×10-9/(6.6×10-12 g)]×[L×660/阿伏伽德罗常数]W:质量,g; L:质粒大小,bpC0500 的大小为5.9 Kb,取400 ng野生型基因组DNA做模板,对应的1细胞0.2拷贝的C0500质粒模板量为0.078 pg对应的1细胞1拷贝的C0500质粒模板量为0.392 pg对应的1细胞5拷贝的C0500质粒模板量为1.96 pg对应的1细胞25拷贝的C0500质粒模板量为9.80 pgC0560的大小为6 Kb,取400 ng野生型基因组DNA做模板,对应的1细胞0.2拷贝的C0560质粒模板量为0.08 pg对应的1细胞1拷贝的C0560质粒模板量为0.399 pg对应的1细胞5拷贝的C0560质粒模板量为1.995 pg对应的1细胞25拷贝的C0560质粒模板量为9.975 pgC0618的大小为9.3 Kb,取400 ng野生型基因组DNA做模板,对应的1细胞0.2拷贝的C0618质粒模板量为0.124 pg对应的1细胞1拷贝的C0618质粒模板量为0.618 pg对应的1细胞5拷贝的C0618质粒模板量为3.09pg对应的1细胞25拷贝的C0618质粒模板量为15.45 pgC0637的大小为7Kb,取400 ng野生型基因组DNA做模板,对应的1细胞0.2拷贝的C0637质粒模板量为0.093pg对应的1细胞1拷贝的C0637质粒模板量为0.465pg对应的1细胞5拷贝的C0637质粒模板量为2.325pg对应的1细胞25拷贝的C0637质粒模板量为11.625pgC0710的大小为3.8 Kb, 取400 ng野生型基因组DNA做模板,对应的1细胞0.2拷贝的C0710质粒模板量为0.05pg对应的1细胞1拷贝的C0710质粒模板量为0.252pg对应的1细胞5拷贝的C0710质粒模板量为1.26pg对应的1细胞25拷贝的C0710质粒模板量为6.3pgC0500 的大小为5.9 Kb,取100 ng野生型基因组DNA做模板,对应的1细胞0.2拷贝的C0500质粒模板量为0.0195pg对应的1细胞1拷贝的C0500质粒模板量为0.0975 pg对应的1细胞5拷贝的C0500质粒模板量为0.4875pg对应的1细胞25拷贝的C0500质粒模板量为2.4375 pgC0560的大小为6 Kb,取100 ng野生型基因组DNA做模板,对应的1细胞0.2拷贝的C0560质粒模板量为0.02 pg对应的1细胞1拷贝的C0560质粒模板量为0.1 pg对应的1细胞5拷贝的C0560质粒模板量为0.5 pg对应的1细胞25拷贝的C0560质粒模板量为2.5 pgC0618的大小为9.3 Kb,取100 ng野生型基因组DNA做模板,对应的1细胞0.2拷贝的C0618质粒模板量为0.031pg对应的1细胞1拷贝的C0618质粒模板量为0.155 pg对应的1细胞5拷贝的C0618质粒模板量为0.775pg对应的1细胞25拷贝的C0618质粒模板量为3.875pgC0637的大小为7Kb,取100 ng野生型基因组DNA做模板,对应的1细胞0.2拷贝的C0637质粒模板量为0.023pg对应的1细胞1拷贝的C0637质粒模板量为0.116pg对应的1细胞5拷贝的C0637质粒模板量为0.581pg对应的1细胞25拷贝的C0637质粒模板量为2.91pgC0710的大小为3.8 Kb, 取100 ng野生型基因组DNA做模板,对应的1细胞0.2拷贝的C0710质粒模板量为0.0125pg 对应的1细胞1拷贝的C0710质粒模板量为0.0625pg对应的1细胞5拷贝的C0710质粒模板量为0.3125pg对应的1细胞25拷贝的C0710质粒模板量为1.5625pgC0720的大小为4.8Kb,取400 ng野生型基因组DNA做模板,对应的1细胞0.2拷贝的C0720质粒模板量为0.0638pg 对应的1细胞1拷贝的C0720质粒模板量为0.319pg 对应的1细胞5拷贝的C0720质粒模板量为1.595pg 对应的1细胞25拷贝的C0720质粒模板量为7.97pg。
定量PCR方法及数据分析
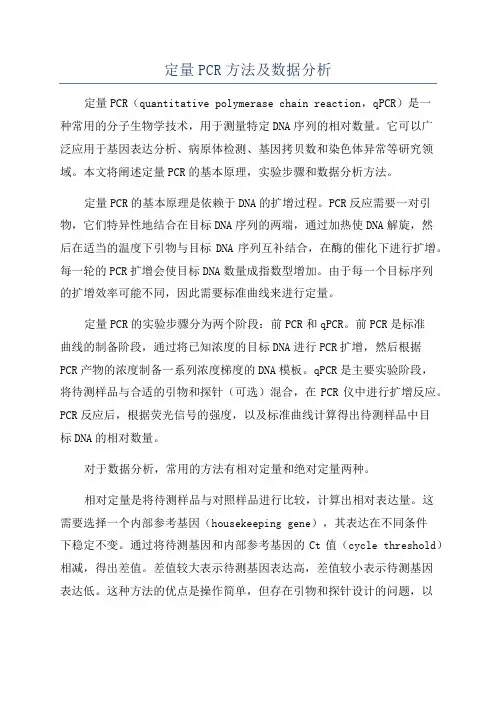
定量PCR方法及数据分析定量PCR(quantitative polymerase chain reaction,qPCR)是一种常用的分子生物学技术,用于测量特定DNA序列的相对数量。
它可以广泛应用于基因表达分析、病原体检测、基因拷贝数和染色体异常等研究领域。
本文将阐述定量PCR的基本原理,实验步骤和数据分析方法。
定量PCR的基本原理是依赖于DNA的扩增过程。
PCR反应需要一对引物,它们特异性地结合在目标DNA序列的两端,通过加热使DNA解旋,然后在适当的温度下引物与目标DNA序列互补结合,在酶的催化下进行扩增。
每一轮的PCR扩增会使目标DNA数量成指数型增加。
由于每一个目标序列的扩增效率可能不同,因此需要标准曲线来进行定量。
定量PCR的实验步骤分为两个阶段:前PCR和qPCR。
前PCR是标准曲线的制备阶段,通过将已知浓度的目标DNA进行PCR扩增,然后根据PCR产物的浓度制备一系列浓度梯度的DNA模板。
qPCR是主要实验阶段,将待测样品与合适的引物和探针(可选)混合,在PCR仪中进行扩增反应。
PCR反应后,根据荧光信号的强度,以及标准曲线计算得出待测样品中目标DNA的相对数量。
对于数据分析,常用的方法有相对定量和绝对定量两种。
相对定量是将待测样品与对照样品进行比较,计算出相对表达量。
这需要选择一个内部参考基因(housekeeping gene),其表达在不同条件下稳定不变。
通过将待测基因和内部参考基因的Ct值(cycle threshold)相减,得出差值。
差值较大表示待测基因表达高,差值较小表示待测基因表达低。
这种方法的优点是操作简单,但存在引物和探针设计的问题,以及内部参考基因选择的问题。
因此,有时候也需要进行多个内部参考基因的选择。
绝对定量是根据标准曲线计算待测样品中目标DNA的绝对数量。
标准曲线可以通过前PCR阶段制备的一系列DNA模板进行构建。
通过将已知浓度的DNA模板进行qPCR测定,得到Ct值和浓度之间的标准曲线。
微滴度PCR(ddPCR)的原理和最新应用
+
Throughput Cost
++++ + + +
+++
Low High Very High High Moderate
Abs. Quant
+ NA NA ++ ++++
ddPCR尤其适合:
基因相对表达变化差异较小(<2倍)的研究
低丰度基因或单细胞的表达分析,以及RNA编辑、等位基因差异 表达等研究
(by 澳大利亚国家计量院)
(DNA定量分析、绝对定量)
ddPCR的技术特征(二) :优秀的准确度、精密度和重复性
(肿瘤相关microRNA定量分析、方法学对比)
ddPCR的技术特征(三):对PCR抑制剂的容忍度更高
背景:验证抑制剂对ddPCR反应结果的影响 方法:采用经验证的CMV qPCR体系对UL123 和UL55进行扩增,并加入SDS、EDTA和肝素 作为抑制剂
案例2:单细胞基因表达分析
热休克蛋白在环境胁迫响应中的作用,及其与神经紊乱的关联
来自精神分裂症(SZ)患者 的神经前体细胞(NPC), 在面对环境刺激(酒精、甲 基汞)时,HSP70的表达量 会上升
单细胞ddPCR 定量HSP70 mRNA
( Yale University School of Medicine)
案例2:肝癌患者体内乙肝病毒HBV 的拷贝数检测
实验结论: 1、ddPCR的灵敏度和准确度比real-time PCR更高——131个待测样
定量PCR基本原理及方法
✓ Ct值与起始模板的关系
logN=log N0 +nlogE n=Ct 每个模板的Ct值与该模板的起始拷贝数的对数存在线性关系。利用已知起始拷贝数 的标准品作出标准曲线,根据未知样品的Ct值,即可计算出该样品的起始拷贝数。
Y轴—Ct值
6
X—起始拷贝数的对数
✓ 绝对定量——未知浓度的样品与标准曲线相比较
Excitation
R
3’
11
3’
3’
5’
QQQ
Q
5’
分子信标(Molecular Beacon Probe)
R ExcitatEiomnission Q
Excitation
12
荧光共振能量传递(FRET Probe)
Oligo 1: Fluorescein Excitation
Transfer
野生型 突变型 杂合型
21
利用熔解曲线检测基因突变 FRET探针进行熔解曲线分析确定基因型
FRET探针与模板结合时,因共振能量的传递而信号增强,而当在Tm 值时, FRET探针与PCR产物分开,荧光信号减弱。通过实时捕捉到的PCR产物在熔解过程 中荧光信号的变化,得到PCR产物的熔解曲线。因为发生基因突变的PCR产物有特定 的Tm 值,通过测定探针与PCR产物分开时的熔解温度Tm值,就能确定样品的基因型。
8
内掺式染料 SYBR-Green I
Excitation
5’
3’
SG
Emission
SG
SG
3’
SG
5’
SG
9
内掺式染料 SYBR-Green I
Excitation
SG
5’
3’
ARMS PCR and ddPCR
ddPCR&ARMS-PCR
ARMS-PCR点突变的检出率依 赖于反应条件的优化和防止引 物与靶DNA错配时可能发生的 错配延伸,这可通过调整实验 条件如:引物、靶DNA、Taq 酶的浓度和反应温度等来提高 特异性
!错配不可以是t:t,这样 即使错配也能很有效地延伸, 引物末端与模板最好选用a:a, a:g错配,其他需要摸索条件
技术应用
已知突变基因或者基因多态性进行检测
ARMS&Agar
TNF gene -308G>A polymorphism
凝胶电泳检测
ARMS&Taqman
扩增结果为:“野生”模板阻碍,“突变”引物 放大;或“突变”模板阻碍,“野生”引物放大。
ARMS&qPCR
实时荧光定量PCR
ARMS引物设计
ddPCR技术应用
上海张江转化医学研发中心
1、微滴式数字PCR(ddPCR)-肿瘤早期检测(康乃尔卡) (6600元)
2、微滴式数字PCR(ddPCR)-肿瘤早期筛查通过5mL血液一 次性检测 14种肿瘤、常见的11个肿瘤基因、60余个突变 位点,实现了癌症的超早期监测甚至细胞阶段发现肿瘤的 发生状况
软件自动分析数据,并以多种方 式显示检测结果
Readout:copies/ul Dynamicrange: 1~10,000copies/well (~330ng human gDNA)
pcr拷贝数换算滴度
pcr拷贝数换算滴度
摘要:
1.PCR拷贝数换算的重要性
2.PCR拷贝数与滴度的关系
3.PCR拷贝数换算滴度的方法
4.实际操作中的注意事项
5.总结
正文:
在进行PCR实验时,科学家们常常需要将目标DNA片段进行扩增。
在这个过程中,PCR拷贝数是一个重要的参数,它反映了目标DNA片段的扩增程度。
然而,PCR拷贝数并不能直接反映在实验结果中,我们需要将其换算为更直观的滴度。
这就是PCR拷贝数换算滴度的意义所在。
PCR拷贝数与滴度之间的关系密切。
滴度是指单位体积内DNA的数量,通常以ng/μl表示。
PCR拷贝数换算滴度是将拷贝数转换为滴度,从而更好地衡量实验结果。
这个过程是通过特定的计算公式进行的,其中涉及到扩增效率、初始模板量等因素。
那么,如何进行PCR拷贝数换算滴度呢?首先,我们需要了解实验中所使用的PCR反应的扩增效率。
通常情况下,扩增效率会在实验手册中提供。
然后,根据实验设计的初始模板量和扩增循环数,可以计算出PCR拷贝数。
最后,根据拷贝数和扩增效率,就可以计算出滴度。
在实际操作中,有一些注意事项需要提醒大家。
首先,准确测量初始模板
量是非常重要的。
其次,扩增效率的准确性也对结果有很大影响。
此外,实验过程中应严格控制温度和时间,以保证扩增反应的准确性。
总之,PCR拷贝数换算滴度是一个关键的步骤,它可以帮助我们更准确地衡量实验结果。
通过了解PCR拷贝数与滴度之间的关系,以及掌握正确的换算方法,我们可以更好地进行实验数据分析。