
全基因组扩增技术的研究进展
国外医学遗传学分册2002年第25卷第4期 ·189· 全基因组扩增技术的研究进展 金帆袁淑慧 黄荷风综述 (浙江大学医学院附属妇产科医院.浙江杭州310006)
摘要:全基因组扩增可增加微量DNA分析的遗传信息量,为实现微量DNA多基因位点分析和重复检测提供了可能.目 前已应用于植入前遗传学诊断、母体外周血胎儿细胞产前遗传学分析.及肿瘤基因分析等领域研究.是一项非常有价值的技 术。 关键词:全基因组扩增;植入前遗传学诊断;多基因多位,最 中图分类号:Q78l 文献标识码:A 文章编号:1001—1048(2002)04—0189~04
植入前遗传学诊断(preimplantation genetic diagnosis.PGD) j、母体血胎儿细胞遗传学分 析 、组织显微切割分子生物学分析 ]、法医学和 古生物学研究 等都会面对一个共同J司题:极有限 甚至单拷贝的基因组DNA.与满足多种遗传学分 析要求的矛盾。 聚合酶链反应(polymerase chain reaction, PCR)具有极高的DNA检测敏感性,多重PCR或 荧光多重PCR已成功应用于极微量和单拷贝的 DNA的多位点分析 ]。但多重PCR存在系统条件 优化困难.多对引物延伸时相互影响,产物分析时 信号相互干扰等困难,使其实际诊断位点数受限。 多色荧光原位杂交(muhicolour fluorescence in—situ hybridization,M—FISH)运用不同比例的荧 光素组合,可实现对多条染色体的同步分析,但由 于具可分辨光谱的荧光染料种类有限,目前多限于 五色FISH。而多轮FISH因多次洗脱过程.常导致 细胞核丢失,较常用仅为二轮FISH ]。“光谱核 型”(spectrum karyotyping)Ig 分析的前提条件是受 检组织细胞的染色体标本制备,应用于植入前胚 胎、母血胎儿细胞、显微切割、法医学和古生物学研 究异常困难。因此,常用的PCR和FTSH仅能提供 极有限的DNA片段或染色体区域的遗传信息,难 以满足同时检测多位点、多基因、重复检验以及全 基因组的研究需要。 全基因组扩增(whole genome amplification, WGA)__1 技术通过对微量组织,甚至单个细胞的整 个基因组DNA扩增I1 d 2].再将其扩增产物分为多 份.作为模板,进行后续分析,进而完成多位点、多
收稿日期。2001—09一l2 作者简介:金 帆(1 958一).男.主任医师、硕士 资金项目:浙江省自然科学基金资助项I71【300467)
基因以及全基因组DNA组成的研究。因此.WGA 是一项非常有价值的技术,本文对其作一简述。
1 WGA技术简介和应用 WGA技术发展至今主要的有连接一适应子 PCR(1inker—adaptor—PCR)、Alu PCR、标记随机引 物PCR(tagged random primer PCR.T—PCR)、扩 增前引物延伸(primer extension preamplification, PEP)和简并寡核苷酸引物PCR(degenerate oligonuclcotide primer—PCR,D()P—PCR)。 1.1连接一适应子一PCR 整个基因组DNA经限制性内切酶(MboJ、 MseI等)作用产生数百个碱基大小的DNA片段. klenow修饰两末端后.各连接互补的特异性的2o 个碱基对DNA片段.并以此作为PCR反应起始模 板,连接子序列同时作为引物参加扩增。有人认为 两侧连接子序列完全互补易形成自身互补,会影响 PCR效率,因此在一侧的连接子序列的3 端删除3 个碱基对,同时以长连接子序列为引物进行PCR 反应.扩增效率可增加1OO倍,且不受产物长短的 影响。该法扩增除酶切位点间长度有偏差外,序列 选择性偏移较少发生,但其扩增前操作繁琐,在单 细胞分析时可能丢失部分基因组DNA.实际应用 具有局限性_】。]。 1.2 Alu—PCR Alu序列是一类人类特有的.在基因组DNA 广泛分布.并高度保守的间隔重复序列.在人单倍 体基因组中约有900 000个拷贝.平均间隔4kb,部 分为染色体G带富集区域。合成Alu—PCR引物 (TC一65,278等).可扩增跨越两Alu序列区间 DNA。A1u—PCR主要用于从杂合细胞或YAC克隆 中选择性扩增人染色体DNA。扩增产物可用于制
维普资讯 http://www.cqvip.com ·190· 国外医学遗传学分册2002年第25卷第4期 备染色体或特异区域的FISH涂色探针、克隆新的 标记等。由于Alu序列在人类基因组中分布不均。 重复次数不等.该方法获得的DNA有明显的扩增 不均匀性.不同区域扩增率差异极大 。 1.3 标记随机引物PCR(T—PCR) 该法由Jeffreys在1991年首先报道,其引物3 端为9~15个碱基的随机引物,5 端为17个碱基的 固定标记序列。反应分两步:①2~5个循环,首个循 环3 随机引物与模板DNA在30~40 C退火杂交, Taq酶引导下延伸,使5 端标记;第二个循环,以新 合成DNA链为模板,使其两端均带有标记碱基序 列;2~5个循环后.离心移去未结合引物和引物二 聚体。②加入与标记序列互补的PCR引物,特异扩 增第一步扩增产物。T—PCR扩增效率和特异性均较 高.这与其第二步特异性指数扩增有关。产物长度 在riOObp~40Mb范围.绝大部分集中在400bp~ 1.6kb.60个循环后可用琼脂糖检测产物。其主要影 响因素是随机引物浓度.过高产物量增加.但片段 短小.过低则产物量减少.而产物平均片段长度增 加 最适浓度为引物 模板DNA(比值)约30~50。 Sun对T PCR的扩增范围进行了数学模型的探 讨.理论上计算,若第一步循环5个周期所能达到 最大覆盖.其全基因组扩增范围为58%。不过.一般 情况下.扩增范围仅37 .实际应用因此受限。 1.4扩增前引物延伸(PEP) 以随机组成的1 5个碱基的寡核苷酸为引物. 37 退火低温条件下引物与DNA退火、55 C延伸, 随机扩增整个基因组DN Ⅲ。PEP可对大部分基 因进行扩增.由于产量低无法用常规方法检测PEP 产物大小的分布,但根据后续巢式PCR产物.估计 某些片段至少在800bp以上。50个循环后,单倍体 的精子、卵细胞或极体约有78 的基因序列能扩增 3O倍以上。 Paunio等提高PEP反应液的pH值由8.3~ 8.8.同时改用Tbermus brocbianus F500克隆的耐 热DNA聚合酶.PEP后续单次检测10个单个碱基 替换基因位点.估计单个双倍体细胞PEP扩增可达 1 000个拷贝 j。Dietmaier在进行肿瘤显微切割组 织细胞的点突变研究时,用,1 mg/ml蛋白酶K和 0.j 吐温裂解细胞.3.6U高保真Taq酶,每个循 环55 C延伸后.追加68 C 30秒.结果PEP后只需 次50个循环的普通PCR即能检测产物,单个肿 瘤细胞点突变检测成功率达lOO 。不过,对微卫星 体进行可靠的分析时,至少需10个未固定细胞或 冰冻组织细胞,而甲醛固定石蜡包埋组织至少需30 个细胞 j。 1.5 简单寡核苷酸引物PCR(D()P—PCR) DOP—PCR原理与T—PCR类似.均采用部分随 机引物二步法PCR反应,但第二步扩增时不变换 引物。DOP—PCR引物序列为5 一CCGACTC— GAGNNNNNNATGTGG一3 ,3 端的ATGTGG序 列是一种频率极高的DNA短序列。退火时起引导 作用;中央6个随机序列起加固引物与DNA的结 合作用,5 端的CCGACTCGAG序列则用于末端修 饰。低温退火条件下,引物能与众多基因组DNA位 点(在人类约有10。)连接。反应呈两步法扩增:最初 几个循环(3~5个)设置低退火温度(30 ),使引物 在DNA链的全长范围随机退火连接并延伸.产物 片段两末端分别为引物5 端的CCGACTCGAG序 列和其互补序列;在第二步继续进行的25~35个 PCR循环则类似普通PCR原理.退火温度升高至 62 C.引物进行特异性连接延伸.按比例均匀扩增 整个基因组DNA_】 ,并能获得较高的扩增效应.扩 增产物大小在300bp~1.7kb.平均500bp。 Cheung通过荧光PCR,对纯合子和杂合子基 因组DNA DOP—PCR后10个微卫星重复序列,进 行了定量分析,发现当模板DNA稀释至1 5~26pg 时.DOP—PCR仍可扩增23 000倍.但当DNA量小 于640pg后,DOP—PCR扩增均匀性开始下降。此 外,在DOP—PCR产物为模板的特异位点PCR扩增 效率.仅为同样量(OD值)基因组DNA扩增效率 的1/4~1/2[】 。
2全基因组扩增(WGA)技术中的一些问题 2.1等位基因选择性扩增或等位基因脱扣 等位基因选择性扩增(preferential amplifica— tion.PA)和等位基因脱扣(allele drop out.ADO) 是单细胞PCR过程常见的问题.也是引起误诊的 关键。在wGA一后续PCR中.PA及AD()现象似 乎主要在于WGA阶段 ]。看来原始模板少、处理 不当引起等位基因丢失、法医学和古生物学标本部 分I)NA结构蜕变、异倍体细胞的嵌合可能是PA 和ADO的主要原因。因WGA产物各DNA片段拷 贝数仍有限.加上不均匀扩增,若后续分析所取 WGA产物量过少,也可导致PA或ADO。 2.2 微卫星的WGA Wells的研究l-1 ]表明,尽管微卫星在WGA过 程中的扩增率与单一序列无明显差异.但事实上微
维普资讯 http://www.cqvip.com
滚环扩增技术的原理及其应用的研究

滚环扩增技术的原理及其应用的研究张俊;曾照芳【摘要】Rolling circle amplification ( RCA) is a recently developed isothermal nucleic acids amplification method . This method can not only amplify DNA and RNA directly, but also allow the enlargement of signal from target nucleic acids with the sensitivity up to one copy of nucleic acids molecule. As a result, the RCA technique plays great values and potentials in whole genome amplification, single nucleotide polymorphism, DNA chips, protein chips and so on.%滚环扩增是近年来发展起来的一种恒温核酸扩增方法.这种方法不仅可以直接扩增DNA和RNA,还可以实现对靶核酸的信号放大,灵敏度达到一个拷贝的核酸分子,因此,RCA技术在全基因组扩增、单核苷酸多态性、DNA芯片、蛋白质芯片等方面检测中具有很大的应用价值和潜力.【期刊名称】《生物信息学》【年(卷),期】2012(010)001【总页数】3页(P12-14)【关键词】扩增技术;滚环扩增;线性扩增;指数扩增;检测【作者】张俊;曾照芳【作者单位】重庆医科大学检验医学院,临床检验诊断学教育部重点实验室,重庆400016;重庆医科大学检验医学院,临床检验诊断学教育部重点实验室,重庆400016【正文语种】中文【中图分类】Q523+.8滚环扩增(rolling circle amplification,RCA)技术是借鉴自然界中环状病原微生物DNA分子的滚环式的复制方式而建立的一种核酸扩增技术,它是在恒温下发生的一种DNA扩增技术。
E_亚群禽白血病病毒分离株的全基因组序列分析

·研究论文·Chinese Journal of Animal Infectious Diseases中国动物传染病学报E 亚群禽白血病病毒分离株的全基因组序列分析摘 要:为了弄清江苏省某一地方品种种鸡场病死鸡的死亡原因,采集病死鸡组织,检测显示仅为ALV 阳性;通过CEF 和DF-1细胞培养、p27抗原检测和间接免疫荧光(IFA )对病毒进行鉴定;对病毒分离株前病毒DNA 序列进行全基因组序列测定与分析。
结果显示:分离株能够在CEF 上生长,上清液中可检测到p27抗原,CEF 出现特异性绿色荧光,DF-1细胞培养物以上检测均为阴性,初步表明分离株为ALV-E ,命名为JY202106;其基因组大小为7529 bp ,符合复制完整型C 型反转录病毒特征,缺乏肿瘤基因;序列分析显示,分离株与参考株同源性为84.3%~98.7%,gp85进化分析分离株与ALV-E 同属一个进化分支,与ev-1株同源性高达99.2%。
研究表明地方品种鸡中存在内源性ALV ,为该病的防控提供了参考和依据,也丰富了ALV 基因组数据资料。
关键词:禽白血病病毒;E 亚群;分离鉴定;基因组分析中图分类号:S852.65文献标志码:A文章编号:1674-6422(2023)03-0134-08Whole Genome Sequencing of an Avian Leukosis Virus Subgroup E IsolateWU Zhi 1,2, WU Shuang 2, YUAN Huisha 2, ZHANG Cong 2, ZHU Shanyuan 2, FAN Hongjie 1(1. Nanjing Agricultural University, Nanjing 210095, China; 2. Jiangsu Key Laboratory for High-Tech Research and Development of Veterinary Biopharmaceuticals, Engineering Technology Research Center for Modern Animal Science and Novel Veterinary PharmaceuticDevelopment, Jiangsu Agri-Animal Husbandry Vocational College, Taizhou 225300, China)收稿日期:2022-11-19基金项目:江苏高校“青蓝工程”项目[苏教师函(2020)10号];江苏省高等学校自然科学研究重大项目(21KJA230001);江苏省2019年度高交优秀科技创新团队“动物疫病防控技术研究”项目(苏教科函[2019] 7号)作者简介:吴植,男,硕士,副教授,主要从事畜禽疫病防控技术研究通信作者:范红结,E-mail:************.cn2023,31(3):134-141吴 植1,2,吴 双2,袁慧莎2,张 聪2,朱善元2,范红结1(1.南京农业大学,南京200241;2.江苏农牧科技职业学院 江苏省兽用生物制药高技术研究重点实验室江苏现代畜牧与新兽药工程技术中心,泰州225300)Abstract: To determine the cause of death of breeders without significant clinical signs on a chicken farm in Jiangsu province and analyze genomic characteristics and evolution, heart, liver, lungs, kidney and bursa were collected for detection of Avian leukemia virus (ALV). The tissue samples were inoculated onto CEF and DF-1 cells. The results showed that the virus isolate was only cultured on CEF cells and the p27 antigen was detected in the supernatant. The inoculated CEF cells showed specifi c green fl uorescence in indirect immunofl uorescence assay. The isolated virus was designated as JY202106 isolate. The whole genome of this isolate was sequenced with the full length of 7529 nt, which had a genetic organization typical of replication-competent C retroviruses lacking oncogenes. In addition, sequence analysis showed that the JY202106 isolate shared 84.3%-98.7% nucleotide homology of the whole genome with the subgroup reference strains. The gp85 gene of the JY202106 isolate had the highest identity to that of ev-1, the prototype of ALV-E. This study provided additional data for understanding the genetic evolution of ALV and provided a reference for ALV prevention and control.Key words: Avian leukemia virus; subgroup E; isolation and identifi cation; genome sequence analysis吴 植等:E亚群禽白血病病毒分离株的全基因组序列分析· 135 ·第31卷第3期禽白血病病毒(Avian leukosis virus, ALV),又称Rous相关病毒[1](Rous associated viruses, RAVs),属于逆转录病毒科正逆转录病毒科α逆转录病毒属成员[2],其基因组结构为5'LTR-5'UTR-gag-pol-env-3'UTR-3'LTR,主要引起淋巴白血病、骨硬化病、骨髓成细胞增多症、血管瘤等多种肿瘤性疾病[3-4],给我国养禽业造成了严重的经济损失,目前尚无有效药物和疫苗可供使用,控制该病最有效的措施是对种鸡核心群开展净化[5-6]。
全基因组测序数据分析的方法与应用
全基因组测序数据分析的方法与应用全基因组测序技术的发展,使得生物信息学领域的研究越来越深入。
全基因组测序数据的分析方法和应用也愈加复杂。
本文将介绍全基因组测序数据分析的方法和应用。
一、测序方法1. Illumina测序技术Illumina测序技术是目前应用最广泛的测序技术,其原理是利用DNA聚合酶作用下的反应,将DNA复制为许多短单链的DNA片段。
然后,这些片段会和适配器序列结合形成DNA库,接着进行PCR扩增和芯片测序。
Illumina测序技术的特点是测序周期短,且数据质量高。
2. Pac Bio测序技术Pac Bio测序技术是一种基于单分子实时测序技术的高通量测序技术。
其原理是直接在DNA分子上进行测序,而不是利用PCR扩增。
该技术的优点是产生的读长长,但缺点是测序误差率比较高。
3. Oxford Nanopore测序技术Oxford Nanopore测序技术是一种基于纳米孔技术的测序技术。
其原理是将DNA或RNA片段通过纳米孔引入,然后通过阅读流和激光进行实时测序。
该技术的优点是测序速度快,可产生超长的读长,但误差率比较高。
二、数据分析方法1. 数据预处理数据预处理是数据分析中不可或缺的步骤。
其包括数据质量控制、去除低质量序列、去除污染序列、建立序列索引等。
这些操作对后续分析的准确性和可靠性至关重要。
2. 基因组组装基因组组装是将测序得到的DNA片段按照顺序拼接成完整的基因组的过程。
基因组组装方法有很多种,例如De Bruijn图、Overlap-Layout-Consensus等。
3. 基因组注释基因组注释是解释基因组数据含义的过程。
注释步骤包括基因定位和基因功能预测等。
基因定位是将基因组序列和已知信息比对,以确定基因的位置。
基因功能预测根据基因的结构和生物学特征,进行功能预测。
4. 基因组比对基因组比对是将不同样本之间的序列进行比对,以寻找共同点和区别。
其中最常用的比对工具是Bowtie、BWA、GMAP等。
基因组重排技术应用及进展
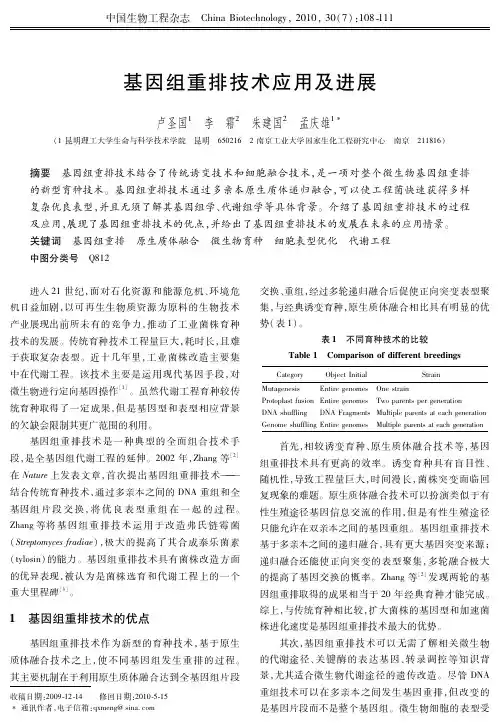
交换、 重组, 经过多轮递归融合后促使正向突变表型聚 集, 与经典诱变育种, 原生质体融合相比具有明显的优 ) 。 势( 表1
表1 不同育种技术的比较 T a b l e 1 C o mp a r i s o no f d i f f e r e n t b r e e d i n g s
基因组重排技术过程随着整个基因组片段的重排从而可以快速达到改进细胞表型或优化代谢途径的目的同时结合代谢工程中的各种分析工具对重排后所得到的进化产物酶代谢途径进行比较分析可以更好地阐明优化的原因或本质gill19提出的一种高通量的并行基因表型作图法parallelgenetraitmappingpgtm用于重排后产生的大量嵌合基因组的比较分析快速确定基因和表型的相关性
C a t e g o r y M u t a g e n e s i s D N As h u f f l i n g O b j e c t I n i t i a l E n t i r e g e n o m e s O n e s t r a i n D N AF r a g m e n t sM u l t i p l e p a r e n t s a t e a c hg e n e r a t i o n S t r a i n
1 1 0
中国生物工程杂志 C h i n aB i o Leabharlann e c h n o l o g y
V o l . 3 0N o . 72 0 1 0
生物整套基因组视作一个单元进行基因组重排更适合 于微生物次级代谢产物产生菌的遗传改造。2 0 0 8年, Y u 等
[ 1 1 ]
1 9 ] 等[ 提出的一种高通量的并行 基 因— — —表 型 作 图 法
全基因组和转录组测序技术

全基因组和转录组测序技术1.引言1.1 概述全基因组和转录组测序技术是当今生命科学领域中的重要研究工具。
随着测序技术的不断发展和成熟,我们已经能够对生物体的基因组和转录组进行高效准确的测序。
全基因组测序技术是指对一个生物体的全部基因组进行测序的技术。
它可以揭示出一个物种的全部遗传信息,包括基因的组成、位置和功能等。
全基因组测序技术的出现,使得我们可以更加深入地研究生物体的遗传变异、进化历程以及与生物特征和疾病相关的基因变异等。
同时,全基因组测序也为基因组学、遗传学、进化生物学等研究领域提供了丰富的数据资源。
转录组测序技术是指对一个生物体的转录过程中所产生的mRNA进行测序的技术。
转录组测序可以揭示出一个生物体在特定条件下的基因表达模式和调控机制。
通过分析转录组数据,我们可以了解到哪些基因在特定生理状态下被激活、哪些信号通路被调控,从而揭示出生物体的生理过程和响应机制。
转录组测序技术已经广泛应用于生物医学研究、生物工程领域以及作物育种等领域。
全基因组测序技术和转录组测序技术的发展,为我们了解生物体的基因组结构和功能提供了有力的工具。
这些测序技术的不断创新和完善,不仅提高了测序速度和准确性,还降低了测序成本。
随着测序技术的推广应用和触角延伸,我们有望在生命科学领域取得更多的突破和进展。
因此,本文将重点介绍全基因组测序技术和转录组测序技术的原理与方法,并探讨它们在不同领域的应用。
同时,文章还将总结全基因组和转录组测序技术的意义,并展望未来的发展方向。
通过深入了解这些测序技术,我们相信能够更好地理解生物体的遗传特征和调控机制,为生命科学研究和应用提供更加有力的支持。
1.2 文章结构本篇文章将分为四个主要部分介绍全基因组和转录组测序技术。
首先,在引言部分,将对全文进行概述,并说明文章的目的。
然后,在第二部分将详细介绍全基因组测序技术,包括其原理与方法以及在不同领域的应用。
接着,在第三部分将重点介绍转录组测序技术,包括其原理与方法以及应用领域。
滚环扩增技术最新研究动态及展望
生物技术进展2016年㊀第6卷㊀第2期㊀130~136CurrentBiotechnology㊀ISSN2095 ̄2341进展评述Reviews㊀收稿日期:2015 ̄11 ̄11ꎻ接受日期:2015 ̄11 ̄26㊀作者简介:孙亚军ꎬ本科生ꎬ研究方向为生物工程ꎮE ̄mail:sunyajun43@163.comꎮ∗通信作者:蔡俊ꎬ教授ꎬ博士生导师ꎬ主要从事微生物发酵工程研究ꎮE ̄mail:caijun@mail.hbut.edu.cn滚环扩增技术最新研究动态及展望孙亚军ꎬ㊀王㊀亮ꎬ㊀蔡㊀俊∗湖北工业大学工程技术学院ꎬ发酵工程教育部重点实验室ꎬ武汉430068摘㊀要:滚环扩增技术(rollingcircleamplificationꎬRCA)的建立模拟了自然界中环状病原生物DNA通过滚环模型方式自我复制的原理ꎬ经长期科学研究和实践应用ꎬ取得了诸多突破性成果ꎮ对最近几年在滚环扩增技术研究领域的最新动态进行了较全面的总结ꎬ其中包括了网状RCA㊁锁式探针RCA㊁目标成环RCA和跨越式RCAꎬ也对滚环扩增中存在的问题进行了探讨ꎬ重点介绍了该技术在基础研究㊁实际检测㊁医疗诊断及纳米材料等方面的应用ꎬ最后对核酸等温扩增技术产业化的发展前景进行了展望ꎮ关键词:RCAꎻ纳米材料ꎻ转基因ꎻ锁式探针DOI:10.3969/j.issn.2095 ̄2341.2016.02.09ProgressandProspectsofRollingCircleAmplificationSUNYa ̄junꎬWANGLiangꎬCAIJun∗KeyLaboratoryofFermentationEngineeringꎬMinistryofEducationꎬEngineeringandTechnologyCollegeꎬHubeiUniversityofTechnologyꎬWuhan430068ꎬChinaAbstract:Theestablishmentofrollingcircleamplificationsimulatestheprincipleofself ̄replicationofthering ̄shapedpathogenDNAthroughtherollingcirclemodelinnatureꎬexperiencinglong ̄termscientificresearchandpracticalapplicationꎬmanybreakthroughshavebeenachieved.Thispapermadeacomprehensivesummaryonthelatestresearchinrecentyearsonrollingcircleamplification(RCA)ꎬincludingnetRCAꎬpadlockprobeRCAꎬtargetcircleRCAandstrideRCA.Thepaperalsodiscussedtheproblemsintheprocessofrollingcircleamplification.WemainlyintroducedtheapplicationofRCAinbasicresearchꎬthepracticaldetectionꎬmedicaldiagnosisandNano ̄materials.Atlastꎬtheexpectationtowardsthedevelopmentofisothermalamplificationofnucleicacidwasprospected.Keywords:RCAꎻnanomaterialsꎻtransgeneꎻpadlockprobe㊀㊀建立于20世纪90年代中期的滚环扩增技术(rollingcircleamplificationꎬRCA)ꎬ模拟了自然界中环状病原生物DNA通过滚环模型方式进行自我复制的原理ꎬ在研究初期就得到了世界范围内科研人员的高度关注ꎮ经过不断研究和改善ꎬ现已成为了包括DNA链置换扩增(SDA)㊁环介导的等温扩增(LAMP)和依赖解旋酶的恒温基因扩增(HDA)等核酸恒温扩增技术中的重要一员ꎮ与传统的核酸扩增技术相比ꎬRCA技术摆脱了对精良仪器的依赖和进行反复热变性等缺点的局限ꎬ且有较高的灵敏度和特异性ꎬ反应时间也相对缩短ꎬ使得以此项技术为基础的核酸扩增检测技术能更有效的投入到普遍和成规模的实际应用中ꎮ通过对目前国内外在滚环扩增技术中的研究及应用调查发现ꎬ相较国外ꎬ我国的RCA应用研究还是有些不足ꎬ因此本文对最近几年国内外在滚环扩增技术研究领域的最新动态进行了较全面的总结ꎬ对滚环中存在的问题进行了探讨ꎬ介绍了该技术在基础研究㊁实际检测㊁医疗诊断及纳米材料等方面的应用[1ꎬ2]ꎬ以期为我国科学研究中RCA技术的广泛应用提供参考ꎮ. All Rights Reserved.1㊀RCA技术最早对RCA技术的研究包括了线性RCA(即单引物RCAꎬ又叫LRCA)㊁指数RCA(即双引物RCAꎬ也被称为超分支滚环扩增ꎬHRCA)㊁多引物RCA和免疫RCA等[3ꎬ4]ꎮRCA技术操作的基本原理是在DNA聚合酶作用下ꎬ引物沿着环状模板链延伸和扩增ꎬ产物为与单环模板序列完全相同的线性链ꎬ但长度却扩大了数千倍[5]ꎮ随着RCA技术的发展ꎬ研究者在这几种比较基础的RCA技术上不断改善㊁创新ꎬ开发了一批更加高效和实用的RCA技术ꎬ其中就包括了如网状RCA㊁锁式探针RCA㊁目标成环RCA和跨越式RCA在内的一系列RCA技术ꎮ1.1㊀网状RCA在LRCA和HRCA的基础上建立的网状RCA(netrollingcircleamplificationꎬNRCA)是引入了切刻内切酶的一种更高效率的核酸扩增技术ꎬ切刻内切酶可识别双链中特定的核苷酸序列ꎬ并只切割双链中的一条单链ꎮ其在LRCA阶段的产物上设计了一个切刻内切酶的酶切位点ꎬ切割下的单链与环状DNA模板互补并充当引物ꎬ从而继续诱发LRCA和HRCA反应ꎬ使其在LRCA和HRCA基础上实现了进一步的扩增ꎬ扩增产物的原子力显微表征显示为结构较为单一的网状结构ꎮ如果把LRCA产物视为树干ꎬ那么HRCA就是具有众多枝桠的一棵完整大树ꎬNRCA则是发展为由无数棵大树组成的茂密森林(图1)[6]ꎮ与LRCA和HRCA相比ꎬ该技术一方面没有牺牲原有技术在操作性㊁使用成本和扩增所需时间等方面的优势ꎬ另一方面其在原有技术基础上进一步实现了信号放大ꎬ从而为更低丰度核酸样本的分析检测提供了良好的技术条件[6]ꎮ1.2㊀锁式探针RCA经特异性生成环状DNAꎬHRCA和LRCA都可用于线性DNA的扩增ꎬ即只有目标DNA存在的条件下ꎬ另一条线状DNA才可成环ꎬ且只有成环的线状DNA才可以进行复制和扩增ꎬ为了进一步保证此反应的特异性ꎬ可采用双切口滚环扩增[7]ꎮ线状探针DNA的长度只有几十个碱基ꎬ两端能与目标DNA一段连续的序列相结合ꎬ在探针图1㊀LRCA㊁HRCA和NRCA对比示意图[6]Fig.1㊀TheLRCA㊁HRCAandNRCAcontrastsindiagram[6].两端序列之间留一段缺口ꎬ通过在缺口处设计既能发挥探针功能又能行使引物作用的一段序列ꎬ且当另一部分探针和设计的引物序列都和模板完全互补配对后ꎬ两个切口才能被连接酶特异性连接成环ꎬ也只有这种由两部分探针形成的环状模板才能在两条引物作用下扩增ꎮ这个方法类似于将线状DNA分子特异性地锁定在目标DNA上ꎬ可以很好的应用在单核苷酸特异性基因诊断的研究中[8]ꎮ1.3㊀目标成环RCA目标成环RCA(targetcircleRCAꎬTC ̄RCA)克服了锁式探针RCA的单链探针不稳定㊁探针与模板容易错配㊁扩增产物并非目标序列而是互补探针自身等缺点ꎮ用限制性内切酶酶切样品ꎬ产生具有9nt粘性末端的序列ꎬ其次ꎬ设计与目标序列粘性末端完全互补配对的双链接头ꎬ经连接酶的作用ꎬ同目标序列连接成环ꎬ然后再利用具有链置换活性的DNA聚合酶ꎬ在两条引物的作用下引发HRCAꎬ最后ꎬ扩增产物再经过限制性内切酶酶切ꎬ得到扩增后的目的片段ꎮTC ̄RCA能在无背景信号的条件下扩增目标DNA片段ꎬ同时接头能131孙亚军ꎬ等:滚环扩增技术最新研究动态及展望. All Rights Reserved.稳定结合于固相磁珠表面而不影响扩增ꎬ因此能在芯片上实现目标成环等温扩增ꎮ在此基础上ꎬ利用高特异性的DNA连接酶㊁生物素修饰接头㊁链霉亲和素磁珠以及磁性分离等手段ꎬ构建了磁珠辅助的TC ̄RCA技术ꎮ该项技术能够在等温条件下从大量背景核酸中检测出目标序列ꎬ从根本上解决了检测特异性和灵敏度之间的矛盾关系ꎬ在检测食品中的有害微生物方面十分适用[9]ꎮ1.4㊀跨越式RCA通过具有链置换活性及热稳定性的BstDNA聚合酶引入RCA反应所提出的跨越式滚环等温扩增(strideRCAꎬSRCA)ꎬ对RCA反应中所产生的背景信号机理提供了线索ꎬ其原理和过程与早期指数RCA和多引物RCA类似ꎬ但由于BstDNA聚合酶具有在聚合过程中不受DNA缺口影响的特殊活性ꎬ当核酸合成过程中遇到复制模板缺空后可跨越并继续合成延伸ꎬ因此ꎬSRCA能够以非闭合环形DNA为模板启动扩增反应ꎮBstDNA聚合酶最开始以上游引物为模板合成其互补链形成双链DNA后ꎬ该酶发挥核苷酸转移酶活性在其引物的3ᶄ末端沿5ᶄң3ᶄ方向随机掺入脱氧核糖核苷酸聚合形成寡聚核苷酸序列ꎬ即DNA的合成反应跨越了互补链与下游引物间的缺口ꎬ以下游引物为模板继续互补配对ꎻ然后BstDNA聚合酶继续将脱氧核糖核苷酸随机添加到下游互补序列的3ᶄ末端后形成寡聚核苷酸序列ꎬ继续催化聚合反应合成互补新链ꎬ完成一轮合成ꎻ最后ꎬ通过其链置换酶活力替换上一轮引物ꎬ往复进行滚环扩增ꎬ从而形成重复扩增产物ꎮ通过该特性设计的非闭合模板ꎬ巧妙设计引物ꎬ避免了引物之间的扩增ꎬ该技术能很好的驱动RCA反应ꎬ为基于RCA技术的检测方法及开发提供了新的理论依据和借鉴意义ꎬ也对开发等温扩增技术检测微生物有一定帮助[10]ꎮ2㊀RCA技术的应用RCA技术在基础研究㊁实际检测㊁医疗诊断及纳米材料等方面都有很好的应用ꎬ结合细胞原位检测㊁单核苷酸多态性(SNPs)㊁蛋白质分析㊁免疫芯片和全基因组的扩增等研究都能发挥其巨大的优势[11~14]ꎬ而且弥补了相应技术中存在的某些不足ꎬ例如在细胞原位检测中避免了传统原位PCR技术扩增产物会扩散出细胞的问题ꎬ且恒温扩增特性保证了组织形态学特征的完整性[15]ꎻ在单核苷酸多态性检测中可以在合适的反应环境和探针设计条件下同步检测多组等位基因[16]ꎬ甚至还实现了对极低丰度基因组DNA样本的检测ꎻ近来研究显示RCA技术对miRNA的检测也非常灵敏和高效[17ꎬ18]ꎮ当前RCA技术越来越多的应用到更多的领域ꎬ充分证明了其重要的价值ꎮ2.1㊀蛋白质分析免疫芯片检测对于一些疾病的检测诊断和定向对药物药靶的筛选已通过免疫芯片技术得到了部分优化ꎬ但对于进行高通量及高灵敏性的检测是传统信号扩增检测力所不及的ꎬ基于RCA技术的免疫芯片检测不仅克服了这一缺陷ꎬ而且使芯片靶点间的空间独立性和抗原抗体结合体的整体性得到了保证[19ꎬ20]ꎬ基于两者技术的交叉结合对于实现如数百个目标分子同时检测这样的成规模生产大有裨益ꎬ还可以将微阵列技术与免疫RCA结合以实现多元高通量并行分析蛋白质ꎮMiller等[21]制成能检测前列腺癌患者及健康人血清中蛋白的186中抗体芯片ꎬ对患者与健康人中表达差异蛋白成功进行了筛选ꎮZhou等[22]用不同标记素双色RCA芯片对血清蛋白质进行了相对水平的检测ꎬ验证了其信号强度相对于间接和直接标记检测法大幅提升ꎬ比诸如HLISA法等方法的检测过程中具有更高的重复性与准确性ꎮ近年来ꎬ免疫RCA技术与纳米材料相结合还可用于蛋白质的高灵敏度甚至超高灵敏度检测[23]ꎮOu等[24]通过DNA封装脂质体发展的免疫RCA多功能分析平台对于超灵敏检测蛋白质十分实用ꎮCheng等[25]也提出了一种高灵敏性的级联信号放大蛋白质分子检测策略ꎬ该策略融合了RCA㊁功能化量子点㊁生物素-亲核素系统和电化学溶出伏安检测技术ꎮ2.2㊀RCA全基因组扩增对于分子生物学的研究ꎬ核酸的扩增无疑是最重要的手段之一ꎬ在对较大的环状DNA模板的研究中ꎬ例如噬菌体DNA㊁叶绿素DNA和质粒等[26]ꎬ采取指数RCA技术对模板的扩增能达到均一和全面的效果[27]ꎮRCA技术也拓展应用到231生物技术进展CurrentBiotechnology. All Rights Reserved.了全基因组的扩增(WGA)ꎬ有研究报道phi29DNA聚合酶和核酸酶抗性引物在30ħ温育6h条件下ꎬ应用RCA技术能够从少至10个拷贝的基因组中扩增DNA至20~30μgꎬ产物的平均长度大于10kbꎮ因此ꎬ采用RCA技术可以实现利用全血样品扩增人类基因组DNA的目标[28]ꎮWang等[29]开发了一种全新的限制性环化RCA(RCA ̄RCA)ꎬ这是一种改进的全基因组扩增技术ꎬ可针对于出现了明显降解和交联的DNA样品ꎮ此方法用限制性内切酶将DNA降解成短片段后环化成DNA环状单链ꎬ最后进行HRCAꎮNiel等[30]利用RCA可以由多条引物引发的特点ꎬ从人血浆样品中对细环病毒(Torquetenovirus)的全基因组进行扩增ꎬ由于四条引物同时使用ꎬ使得所有成环扩增子扩增几率更加均等ꎬ每个片段都可以扩增到30kb以上ꎬ样品均一ꎬ覆盖率在90%以上ꎮ2.3㊀转基因检测及食品安全转基因植物及其产品正不断涌入人们的生活ꎬ引起了世界范围对于食品安全性的广泛关注ꎬ因此ꎬ对于转基因植物检测技术的需求显得迫切重要ꎮRCA技术用于植物转基因成分的检测相比传统的PCR方法检测和ELISA等方法具有更加方便㊁高效的优点ꎮ陶震等[31]通过效仿复合式PCR原理采用复合式HRCA方法成功的对转基因烟草进行了检测ꎬ并取得了理想的结果ꎮ通过食物中提取转基因模板ꎬ锁式探针再与其特异性杂交成环ꎬ之后进行RCA反应扩增[32]ꎬ能够应用于进出口食品中转基因成分的快速而高效检测中ꎮ食品中卵清蛋白的检测也可基于抗体抗原结合的特异性ꎬ利用RCA技术来进行扩增[33]ꎮ还有研究者把食物中重金属铅的检测结合RCAꎬ利用Aptamer特异性结合Pb2+后ꎬ判断目标物的存在与否[34㊁35]ꎮ张健[36]利用RCA技术对食源性致病微生物进行了特异性检测ꎬ例如副溶血性弧菌㊁单核增生李斯特氏菌等ꎬRCA检测体系还可以研制成试剂盒以更方便的进行快速㊁高灵敏性及准确性的检测[37]ꎮ2.4㊀RCA在纳米技术中的应用2.4.1㊀DNA纳米结构合成㊀RCA可用于合成特定的DNA纳米结构ꎬ在体外模拟复杂的DNA复制ꎮ建立人工DNA纳米材料已成为研究热点ꎬ而RCA重复串联产物序列是能够通过编码其环状模板来实施精确调控的[38]ꎬ因此ꎬ基于这点特性可与人工合成DNA纳米结构技术相结合ꎮ现已成功把RCA技术用于与端粒酶六聚体核苷酸序列互补的一个环状模板复制ꎬ来人工合成及制备人端粒酶ꎬ对于人工合成端粒酶在活体研究中的意义重大ꎮLin等[39]利用RCA技术成功复制出平行互换DNA分子(paranemiccrossoverDNAꎬPXDNA)ꎬ建立了人工DNA纳米结构ꎬ表明RCA能够作为复制其他复杂DNA纳米结构的有效工具ꎬ为将来核酸药物的发展提供了方法ꎮ利用具有链置换作用及高持续合成力的Phi29DNA聚合酶在RCA进程中不会受到模板自身二级结构约束的性质ꎬ如双链㊁发卡㊁结头等这些在功能化核酸和DNA纳米技术中的关键部分二级结构可通过RCA技术合成ꎮ研究者们把基于RCA扩增的放大合成用于DNA四通接头结构上ꎬ提出了用于大尺寸树枝状DNA接头制备的新策略ꎮ在对交联度较高的复杂DNA纳米结构RCA反应放大后ꎬ对胞内病毒DNA克隆提供了一个新的可能途径ꎮNangreave等[40]通过RCA实现了经单链DNA分子构建的DNA四面体-三维纳米结构的放大合成ꎮ2.4.2㊀构建周期性纳米组装结构㊀因RCA反应所具有的在扩增反应中通过聚合酶聚合核苷酸结合到引物末端而不断延伸扩增的特性ꎬ通过简便的环状序列长度的调节ꎬ就能精确地实现对组装单元间距的调节与控制ꎬ所以对于一维周期性纳米组装结构的构建ꎬRCA产物所特有的重复串联结构就理想的成为其模板ꎮDeng等[41]和Beyer等[42]以重复串联核酸序列为模板ꎬ通过对有互补序列金纳米颗粒的杂交修饰ꎬ成功构建了有序的周期性金纳米颗粒组装结构ꎮZhao等[43]利用巯基修饰RCA过程中的引物ꎬ修饰成功的引物与金纳米颗粒进行组装后进行RCA反应ꎬ扩增得到的重复串联单链DNA作为模板就可用于DNA修饰的小尺寸纳米颗粒的组装ꎬ这是基于RCA技术构建的一种新型的三维周期性纳米组装支架ꎮCheglakov等[44]和Winner等[45]以RCA产物分别作为支架及拉链状结构成功构建了三维DNA纳米结构和可控尺寸的DNA纳米管ꎬ还通过RCA反应对于核酸适体的放大特性构建了周期性的蛋白质和纳米颗粒的复合纳米331孙亚军ꎬ等:滚环扩增技术最新研究动态及展望. All Rights Reserved.结构ꎮ当延着RCA产物长链连续性组装的四边形或六边形基本单元所合成的二维片层达到一定尺度后就会发生卷曲变性ꎬ这种变性导致了具有一定尺寸的DNA纳米管的形成ꎮHamblin等[46]也将RCA反应的重复串联DNA大片段作骨架很好的运用在了三棱柱DNA纳米结构的构建上ꎬ经一系列构建的产物深度分析后发现这种结构对于核酸酶的降解抵抗力和结构稳定性大幅提升ꎬ还可有效的被癌细胞摄取ꎮ3㊀RCA技术存在的问题和解决策略3.1㊀锁式探针连接效率核酸链结构㊁离子强度和杂交温度等都是可制约及干扰核酸分子杂交的因素ꎬ在RCA反应中的锁状探针的杂交及其连接的效率也是一个关键性的制约因素ꎬ只有确保了探针分子的杂交及高效的连接才会有高灵敏度和特异性的检测效果[47]ꎮ王星宇[9]设计的目标成环RCA(TC ̄RCA)提高了探针与模板配对的正确率和稳定性ꎮSzemes等[48]的研究发现ꎬ热循环法对于核酸分子的杂交有很高的效率ꎬ通过此项技术辅助锁状探针的杂交ꎬ保证了高效率的杂交后对马铃薯晚疫病原的成功分析ꎮ除此之外ꎬ不同的连接酶所要求的连接条件及连接效率有着较大的差异ꎬ包括锁式探针的小二级结构等也影响着反应的进程ꎮ根据相关报道ꎬNaCl浓度干扰着T4DNA连接酶的保真性ꎬ当浓度处于50~150mmol/L之间时ꎬ此酶的保真性会随着NaCl浓度的升高而不断增加ꎮ因此ꎬ必须要按照不同的实验设计来调控合适的连接条件及连接酶种类的选择ꎬ这样才能提高连接酶的连接效率及保真性ꎬ从而加强检测的灵敏性ꎮ3.2㊀背景信号干扰RCA扩增反应的背景信号干扰问题一直以来都是严重干扰检测效率的一个棘手问题ꎬ背景信号的来源广泛ꎬ既有连接反应中非特异性连接经过多个循环扩增后产生的较强信号ꎬ又有未经成环的锁式探针等的干扰[49]ꎬ因此ꎬ如何解决背景信号的干扰显得至关重要ꎮ孟兆祥等[10]利用热稳定的BstDNA聚合酶驱动跨越式滚环扩增反应为RCA反应中的背景信号干扰问题提供了线索ꎬ对于背景信号干扰的降低或消除ꎬ目前有几种主要方法:①通过无模板的阴性对照实验来确定背景信号的来源ꎬ经不同的荧光染料在RCA反应与芯片分析中作标记后进行双重荧光芯片分析ꎬ能够极大限度的提升对背景信号和阳性信号区分的准确性ꎻ②筛选及弃除非特异性模板和未成环的锁式探针ꎬ可通过利用固体支持物上固定的生物素和抗生物素蛋白捕获探针和纯化探针来进行特异选择ꎬ但这也增大了RCA技术的繁琐性及成本ꎻ③对未结合探针的模板和线性探针采用核酸外切酶降解ꎬ以克服未成环探针的背景信号对信号检测的干扰ꎮ3.3㊀拓扑结构的制约研究显示当DNA单链分子通过互补配对与锁状探针杂交后会导致与拓扑结构相类似的区域结构形成ꎬ一旦产生这种结构就会严重干扰聚合酶对锁状探针的扩增[50]ꎬ所以基于锁状探针的RCA扩增分子检测手段的可行性饱受研究学者们的质疑ꎮ通过Beyer等[51]研究设计的一种特殊的锁式探针(earringprobe)在与DNA分子退火杂交后ꎬ可自发形成特定的拓扑结构ꎬ再通过具有特殊链置换功能的BstDNA聚合酶扩增杂交后的环状锁式探针ꎬ从而获得RCA产物ꎬ研究结果表明即使不对模板进行变性处理ꎬRCA反应也会正常发生ꎬ从而很好的解决了所质疑的问题ꎮ解决了拓扑结构对扩增反应的制约ꎬ为RCA技术在癌基因的检测㊁基因分型㊁单核苷酸多态性等广泛的核酸检测领域夯实了理论基础ꎮ4㊀展望生物技术产业作为21世纪最有潜力的高新技术产业ꎬ是继信息产业后的又一个新兴经济技术增长点ꎬ在社会和经济可持续发展中具有战略性和先导性ꎮRCA作为生物技术中的一名重要成员ꎬ因其具有独特的等温扩增条件ꎬ克服了PCR反应需要反复温度变化的循环过程ꎬ其优势也使得它对仪器的要求大大简化ꎬ反应时间大大缩短ꎬ检测灵敏度高ꎬ检测特异性强ꎬ同时也易于同其他技术联合ꎬ实现高通量与自动化检测ꎬ因此具有巨大的商业价值和广阔的市场潜力ꎮ但同时国内的RCA发展也面临诸如研究资金来源单一㊁431生物技术进展CurrentBiotechnology. All Rights Reserved.创新性不足㊁成果转化较慢等一系列问题ꎮ我国的科研人员必须抓住挑战和机遇ꎬ才能促使我国核酸等温扩增技术的产业化得到进一步发展ꎮ参㊀考㊀文㊀献[1]㊀AliMMꎬLiFꎬZhangZꎬetal..Rollingcircleamplification:aversatiletoolforchemicalbiologyꎬmaterialsscienceandmedicine[J].Chem.Soc.Rev.ꎬ2014ꎬ43(10):3324-3341. [2]㊀LongYꎬZhouXꎬXingD.Anisothermalandsensitivenucleicacidsassaybytargetsequencerecycledrollingcircleamplifica ̄tion[J].Biosens.Bioelectron.ꎬ2013ꎬ46:102-107. [3]㊀JinGꎬWangCꎬYangLꎬetal..Hyperbranchedrollingcircleamplificationbasedelectrochemiluminescenceaptasensorforul ̄trasensitivedetectionofthrombin[J].Biosens.Bioelectron.2015ꎬ63:166-171.[4]㊀ChenJꎬTongPꎬLinYꎬetal..Highlysensitivefluorescentsensorformercurybasedonhyperbranchedrollingcircleampli ̄fication[J].Analystꎬ2015ꎬ140(3):907-911. [5]㊀ZouBJꎬMaYJꎬWuHPꎬetal..Signalamplificationbyroll ̄ingcircleamplificationonuniversalflapsyieldedfromtarget ̄specificinvasivereaction[J].Analystꎬ2012ꎬ137(3):729-734.[6]㊀张慧慧.新型滚换扩增技术的研究[D].上海:上海大学ꎬ硕士学位论文ꎬ2014.[7]㊀王勤涛.双切口滚环扩增检测方法及原理初探[D].上海:上海海洋大学ꎬ硕士学位论文ꎬ2013.[8]㊀SongWꎬZhangQꎬSunW.Ultrasensitivedetectionofnucleicacidsbytemplateenhancedhybridizationfollowedbyrollingcircleamplificationandcatalytichairpinassembly[J].Chem.Commun.ꎬ2015ꎬ51(12):2392-2395.[9]㊀王星宇.基于靶序列环化的新型滚换扩增方法的建立及其应用[D].青岛:中国海洋大学ꎬ博士学位论文ꎬ2014. [10]㊀孟兆祥ꎬ张伟ꎬ檀建新ꎬ等.一种DNA扩增的新技术:利用热稳定的BstDNA聚合酶驱动跨越式滚环等温扩增反应[J].中国生物化学与分子生物学报ꎬ2013ꎬ29(9):892-898. [11]㊀GeJꎬZhangLLꎬLiuSJꎬetal..Ahighlysensitivetarget ̄primedrollingcircleamplification(tprca)methodforfluorescentinsituhybridizationdetectionofmicrornaintumorcells[J].Anal.Chem.ꎬ2014ꎬ86(3):1808-1815.[12]㊀ChenHꎬWuSꎬDongFꎬetal..Anovelchemiluminescenceimmunoassayforhighlysensitiveandspecificdetectionofproteinusingrollingcircleamplificationandthemultiplexbind ̄ingsystem[J].Sens.Actuat.B:Chem.ꎬ2015ꎬ221:328-333. [13]㊀LiYꎬZengYꎬJiXꎬetal..Cascadesignalamplificationforsensitivedetectionofcancercellbasedonself ̄assemblyofDNAscaffoldandrollingcircleamplification[J].Sens.Actuat.B:Chem.ꎬ2012ꎬ171-172:361-366.[14]㊀XuWꎬXieXꎬLiDꎬetal..UltrasensitivecolorimetricDNAdetectionusingacombinationofrollingcircleamplificationandnickingendonuclease ̄assistednanoparticleamplification(NEANA)[J].Smallꎬ2012ꎬ8(12):1846-1850.[15]㊀LarssonCꎬGrundbergIꎬSoderbergOꎬetal..InsitudetectionandgenotypingofindividualmRNAmolecules[J].Nat.Methodsꎬ2010ꎬ7(5):395-397.[16]㊀ZhuXꎬShenYꎬCaoJꎬetal..DetectionofmicroRNASNPswithultrahighspecificitybyusingreducedgrapheneoxide ̄assistedrollingcircleamplification[J].Chem.Commun.ꎬ2015ꎬ51:10002-10005.[17]㊀DengRꎬTangLꎬTianQꎬetal..Toehold ̄initiatedrollingcircleamplificationforvisualizingindividualmicroRNAsinSituinsinglecells[J].AngewandteChem.Int.Edit.ꎬ2014ꎬ53(9):2389-2393.[18]㊀LiuHꎬLiLꎬDuanLꎬetal..Highspecificandultrasensitiveisothermaldetectionofmicrornabypadlockprobe ̄basedexpo ̄nentialrollingcircleamplification[J].Anal.Chem.ꎬ2013ꎬ85(16):7941-7947.[19]㊀GöranssonJꎬKeRꎬNongRYꎬetal..Rapididentificationofbio ̄moleculesappliedfordetectionofbiosecurityagentsusingrollingcircleamplification[J].PLoSONEꎬ2012ꎬ7(2):e31068.[20]㊀LuLꎬLiuBꎬZhaoZꎬetal..Ultrasensitiveelectrochemicalim ̄munosensorforHE4basedonrollingcircleamplification[J].Biosens.Bioelectron.ꎬ2012ꎬ33(1):216-221.[21]㊀MillerJCꎬzhouHꎬKwekelJꎬetal..Antibodymicroarrayprofilingofhumanprostatecancersera:antibodyscreeningandidentificationofpotentialbiomarkers[J].Proteomicsꎬ2003ꎬ3(1):56-63.[22]㊀ZhouHꎬBouwmanKꎬSchotanusMꎬetal..Two ̄colorꎬrollingcircleamplificationonantibodymicroarraysforsensitiveꎬmulti ̄plexedserunrproteinmeasurements[J].GenomeBiol.ꎬ2004ꎬ5(4):28.[23]㊀HePꎬLiuLꎬQiaoWꎬetal..Ultrasensitivedetectionofthrom ̄binusingsurfaceplasmonresonanceandquartzcrystalmi ̄crobalancesensorsbyaptamer ̄basedrollingcircleamplificationandnanoparticlesignalenhancement[J].Chem.Commun.ꎬ2014ꎬ50(12):1481-1484.[24]㊀OuLJꎬLiuSJꎬChuXꎬetal..DNAencapsulatingliposomebasedrollingcircleamplificationimmunoassayasaversatileplatformforultrasensitivedetectionofprotein[J].Anal.Chem.ꎬ2009ꎬ81(23):9664-9673.[25]㊀ChengWꎬYanFꎬDingLꎬetal..Cascadesignalamplificationstrategyforsubattomolarproteindetectionbyrollingcircleam ̄plificationandquantumdotstagging[J].Anal.Chem.ꎬ2010ꎬ82(8):3337-3342.[26]㊀BrasinoMꎬChaJN.Isothermalrollingcircleamplificationofvirusgenomesforrapidantigendetectionandtyping[J].Analystꎬ2015ꎬ140:5138-5144.[27]㊀BiSꎬZhaoTꎬLuoBꎬetal..Hybridizationchainreaction ̄basedbranchedrollingcircleamplificationforchemilumines ̄cencedetectionofDNAmethylation[J].Chem.Commun.ꎬ2013ꎬ49(61):6906-6908.[28]㊀RockettRꎬBarracloughKAꎬIsbelNMꎬetal..Specificrollingcircleamplificationoflow ̄copyhumanpolyomavirusesBKVꎬHPyV6ꎬHPyV7ꎬTSPyVꎬandSTLPyV[J].J.Virol.Methodsꎬ2015ꎬ215:17-21.[29]㊀WangGꎬMaherEꎬBrennanCꎬetal..DNAamplificationmethodtoleranttosampledegradation[J].GenomeRes.ꎬ2010ꎬ14:2357-366.[30]㊀NielCꎬDiniz ̄MendesLꎬDevalleS.Rolling ̄circle531孙亚军ꎬ等:滚环扩增技术最新研究动态及展望. All Rights Reserved.amplificationofTorquetenovirus(TTV)completegenomesfromhumanandswineseraandidentificationofanovelswineTTVgenogroup[J].J.GeneralVirolꎬꎬ2005ꎬ86(5):1343-1347.[31]㊀陶震ꎬ蔡新锋ꎬ颜志强ꎬ等.HRCA技术在转基因植物检测中的的应用[J].生物工程学报ꎬ2003ꎬ19(3):294-299. [32]㊀PangSꎬQureshiFꎬShanahanD.InvestigationoftheuseofrollingcircleamplificationforthedetectionofGMfood[J].Eur.FoodRes.Technol.ꎬ2007ꎬ225(1):59-66.[33]㊀KoboriTꎬMatsumotoAꎬTakahashiHꎬetal..RollingCircleAmplificationforsignalenhancementinovalbumindetection[J].Anal.Sci.ꎬ2009ꎬ25(12):1381-1383.[34]㊀JacobiZEꎬLiLꎬLiuJW.Visualdetectionoflead(II)usingalabel ̄freeDNA ̄basedsensoranditsimmobilizationwithinamonolithichydrogel[J].Analystꎬ2012ꎬ137(3):704-709. [35]㊀TangSꎬTongPꎬLiHꎬetal..UltrasensitiveelectrochemicaldetectionofPb2+basedonrollingcircleamplificationandquantumdotstagging[J].Biosens.Bioelectron.ꎬ2013ꎬ42:608-611.[36]㊀张健.利用滚环扩增技术检测食源性致病微生物的研究与应用[D].青岛:中国海洋大学ꎬ硕士学位论文ꎬ2013. [37]㊀郝振明ꎬ赵鑫ꎬ吴孝槐.超分支滚换扩增结合试纸法检测食品中多种转基因组分[J].食品科学ꎬ2010ꎬ31(6):263-266. [38]㊀HamblinGDꎬCarneiroKMMꎬFakhouryJFꎬetal..Rollingcircleamplification ̄templatedDNAnanotubesshowincreasedstabilityandcellpenetrationability[J].J.Am.Chem.Soc.ꎬ2012ꎬ134(6):2888-2891.[39]㊀LinCꎬWangXꎬLiuYꎬetal..Rollingcircleenzymaticrepli ̄cationofacomplexmulti ̄crossoverDNAnanostructure[J].J.Am.Chem.Soc.ꎬ2007ꎬ129(46):14475-14481.[40]㊀NangreaveJꎬLinCXꎬLiuYꎬetal..Areplicabletetrahedralnanostructureself ̄assembledfromasingleDNAstrand[J].Am.Chem.Soc.ꎬ2009ꎬ131(36):13093-13098.[41]㊀DengZꎬRibbeAEꎬMaoCꎬetal..DNA ̄encodedself ̄assemblyofgoldnanoparticlesintoone ̄dimensionalarrays[J].Angew.Chem.ꎬ2005ꎬ117(23):3648-3651.[42]㊀BeyerSꎬNickelsPꎬSimmelFC.PeriodicDNAnanotemplatessynthesizedbyrollingcircleamplification[J].Nano.Lett.ꎬ2005ꎬ5(4):719-722.[43]㊀ZhaoWꎬKandadaiSAꎬBrookMAꎬetal..DNApolymeriza ̄tionongoldnanoparticlesthroughrollingcircleamplification:Towardsnovelscaffoldsforthree ̄dimensionalperiodicNnanoas ̄semblies[J].Angew.Chem.Int.Edit.ꎬ2006ꎬ45(15):2409-2413.[44]㊀CheglakovZꎬWilnerOIꎬWinnerIꎬetal..Increasingthecomplexityofperiodicproteinnanostructuresbytherolling ̄cir ̄cle ̄amplifiedsynthesisofaptamers[J].Angew.Chem.Int.Ed ̄it.ꎬ2008ꎬ47(1):126-130.[45]㊀WilnerOIꎬOrbachRꎬHenningAꎬetal..Self ̄assemblyofDNAnanotubeswithcontrollablediameters[J].Nat.Commun.ꎬ2011ꎬ2:540.[46]㊀HamblinGDꎬFakhouryJFꎬSleimanHFꎬetal..Rollingcir ̄cleamplification ̄templatedDNAnanotubesshowincreasedsta ̄bilityandcellpenetrationability[J].J.Am.Chem.Soc.ꎬ2012ꎬ134(6):2888-2891.[47]㊀YoshimuraTꎬSuzukiTꎬMinekiSꎬetal..Controlledmicrowaveheatingacceleratesrollingcircleamplification[J].PloSONEꎬ2015ꎬ10(9):e0136532.[48]㊀SzemesMꎬBonantsPꎬWeeixhMꎬetal..Diagnosticapplicationofpadlockprobes ̄multiplexdetectionofplantpathogensusinguniversalmicroarrays[J].Nucl.AcidsRes.ꎬ2005ꎬ33(8):701-704.[49]㊀ClaussonCMꎬArngårdenLꎬIshaqOꎬetal..Compactionofrollingcircleamplificationproductsincreasessignalintegrityandsignal ̄to ̄noiseratio[J].Sci.Rep.ꎬ2015ꎬ5:12317. [50]㊀BeyerSꎬNickelsPꎬSimmelFC.PeriodicDNAnanotemplatessynthesizedbyrollingcircleamplification[J].Nano.Lett.ꎬ2005ꎬ5(4):719-722.[51]㊀KuhnHꎬDemidovVVꎬFrank ̄KamenetskiiMD.TopologicallinksbetweenduplexDNAandacircularDNAsinglestrand[J].Angew.Chem.Int.Edit.ꎬ1999ꎬ38(10):1446-1449.631生物技术进展CurrentBiotechnology. All Rights Reserved.。
分析临床基因扩增检验实验室的质量控制
中国卫生产业[作者简介]时超杰(1994-),男,本科,检验师,研究方向为临床基因扩增技术在临床检验中的应用。
[通信作者]何敖林(1973-),男,硕士,副主任检验师,研究方向为检验医学,E-mail:*****************。
PCR 技术是现代分子生物学检测的先进技术之一,现在的分子诊断都基于这项技术。
它让人类基因组计划得以于2003年初步完成,通过基因组分析,科学家们揭示了人类基因的多态性与许多易感疾病的关系,并延伸到了基因工程药物、基因生物芯片、细胞生物工程等的研究。
此外,通过个体化的基因组表达分析,还能为个体提供一套疾病诊断、治疗、预后的方案,实现真正的精准医疗,PCR 技术实现了个体化检测[1]。
但是,随着技术的迅速发展,外界对于检测结果准确性的质疑也越来越多。
一方面,由于PCR 技术本身的高敏感性,操作不当或是微量的污染都极易导致检测结果的假阳性;另一方面,实验室布局不合理、样本管理不当、试剂耗材管理不当、仪器设备状态不良、人员缺乏培训、质控不在控、扩增污染、异常结果处理不当、检测结果报告错误等,这些都是随时可能发生在实验前、中、后期的。
最后,细节决定成败,由于实验步骤较多,实验人员容易疏忽出错,实验过程中涉及的各个环节都是需要实验人员认真严谨地去对待,只有这样才能为临床提供更可靠的服务。
面对上述这么多的问题,这就要求实验人员在临床检测的工作之前,更要重视实验室的质量管理。
1实验前的质量控制1.1实验室的布局实验室的布局需要满足《临床基因扩增检验实验室管理暂行办法》等相关规定,确保各个分区独立且专用。
1.2实验室的设施环境实验室应该规定人流、物流以及清洁工作的单向流动来防止区间污染。
安排实验人员对实验室的空间、照明、能源、温度、湿度等的监测来满足检测工作的环境要求。
此外,各个区域都应要有紫外灯的设置,包括固定的吊顶紫外灯以及移动紫外消毒车,以满足实验室防止“基因/核酸”污染的要求。
全基因组测序逐步克隆法的原理与应用
全基因组测序逐步克隆法的原理与应用全基因组测序逐步克隆法是一种常用的基因分离和克隆技术,常用于鉴定特定基因,并分析其结构和功能。
该方法通过将全基因组DNA进行序列分析,随后通过逐步克隆来分离和克隆目标基因。
下面将介绍全基因组测序逐步克隆法的原理和应用。
原理:全基因组测序逐步克隆法的基本步骤包括:1)全基因组DNA的制备和测序;2)目标基因的定位;3)目标基因的分离与克隆;4)目标基因的鉴定。
1. 全基因组DNA的制备和测序:首先,需要从目标生物体细胞中提取全基因组DNA。
这可以通过化学方法或商业DNA提取试剂盒来完成。
然后,使用先进的测序技术对全基因组DNA进行高通量测序,以获取DNA的完整序列信息。
2. 目标基因的定位:利用全基因组测序得到的数据,通过与已知目标基因的序列比对,可以定位到目标基因在全基因组中的位置。
这有助于后续的分离和克隆工作。
3. 目标基因的分离与克隆:通过目标基因的定位,可以确定其上下游区域,并设计引物。
然后使用聚合酶链式反应(PCR)技术扩增目标基因的序列。
扩增后的产物可以通过凝胶电泳检测,并进行纯化。
随后,将纯化后的目标基因序列与适当的载体(例如质粒)连接,形成重组DNA。
最后,将重组DNA转化入宿主细胞,如大肠杆菌(E. coli)细胞。
通过培养和筛选,可以得到含有目标基因的克隆。
4. 目标基因的鉴定:通过使用限制性内切酶、DNA测序等方法,可以对克隆中的目标基因进行鉴定。
此外,可以利用基因测序技术对目标基因的全序列进行分析。
应用:全基因组测序逐步克隆法在生物学研究和应用中具有广泛的应用。
1. 基因功能研究:通过全基因组测序逐步克隆法,可以鉴定和分离特定基因,进而研究其结构和功能。
这有助于揭示基因在生物体发育、代谢和疾病发生中的作用机制。
2. 基因工程和生物技术:全基因组测序逐步克隆法可以用于将目标基因克隆到适当的载体中,以构建重组DNA。
这有助于基因治疗、转基因作物开发和生物制药等领域的研究和应用。
菌株基因组全序列测序及其多样性分析
菌株基因组全序列测序及其多样性分析引言随着现代生命科学技术的不断发展,基因组学在生物学研究中越来越重要。
其中,菌株基因组测序技术是一种重要手段,可以帮助我们深入了解菌株的生长、发育和适应环境的机制。
本文将重点介绍菌株基因组全序列测序技术及其在多样性分析中的应用。
术语解释在探讨菌株基因组全序列测序技术及其多样性分析应用之前,我们先了解一些术语的定义:1.基因组(genome):指一个生物体所有基因组成的遗传信息的总和。
2.基因(gene):指DNA序列中一段可以编码蛋白质或非编码RNA的区域。
3.序列(sequence):指DNA或RNA的一连串碱基的排列顺序。
4.全序列(whole genome sequencing):指对一个生物体的所有基因组进行测序。
5.测序(sequencing):指将DNA或RNA样本进行分离、扩增、纯化、切割、测序等一系列步骤,最终得到一连串碱基的排列顺序的过程。
6.多样性(diversity):指同一物种或同一系统中个体之间在形态、遗传、生理、生态等方面的差异。
基因组全序列测序技术菌株基因组全序列测序技术是指对一个菌株的所有基因组进行测序。
具体的测序方法有很多种,包括Sanger测序、454测序、Illumina测序、Ion Torrent测序、PacBio测序等。
选择何种方法进行测序,需要根据实际情况而定。
例如,Sanger测序虽然可以对单个DNA分子进行分析,但是速度相对较慢、成本较高,适合测序较小的区域;而Illumina测序虽然速度较快、成本较低,但是对特定的GC含量和重复序列存在局限性。
因此,实验者需要根据实验对象的大小、GC含量、复杂度和所需深度等,选择最适合的测序方法。
基因组全序列测序技术的应用1.挖掘独特基因通过对菌株基因组全序列测序,可以挖掘出该菌株独特的基因。
独特基因的存在,可能是某个生物体适应特定环境、对特定营养物的吸收、抵御重金属离子等环境压力所需。
全基因组重测序技术在研究微生物物种中的应用
全基因组重测序技术在研究微生物物种中的应用随着科技的不断发展,生物学领域的研究也发生了巨大的变化。
全基因组重测序技术是其中的一个重要工具,它已经在微生物学研究中得到广泛的应用。
全基因组重测序技术可以对微生物物种进行深入的研究,有助于我们深入了解微生物群落的组成、演化和功能。
1. 全基因组重测序技术的原理全基因组重测序技术是一个高通量的DNA测序技术,它可以有效地对DNA序列进行快速、准确和高效的测定。
具体来说,这项技术是通过将微生物DNA分散到许多小碎片,并将这些碎片扩增、序列化和定位回原始位置来实现的。
通过重复这个过程,我们可以构建出完整的基因组序列,从而对微生物物种进行深入的研究和分析。
2. 全基因组重测序技术在微生物学研究中的应用全基因组重测序技术可以解决许多微生物学领域的研究问题。
例如,在微生物的功能研究中,通过全基因组重测序技术可以发现微生物环境中的微生物种类和数量,并确定它们在特定功能的发挥中的作用。
此外,通过对微生物中个体突变的分析,可以检测到微生物中与疾病相关的突变,并进一步阐明疾病的病理生理机制。
在微生物物种的系统发育和分类研究中,全基因组重测序技术同样具有重要的作用。
利用序列数据进行分析,可以得到微生物物种的系统分类树,研究微生物群落中物种的构成和演化关系。
此外,在微生物种群的遗传多样性研究中,全基因组重测序技术几乎已经成为了标准的研究工具,对于不同微生物物种之间的遗传多样性进行深入的比较和分析。
3. 全基因组重测序技术的优缺点全基因组重测序技术的优点在于快速、准确、灵敏和可重复性高,可以为我们提供比较全面的微生物物种信息。
此外,全基因组重测序技术对于检测微生物中新的基因和功能也有很大的帮助,有助于进一步挖掘微生物生物学的潜力。
然而,全基因组重测序技术也存在一些局限性。
其中最明显的问题是重测序过程中的DNA损失和断裂,这可能导致测序结果的不准确性。
此外,全基因组重测序技术对于不同物种之间的比较和分析存在一定的局限性,需要结合其他分析方法来解决。